Ten film pokazuje transinfekcję bakteryjną poprzez interakcje limfocytów T i komórek dendrytycznych specyficznych dla antygenu. Zakażone bakteriami komórki dendrytyczne prezentujące peptyd albuminy jaja kurzego są inkubowane z limfocytami T, bezpośrednio lub oddzielone błoną. Bezpośredni kontakt umożliwia tworzenie synaps immunologicznych, umożliwiając przenoszenie bakterii, podczas gdy błona zapobiega interakcji. Następnie przeprowadza się leczenie gentamycyną w celu wyeliminowania bakterii zewnątrzkomórkowych.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Transinfekcja bakteryjna limfocytów T in vitro poprzez tworzenie synaps immunologicznych
449 wyświetleń
⸱
26 września 2025
W tym artykule
Streszczenie
Protokół
Uwaga: Myszy były hodowane w pomieszczeniach wolnych od patogenów (SPF) i zostały poddane eutanazji przez przeszkolony i wykwalifikowany personel przy użyciu metody inhalacji dwutlenkiem węgla (CO2 ).
1. Różnicowanie i infekcja komórek dendrytycznych pochodzących ze szpiku kostnego myszy (DCs)Uwaga: Rysunek 1 podsumowuje ten pierwszy krok. Od tego momentu wszystkie procedury powinny być wykonywane w kapturze, przy użyciu wyłącznie sterylnych pożywek, narzędzi, końcówek pipet i naczyń hodowlanych.
- Różnicowanie DC pochodzących ze szpiku kostnego myszy
- Wypreparuj piszczele i kości udowe jednej myszy C57/BL6 i przenieś je do plastikowego naczynia z 10 ml pożywki Roswell Park Memorial Institute (RPMI).
- Odetnij każdą nasadę sterylnymi nożyczkami i odsłoń szpik kostny, który ma charakterystyczny jaskrawoczerwony kolor.
- Wprowadzić do wnętrza kości 10 ml roztworu soli fizjologicznej buforowanej fosforanami (PBS) zawierającej 0,5% albuminy surowicy bydlęcej (BSA) i 5 mM kwasu etylenodiaminotetraoctowego (EDTA) (bufor PBS/BSA/EDTA) za pomocą sterylnej strzykawki umieszczonej na sterylnej szalce Petriego.
- Zebrać zawiesinę komórkową i odwirować w probówce o stężeniu 600 x g w wirówce z chłodzeniem (4 °C).
- Ponownie zawiesić komórki w 1 ml buforu lizującego chlorek amonu i potasu (ACK) (0,15 M chlorku amonu (NH4Cl), 10 mM wodorowęglanu potasu (KHCO3) i 0,1 mM EDTA) i inkubować przez 30 sekund w temperaturze pokojowej (RT) w celu wyeliminowania czerwonych krwinek.
- Dodać 10 ml pożywki RPMI 1640 z 10% płodową surowicą bydlęcą (FBS) i przefiltrować przez sitko komórkowe (70 μm) w celu usunięcia fragmentów kości i grudek komórek przed odwirowaniem z tą samą prędkością (600 xg), ponieważ grudki zostały wyeliminowane przez filtrowanie.
- Policz komórki i dostosuj do 5 x 10⁵ komórek/ml z RPMI 10% FBS (zawierającym 50 μM B-merkaptoetanolu, 1 mM pirogronianu sodu) i dodaj 20 ng / ml rekombinowanego mysiego czynnika stymulującego tworzenie kolonii granulocytów i makrofagów (rm-GM-CSF) jako stężenie końcowe.
- Zawiesinę tę dodać do sterylnej, mikrobiologicznej szalki Petriego o średnicy 15 cm i wyhodować w inkubatorze CO2 (37 °C, 5% CO2 ).
- Co trzy dni odwirować zarówno nieprzylegające komórki, jak i odłączone komórki za pomocą 5 mM EDTA w PBS i ponownie zawiesić przy 5 x 10⁵ komórek/ml gęstości komórek, ze świeżą pożywką zawierającą 20 ng/ml rm-GM-CSF.
- Dojrzewanie DC i ładowanie antygenów
- W 9 dniu ponownie zawiesić komórki o gęstości 5 x 10⁵ komórek/ml w pożywce zawierającej 20 ng/ml rm-GM-CSF. Następnie dodać 20 ng/ml lipopolisacharydu (LPS), aby umożliwić ekspresję wysokiego poziomu głównego kompleksu zgodności tkankowej lub MHC-II na komórkach i inkubować na sterylnej 15-centymetrowej szalce Petriego bez hodowli tkankowej przez 24 godziny.
- Po jednym dniu stymulacji LPS wybarwić niektóre komórki DC przeciwciałami przeciwko mysim CD11c, MHC-II i receptorowi granulocytów-1 lub Gr-1, aby sprawdzić różnicowanie DC za pomocą cytometrii przepływowej. Przykład analizy cytometrii przepływowej DC przedstawiono na rysunkach 3A i 3B.
- Inkubować DC (5 x 10⁵ komórek/próbkę) z przeciwciałem monoklonalnym anty-mysim-CD16/CD32 w stężeniu końcowym 2,5 μg/ml w 50 μl buforu PBS/BSA/EDTA na próbkę. Następnie dodaj 50 μl przeciwciał przeciwko MHC-II (I-A / I-E), CD11c i Gr-1 sprzężonych z różnymi fluorochromami odpowiednio w 1:100, 1:200 i 1:500 w buforze PBS / BSA / EDTA.
- Na koniec przemyć DC buforem PBS/BSA/EDTA i przeanalizować za pomocą cytometrii przepływowej zgodnie z protokołem producenta.
Uwaga: Jeśli komórki są dobrze zróżnicowane, są gotowe do obciążenia antygenem.
- Przemyć DC RPMI 10% FBS (bez antybiotyków) i inkubować je z 10 μg/ml peptydu OTII owoalbuminy (OVAp) (OVA 323-339; I S Q A V H A A H A E I N E A G R) na plastikowej probówce w 1 ml pożywki RPMI 10% FBS na 5 x 10⁶ DC przez co najmniej 1 godzinę w temperaturze 37 ºC. Jako kontrolę ujemną pozostawić DC bez inkubacji z OVAp.
- Zakażenie DC
- Infekować DC przy wielokrotności infekcji (MOI) 10 bakterii (10 bakterii na DC) przez 1 godzinę w inkubatorze CO2 (37 °C, 5% CO2).
- Umyj komórki DC 3x w PBS i 1x w RMPI 10% FBS i odwiruj przy 450 x g w celu umycia większości bakterii zewnątrzkomórkowych. Na koniec ponownie zawiesić komórki w pożywce RMPI 10% FBS (bez antybiotyków) w ilości 20 x 106 komórek/ml.
2. Izolacja limfocytów T CD4 + od myszy transgenicznych OTIIUwaga: Rysunek 1 podsumowuje ten drugi krok. Do izolacji limfocytów T CD4 + należy użyć węzłów chłonnych zamiast śledziony, ponieważ udział limfocytów CD4 + w węzłach chłonnych (~50%) jest większy niż w śledzionie (~25%) i dlatego oczyszczanie byłoby bardziej skuteczne.
- Wykonaj jednokomórkową zawiesinę węzłów chłonnych
- Usuń pachwinowe, pachowe, ramienne, szyjne i krezkowe węzły chłonne od transgenicznych myszy OTII i przenieś je do plastikowego naczynia z 10 ml pożywki RPMI 10% FBS.
- Zmiel węzły chłonne pod sterylnym kapturem za pomocą dwóch matowych szkiełek mikroskopowych. Umieść węzły chłonne na oszronionej stronie jednego szkiełka mikroskopowego i pocieraj matową stroną drugiego szkiełka, aż narządy zostaną zmielone.
- Przemyć zawiesinę jednokomórkową w buforze PBS/BSA/EDTA.
- Przefiltrować komórki przez sitko (70 μm) w celu usunięcia tkanki łącznej i przemyć buforem PBS/BSA/EDTA.
- Zawiesić komórki w 1 ml buforu do lizy ACK i inkubować przez 1 minutę w temperaturze pokojowej w celu wyeliminowania czerwonych krwinek.
- Izolacja limfocytów T CD4+
- Umyj ponownie jak w kroku 2.1.3 i policz komórki, aby ponownie je zawiesić w 100 x 106 komórek/ml w buforze PBS/BSA/EDTA. Dodaj biotynylowane przeciwciała przeciwko CD8, IgM, B220, CD19, MHC klasy II (I-Ab), CD11b, CD11c i DX5 w 1:250 przez 30 minut na lodzie w celu późniejszej negatywnej selekcji limfocytów T CD4 + .
- Umyć komórki w buforze PBS/BSA/EDTA i inkubować komórki (100 x 106 komórek/ml) mikrogranulkami streptawidyny w stężeniu zalecanym w protokole producenta przez 15 min na lodzie.
- Umyj komórki w buforze PBS/BSA/EDTA i przefiltruj je przez sitko komórkowe (30 μm) przed izolacją limfocytów T CD4+ .
- Wyizolować limfocyty T CD4 + przez selekcję negatywną za pomocą magnetycznej maszyny do separacji komórek zgodnie z protokołem producenta.
- Policz komórki i dostosuj do 4 x 10⁶ komórek/ml z pożywką RPMI 10% FBS (bez antybiotyków).
- Zamocuj i trzymaj na lodzie izolowane limfocyty T CD4 + (3 x 10⁵ komórek), aby sprawdzić czystość za pomocą cytometru przepływowego. Przykład oczyszczania limfocytów T CD4 + pokazano na rysunku 3C.
3. Pomiar transinfekcji limfocytów T za pomocą testu ochrony gentamycynyUwaga: Rysunek 2 podsumowuje ten trzeci krok protokołu.
- Transinfekcja limfocytów T
1. Inkubować izolowane limfocyty T CD4 + z zakażonymi komórkami DC (1: 1) (DC były zakażone przez 1 godzinę i myte w celu wyeliminowania wolnych bakterii) przez 30 minut, aby umożliwić tworzenie synaps immunologicznych w inkubatorze CO2 (37 °C, 5% CO2).
2. Dodać 0,5 ml wyizolowanych limfocytów T CD4 + (2 x 10⁶ komórek) i 0,1 ml zakażonych DC (2 x 10⁶ komórek) na 24-dołkowej płytce hodowlanej. Jako kontrolę negatywną należy zainfekować bezpośrednio 0,5 ml limfocytów T CD4 + w MOI 10 bakterii przez 30 minut.
3. Uwzględnij dodatkowe kontrole oddzielające zakażone DC od limfocytów T za pomocą poliwęglanowej bariery transwell (o wielkości porów 3 μm), utrudniającej fizyczny kontakt DC-T. Dodać 0,1 ml DC do transwella i 0,5 ml limfocytów T CD4+ do dolnej komory studzienki (płytka 24-dołkowa).
4. Na koniec uzupełnić pożywką RMPI, aż w każdym dołku będzie 0,6 ml, aby uzyskać równe objętości we wszystkich próbkach.
5. Po 30 minutach tworzenia synaps immunologicznych dodać 100 μg/ml gentamycyny i inkubować przez 1 godzinę przed zebraniem komórek w inkubatorze CO2 (37°C, 5% CO2 ).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
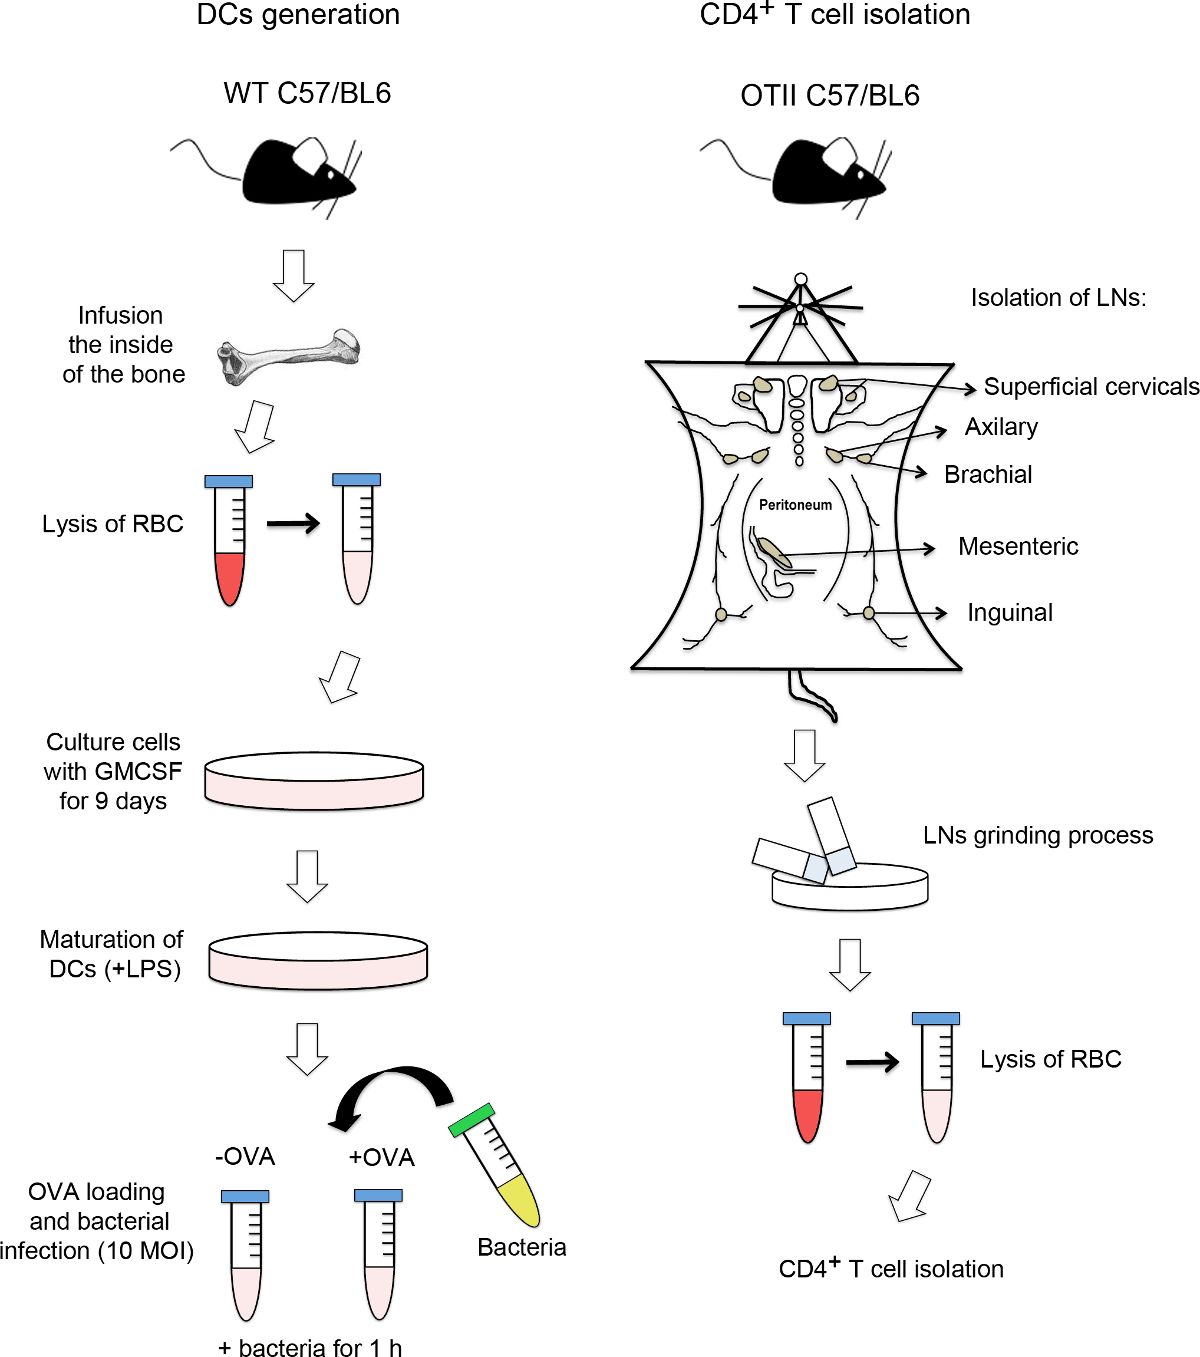
Rysunek 1. Schemat blokowy wytwarzania prądu stałego i izolacji limfocytów T CD4+ . Po lewej stronie rysunku szczegółowo opisano proces różnicowania komórek dendrytycznych (DC) od komórek szpiku kostnego. Po wypreparowaniu kości u...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Prędkość obrotowa | Fisher Naukowy | SH3025501 | |
| r-GMCSF powiedział: | Peprotech | 315-03 | |
| LPS | SIGMA | L2630-10mg | |
| Na Pirogronian | Thermo Scientific | SH3023901 | |
| 2-ME | Gibco (firma Gibco) | 31350-010 | |
| OVAp OTII (323–339) | Język GenScript | --- | |
| Sitko komórkowe 70uM | BD | 352350 | |
| 30uM Strzykawka Filcons Sterylna | BD | 340598 | |
| AutoMacs Klasyczny | Miltenyi Biotec | 130-088-887 | |
| Gentamycyna | Normon powiedział: | 624601.6 | |
| Studnia transwellowa | Costar | 3415 | |
| FUNT | Pronadisa (Szczep Górski) | 1231 | |
| Agar | Pronadisa (Szczep Górski) | 1800 | |
| Paraformaldehyd 16% | Nauki o mikroskopii elektronowej | 15710 | |
| Tryton X-100 | |||
| Życiowiec CD8 | BD Nauki biologiczne | 553029 | |
| IgM Biot | Preparat ImmunoStep | Klon RMM-1 | |
| B220 Biot | BD Nauki biologiczne | 553086 | |
| Biot CD19 | BD Nauki biologiczne | 553784 | |
| MHC-II Biot (I-A/I-E) | BD Nauki biologiczne | 553622 | |
| Biot CD11b | Preparat Immunostep | 11BB-01mg | |
| Biot CD11c | Preparat Immunostep | 11CB3-01mg tabletki powlekane | |
| Biologia DX5 | BD Nauki biologiczne | 553856 | |
| Biot Gr-1 | BD Nauki biologiczne | 553125 | |
| CD16/CD32 | Preparat ImmunoStep | Zobacz materiał M16PU-05MG | |
| przeciw Salmonelli | ABD Serotec | 8209-4006 | |
| CD11cPE | BD Nauki biologiczne | 553802 | |
| CD4-APC (Przekaźnik APC) | Nauki biologiczne Tonbo | 20-0041-U100 | |
| Transporter opancerzony Gr-1 | BD Nauki biologiczne | 553129 | |
| MHC-II (I-A/I-E) FITC | BD Nauki biologiczne | 553623 | |
| Alexa-Fluor 647 Kozie przeciwciało anty-królicze IgG (H+L), wysoce adsorbowane krzyżowo | Invitrogen | A-21245 | |
| CMAC (7-amino-4-chlorometylokokumaryna) | Technologie życiowe | Zobacz materiał C2110 | |
| BSA | SIGMA | A7030-100G | |
| Mikrogranulki streptawidyny | Miltenyi Biotec | 130-048-101 | |
| BD FACSCanto II | BD Nauki biologiczne | --- |
