Ten film pokazuje zależną od inicjatora amplifikację plazmidu samobójczego u E. coli. Plazmid, który jest nosicielem genu oporności na antybiotyki, replikuje się tylko w obecności białka inicjującego kodowanego przez gospodarza. Po elektroporacji i inkubacji w pożywce regeneracyjnej, mieszaninę umieszcza się na agarze zawierającym antybiotyk. Bakterie z plazmidem przeżywają, ponieważ ich białko inicjujące umożliwia ekspresję genu oporności plazmidu na antybiotyki.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Amplifikacja plazmidu samobójczego w gospodarzu bakteryjnym
756 wyświetleń
⸱
26 września 2025
W tym artykule
Streszczenie
Protokół
1. Generowanie mutantów zerowych w genach wyspy glikozylacji wici
UWAGA: Ta metoda mutagenezy opiera się na allelicznej wymianie produktów delecji w ramce reakcji łańcuchowej polimerazy (PCR) przy użyciu wektora samobójczego pDM428 (GenBank: KC795686.1). Replikacja wektora pDM4 jest zależna od lambda pir , a pełna wymiana alleliczna jest wymuszona przez wykorzystanie genu sacB znajdującego się na wektorze.
- Budowa produktów do usuwania w ramce PCR.
- Zaprojektuj dwie pary starterów, które amplifikują regiony DNA przed (startery A i B) i za (startery C i D) wybranego genu lub regionu, który ma zostać usunięty (Figura 1B).
- Upewnij się, że startery A i D mają więcej niż 600 pz przed początkiem i za końcem, odpowiednio, genu lub genów, które mają zostać usunięte. Te dwa startery muszą zawierać miejsce restrykcyjne na końcu 5' dla endonukleazy, która umożliwia klonowanie w pDM4.
UWAGA: Miejsce ograniczenia zawarte na końcu 5' starterów A i D nie powinno być takie samo jak miejsca w wzmacniaczach AB lub CD. - Upewnij się, że startery B i C znajdują się w genie, który ma zostać usunięty, lub w obrębie odpowiednio pierwszego i ostatniego genu regionu, który ma zostać usunięty. Upewnij się, że oba startery (B i C) znajdują się w ramce i znajdują się między 5-6 kodonami wewnątrz genu. Ponadto upewnij się, że oba startery zawierają na końcu 5' sekwencję komplementarną 21 pz (Tabela 1), która umożliwia połączenie amplikonów DNA AB i CD.
- Wyhodować wybrany szczep Aeromonas w 5 ml bulionu sojowego tryptycznego (TSB) przez noc (O/N) w temperaturze 30 °C. Użyj dostępnego w handlu zestawu do oczyszczania genomowego DNA i postępuj zgodnie z instrukcjami producenta (Tabela materiałów). Oznaczyć ilościowo 2 μl oczyszczonego DNA za pomocą spektrofotometru.
UWAGA: Użyj wody podwójnie destylowanej jako ślepej próby, z przyrządem ustawionym na rejestrowanie absorbancji przy 260 nm. Zapisać absorbancję z 2 μl oczyszczonego DNA 3-5 razy i obliczyć średni odczyt absorbancji. Użyj prawa Beera-Lamberta, aby obliczyć stężenie DNA, gdzie A = Ɛ.c.l. Gdzie "A" to absorbancja, "Ɛ" to średni molowy współczynnik ekstynkcji DNA, "c" to stężenie DNA, a "l" to długość ścieżki (patrz instrukcje producenta dotyczące długości ścieżki każdego instrumentu). - Użyj 100 ng oczyszczonego chromosomalnego DNA jako matrycy w dwóch zestawach asymetrycznych PCR ze starterami AB i C-D (tabela materiałów). Użyj stosunku molowego 10:1 par starterów A:B i D:C.
UWAGA: Asymetryczne PCR pozwalają na preferencyjną amplifikację jednej nici matrycy w stosunku do drugiej. - Analizuj produkty PCR za pomocą elektroforezy w 1% żelu agarozowym. Użyj TAE (40 mM tris-octanu, 1 mM kwasu etylenodiaminotetraoctowego (EDTA)) jako buforu do pracy w żelu i przy ustawieniu mocy 8 V/cm. Aby uwidocznić DNA, dodaj bromek etydyny (0,5 μg/ml) do żelu i uwidocznij produkty PCR za pomocą stacji bioobrazowania (tabela materiałów).
- Za pomocą skalpela należy wyciąć amplikony z żelu, oczyścić je zgodnie z protokołem producenta (tabela materiałów) i oznaczyć ilościowo.
- Połącz amplikony AB i CD przez ich nakładające się sekwencje 21 pz na końcu 3' produktów PCR (ryc. 2). Wymieszać 100 ng każdego amplikonu (AB i CD) w probówce do PCR z odczynnikami PCR (pre-AD PCR), ale bez starterów i przedłużyć za pomocą programu termocyklera. Następnie dodać 100 μM starterów A i D do reakcji (AD PCR) i amplifikować jako pojedynczy fragment.
- Przeanalizować produkt PCR (amplikon AD) metodą elektroforezy w 1% żelu agarozowym w warunkach opisanych w kroku 1.1.6, wyciąć amplikon z żelu, oczyścić go zgodnie z protokołem producenta i określić ilościowo amplikon (tabela materiałów).
- Budowa rekombinowanego plazmidu pDM4 z delecją w ramce.
- Wyhodować kulturę O/N Escherichia coli cc18λ pir zawierającą pDM4 w bulionie Luria-Bertani (LB) Miller (10 ml) z chloramfenikolem (25 μg/ml) w temperaturze 30 °C.
- Odwirować kulturę w temperaturze 5 000 x g w temperaturze 4 °C i zawiesić osad w 600 μl sterylnej wody destylowanej. Przeprowadzić ekstrakcję i oczyszczanie plazmidu pDM4 za pomocą dostępnego w handlu zestawu do oczyszczania plazmidu, postępując zgodnie z instrukcjami dostawcy (Tabela materiałów).
- Trawić 1 μg pDM4 i 400 ng amplikonu AD przez 2 godziny za pomocą endonukleazy zdolnej do trawienia obu końców amplikonu AD i miejsca klonowania pDM4 (ryc. 2). Postępuj zgodnie z protokołem producenta enzymu dotyczącym warunków reakcji (tabela materiałów).
- Oczyść strawiony plazmid i amplikon za pomocą zestawu do oczyszczania DNA i oznacz je ilościowo zgodnie z instrukcjami producenta (Tabela materiałów).
- Aby zapobiec religacji zlinearyzowanego pDM4, należy usunąć grupę fosforanową z obu końców 5' za pomocą enzymu fosfatazy alkalicznej, postępując zgodnie z instrukcjami producenta (Tabela materiałów). Następnie należy oczyścić plazmid poddany działaniu środka i określić go ilościowo za pomocą spektrofotometru, jak opisano w kroku 1.1.4 (Tabela materiałów).
- Połączyć 150 ng strawionego i fosfatazy traktowanego alkalnie pDM4 z 95-100 ng strawionego amplikonu AD w stosunku wektor molowy do wstawki 1:4. Przygotować reakcję podwiązywania w objętości 15 μl, postępując zgodnie z instrukcjami producenta (Tabela materiałów).
- Inkubować O/N w temperaturze 20 °C lub w weekend w temperaturze 4 °C. Po inkubacji dezaktywować ligazę T4 w temperaturze 70 °C przez 20 minut.
- Użyj ligacji, aby wprowadzić plazmid do szczepuλpir Escherichia coli MC1061 za pomocą elektroporacji. Używaj elektrokompetentnych bakterii i kuwet do elektroporacji w odstępach 2 mm.
- Przygotowanie elektrokompetentnej E. coli i elektroporacja rekombinowanego plazmidu pDM4
- Zaszczepić pojedynczą kolonię szczepu E. coli MC1061λpir w bulionie Miller Luria-Bertani (LB) i wyhodować O/N w temperaturze 30 °C z wytrząsaniem 200 obr./min.
- Rozcieńczyć 2 ml kultury bakteryjnej w 18 ml bulionu LB i inkubować w temperaturze 30 °C z wytrząsaniem (200 obr./min) aż do uzyskania gęstości optycznej (OD600) między 0,4-0,6.
- Osadzać kulturę bakteryjną przez odwirowanie w temperaturze 5 000 x g i w temperaturze 4 °C przez 15 minut. Odrzucić supernatant i zawiesić osad w 40 ml schłodzonego destylowanegoH2O.
- Powtórz ten krok czyszczenia jeszcze dwa razy, aby usunąć wszystkie sole hodowlane. Na koniec zawiesić osad w 4 ml schłodzonego destylowanegoH2Oi przenieść 1 ml zawiesiny do każdej z czterech stożkowych probówek do mikrofuge o pojemności 1,5 ml.
- Osadzać kulturę bakteryjną przez odwirowanie w temperaturze 14 000 x g i temperaturze 4 °C przez 5 minut. Usunąć sklarowany osad bez naruszania osadu i zawiesić każdą osadkę w 100 μl schłodzonego destylowanegoH2O.
- Dodać 3-3,5 μl mieszaniny ligacji do każdej probówki i inkubować na lodzie przez 5 minut. Następnie przenieś zawartość każdej probówki do schłodzonej kuwety elektroporacyjnej z 2 mm odstępem i zastosuj napięcie 2 kV, 129 Ω i stałą czasową około 5 ms.
UWAGA: Wstępnie schłodzić kuwety do elektroporacji na lodzie. Utrzymuj bakterie na lodzie podczas całej procedury. - Po elektroporacji dodać 250 μl pożywki SOC (Super Optimal bulion with Catabolit repression) do każdej z czterech kuwet w celu odzyskania ich zawartości, przenieść je do probówki hodowlanej (około 1 ml) i inkubować przez 1 godzinę w temperaturze 30 °C z wytrząsaniem (200 obr./min).
- Umieść przekształcone komórki na płytkach agarowych Luria-Bertani (LB) uzupełnionych chloramfenikolem (25 μg/ml), aby upewnić się, że wszystkie kolonie rosnące na płytce mają szkielet plazmidowy.
Tabela 1: Startery używane do budowy mutantów zerowych. Nakładające się obszary we starterach B i C są podkreślone. Miejsce BamHI jest pogrubione we elementarzach A i D.
| Nazwa podkładu | Sekwencja w kierunku od 5 do 3 stóp | Używany do |
| A. piscicola AH-3 | ||
| A-FLGI1 | CGCGGATCCGACTGTACCCGTTTCAATCA | Mutant FGI |
| B-FLGI1 powiedział: | CCCATCCACTAAACTTAAACACCTCGAACTCGAAA | |
| C-FLGI12 powiedział: | TGTTTAAGTTTAGTGGATGGGGGAACCTTAAATGCCATGA | |
| D-FLGI12 powiedział: | CGCGGATCCCAGTCTTCAGCTTCCATCC POWIEDZIAŁ: | |
| E-FLGI1 | ACCCGCTTCATTCGCTAT | |
| F-FLGI12 | TCCGATTTTCTGACTCAGGG powiedział: | |
| A-FGI4 | CGCGGATCCGATGCGTACGCTAATATGAA | Mutacja FGI-4 |
| B-FGI4 | CCCATCCACTAAACACATATTATCTTGCCCCTGAT | |
| C-FGI4 | TGTTTAAGTTTAGTGGATGGGATGGAGCTAATCACTCGTTT powiedział: TGTTTAAGTTTAGTGGATGGATGGCCATTTTT | |
| D-FGI4 | CGCGGATCCACATATCAACCCCCAAC POWIEDZIAŁ: | |
| E-FGI4 | ATTTCCCTGCCAAATACG | |
| F-FGI4 | CCTGCCAACAGGATGTAAG powiedział: | |
| Wektor pDM4 | ||
| pDM4dla | AGTGATCTTCCGTCACAGG powiedział: | Wstawienia do wektora pDM4 |
| pDM4rev powiedział: | AAGGTTTAACGG TTGTGGA | |
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
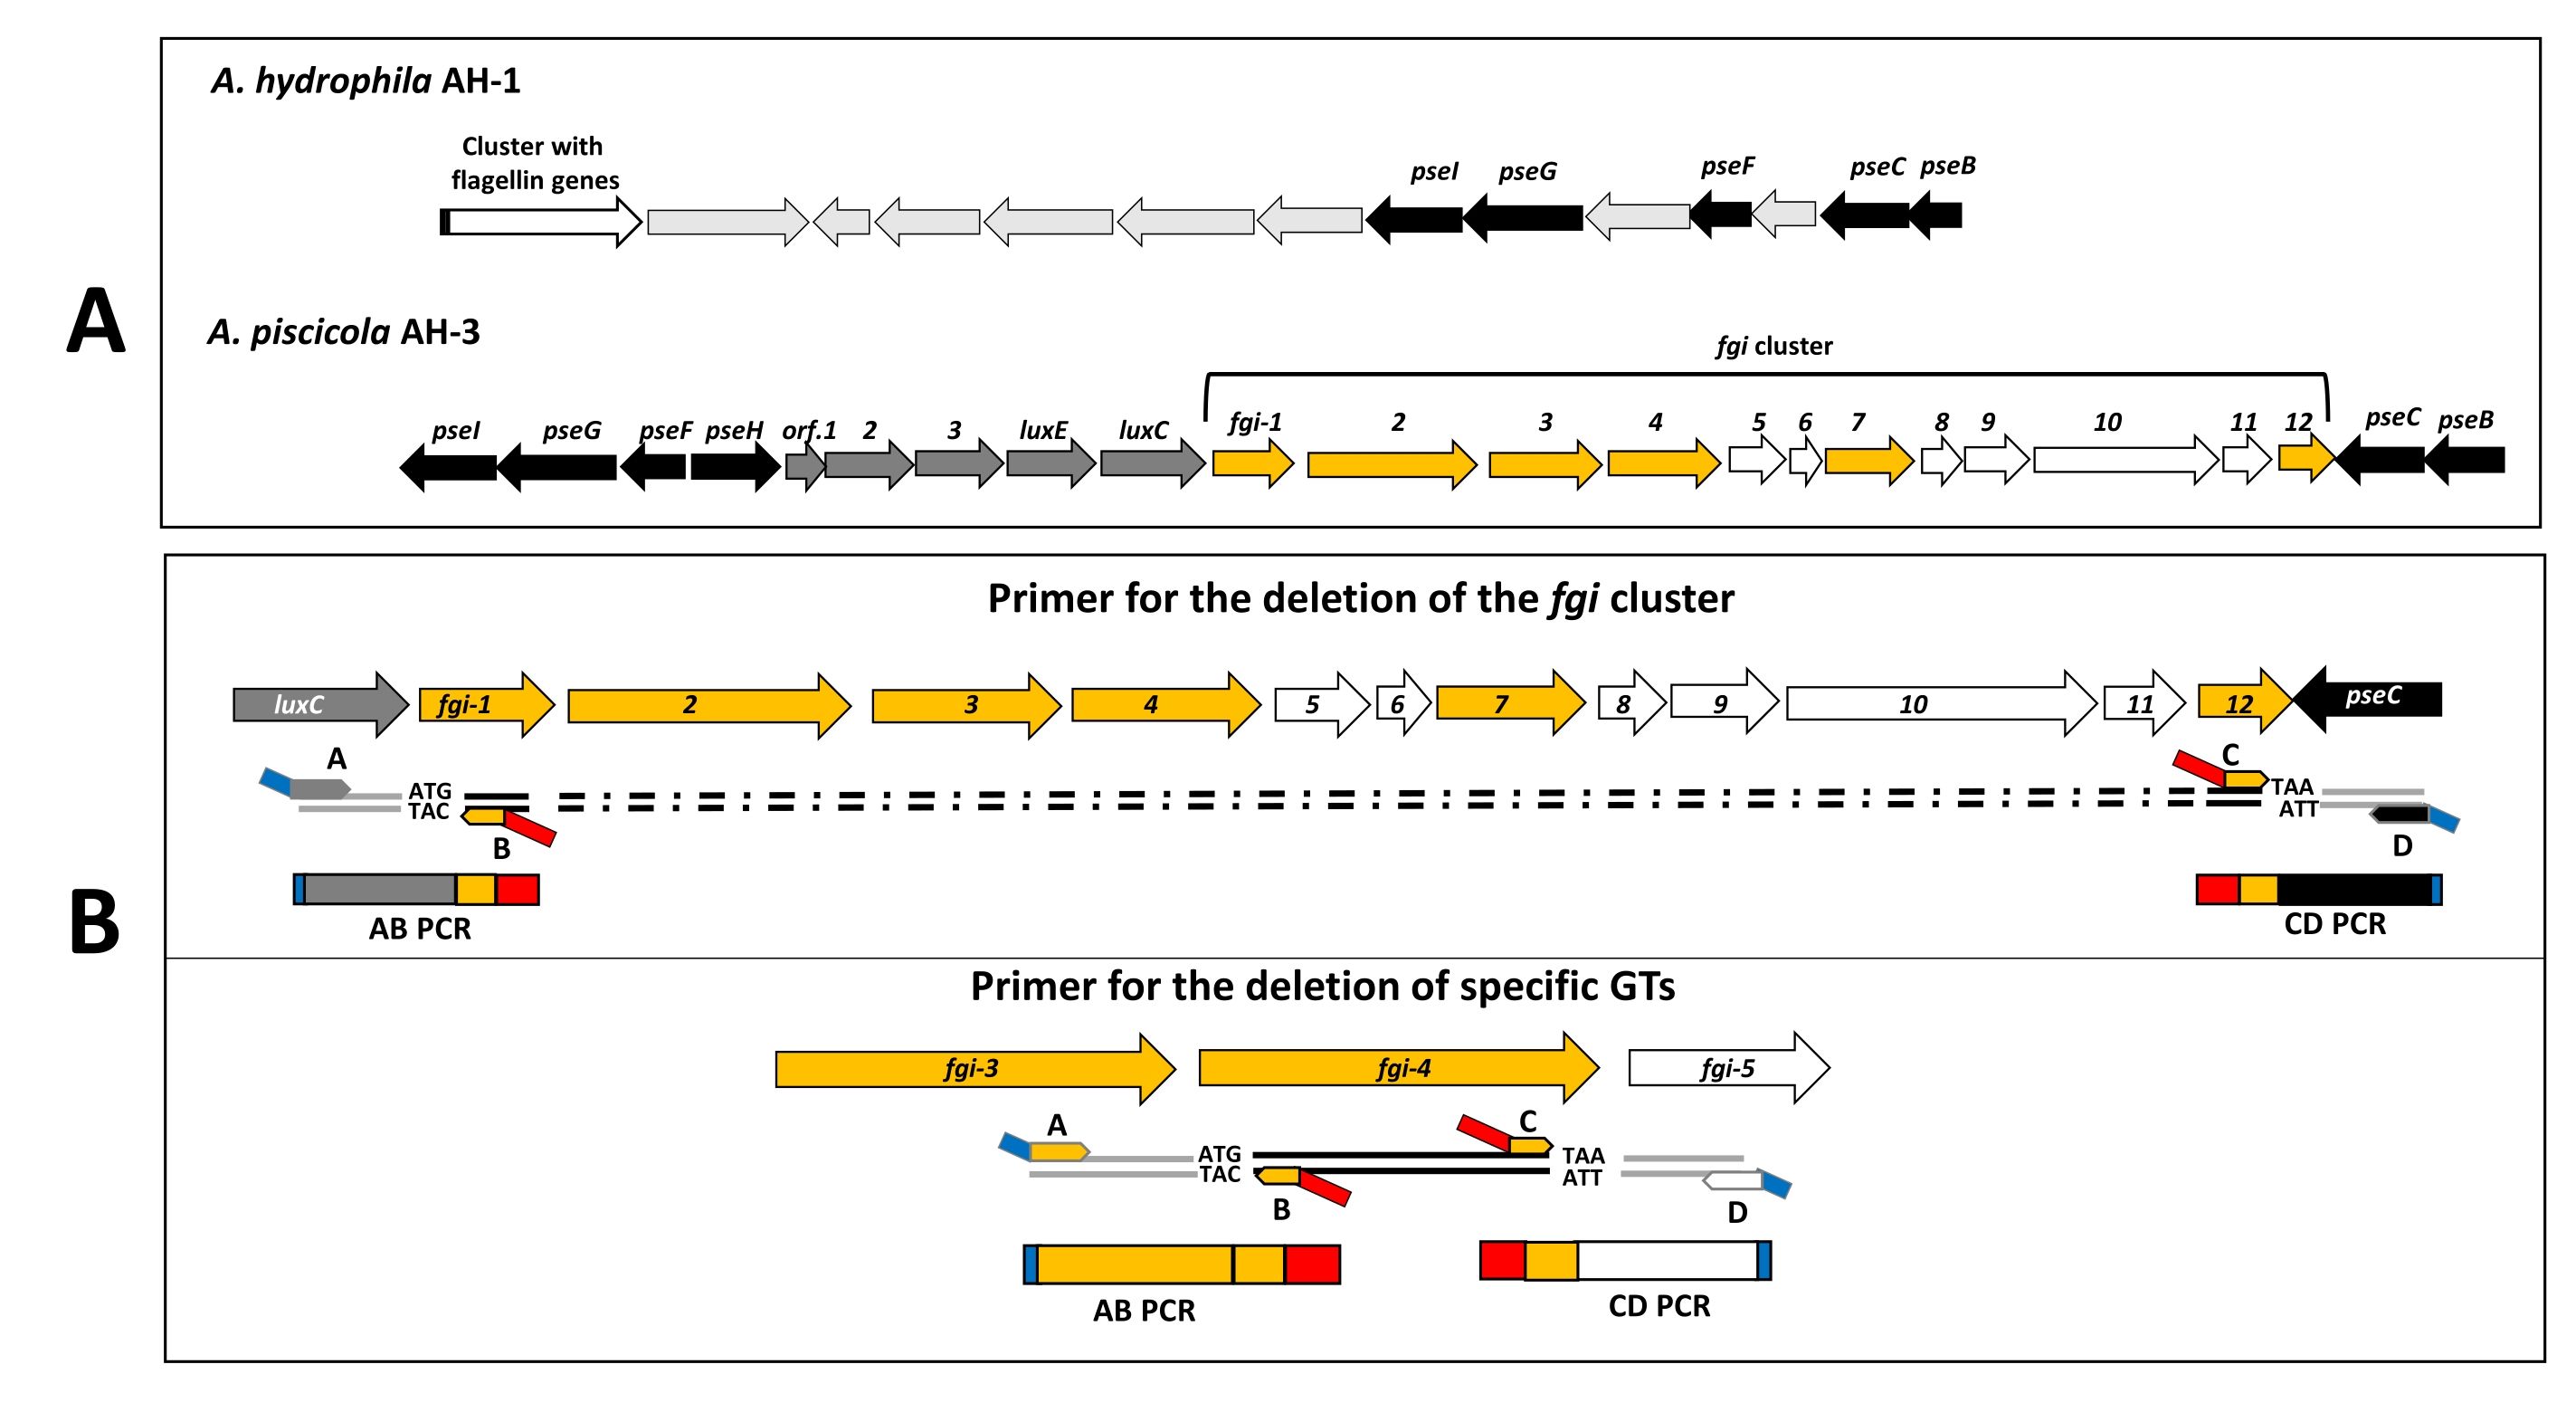
Rycina 1: Bioinformatyczna detekcja regionów chromosomowych i projekt startera. (A) Schemat regionów chromosomalnych zidentyfikowanych u A. hydrophila AH-1 i A. piscicola AH-3. Wyspa glikozylacji wici A. hydrophila AH-1 jest reprezentatywna ...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| ABI PRISM Big Dye Terminator v. 3.1 Zestaw reakcyjny gotowy do sekwencjonowania cyklu | Biosystemy stosowane | 4337455 | Służy do sekwencjonowania |
| Polimeraza DNA AccuPrime Taq, wysoka wierność | Invitrogen | 12346-086 | Służy do amplifikacji fragmentów AB, CD i AD |
| Agarozy | Conda-Pronadise | 8008 | Służy do elektroforezy DNA |
| Fosfataza alkaliczna jelitowa cielęcia () | Preparat Promega | Zobacz materiał M1821 | Służy do usuwania fosforanów na końcu 5' |
| Agar baktonowy | Becton Dickinson | 214010 | Służy do analizy ruchliwości |
| BamHI powiedział: | Preparat Promega | Czynnik R6021 | Stosowany do ograniczenia endonukleazy |
| BglII (Silnik BglII) | Preparat Promega | Czynnik R6081 | Stosowany do ograniczenia endonukleazy |
| BioDoc-It Imagin System | Promieniowanie UVP | Stanowisko bioobrazowania służące do wizualizacji DNA | |
| Polimeraza Biotaq | Bioline (Bioline) | BIO-21040 powiedział: | Służy do badań przesiewowych kolonii |
| Cytiva illustra GFX PCR DNA i zestaw do oczyszczania opaski żelowej | Cytiwia | 28-9034-71 | Służy do oczyszczania amplikonów PCR i fragmentów DNA. |
| EDTA | Aplikacja | 131026.1211 | Służy do elektroforezy DNA |
| Kuwety do elektroporacji 2 mm szczelina | Firma VWR | 732-1133 | Używany do transformacji |
| Luria-Bertani (LB) Agar Miller | Condalab (Biblioteka Kondala) | 996 | Używany do hodowli Escherichia coli |
| Rosół Luria-Bertani (LB) Miller | Condalab (Biblioteka Kondala) | 1551 | Używany do hodowli Escherichia coli |
| Nanokropla ND-1000 | NanoDrop Techonologies Inc | Spektrofotometr używany do ilościowego oznaczania DNA | |
| Ryfampicyna | Aplikacja | A2220,0005 | Służy do krycia trójrodzicielskiego |
| SOC Średni | Invitrogen | 15544034 | Służy do odzysku elektroporacji |
| Ligaza DNA T4 | Invitrogen | 15224017 | Służy do reakcji podwiązania |
| Veriti 96-studniowy termocykler | Biosystemy stosowane | Używany w reakcjach PCR |
