Film przedstawia metodę generowania mutantów znakowanych antybiotykami w sinicach. Protokół rozpoczyna się od hodowli sinic, po której następują etapy wirowania i mycia, które zachowują pilusy powierzchniowe. Następnie wprowadza się plazmid niosący gen oporności na antybiotyki otoczony sekwencjami homologicznymi. Podczas inkubacji plazmid jest internalizowany przez pilusy i zastępuje gen docelowy poprzez rekombinację homologiczną. Selekcja antybiotyków i restreaking są stosowane do izolacji i oczyszczania zmutowanego szczepu.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Wytwarzanie mutantów znakowanych antybiotykami w sinicach poprzez rekombinację homologiczną
664 wyświetleń
⸱
30 października 2025
W tym artykule
Streszczenie
Protokół
- Przygotowanie pożywek hodowlanych
- Przygotować niebiesko-zielone podłoże 11 (podłoże BG11) według Castenholza (1988).
- Przygotować roztwory podstawowe 100x BG11, pierwiastków śladowych i żelaza (Tabela 1).
- Przygotować oddzielne roztwory podstawowego fosforanu, podstawowego węglanu sodu (Na₂CO₃), buforu kwasu N-[tris(hydroksymetylo)metylo]-2-aminoetanosulfonowego (TES) i wodorowęglanu sodu (NaHCO₃) (Tabela 1).
- Autoklaw zapasów fosforanów i Na₂CO₃. Filtrująco-sterylizowany bufor TES i NaHCO₃ z filtrami 0,2 μm.
- Przygotować BG11 przez zmieszanie 976 ml wody, 10 ml 100x BG11, 1 ml pierwiastków śladowych i 1 ml bulionu żelazowego, a następnie umieścić roztwór w autoklawie. Po schłodzeniu tego roztworu do temperatury pokojowej dodać 1 ml bulionu fosforanowego, 1 ml bulionu Na₂CO₃ i 10 ml NaHCO₃.
- W przypadku pożywki stałej BG11 dodać 15 g agaru i 700 ml wody do jednej kolby. Do drugiej kolby dodać 3 g tiosiarczanu sodu (Na₂S₂O₃), 226 ml wody, 10 ml 100x BG11, 1 ml pierwiastków śladowych i 1 ml bulionu żelazowego. Autoklaw obu roztworów. Po schłodzeniu tych roztworów do temperatury pokojowej połącz je i dodaj 1 ml bulionu fosforanowego, 1 ml bulionu Na₂CO₃, 10 ml buforu TES i 10 ml NaHCO₃.
NUTA: Roztwory przygotowuje się osobno, aby uniknąć wytrącania się niektórych soli.
- Przygotować niebiesko-zielone podłoże 11 (podłoże BG11) według Castenholza (1988).
- Do selekcji na sacharozie przygotuj 50% (w/v) roztwór sacharozy. Przefiltrować, wysterylizować roztwór za pomocą filtrów 0,2 μm i dodać do BG11 (100 ml 50% sacharozy do 900 ml BG11), aby uzyskać płytki BG11/5% sacharozy.
NUTA: Nie dodawać NaHCO₃ do płytek agarowych z sacharozą BG11/5%. Dodaj Na₂CO₃ jak zwykle. - Do hodowli Synechococcus dodać 10 ml 1 M kwasu 4-(2-hydroksyetylo)piperazyno-1-etanosulfonowego, kwasu N-(2-hydroksyetylo)piperazyno-N′-(2-etanosulfonowego) (HEPES) i 1 ml witaminy B12 (Tabela 1) do 1 l pożywki BG11.
NUTA: Transformacja szczepów hodowanych w dostępnych na rynku pożywkach BG11 jest znacznie mniej wydajna niż w opisanych tutaj recepturach pożywek BG11 i dlatego nie jest zalecana.
Tabela 1: Rozwiązania zastosowane w tym badaniu.
| Przepisy na roztwory podstawowe | |
| Chemiczny | Ilość (g) |
| 100x BG11 (na litr) | |
| NaNO₃ | 149.6 |
| MgSO₄·7H₂O | 7.49 |
| CaCl₂·2H₂O | 3.6 |
| Kwas cytrynowy | 0.6 |
| Dodać 1,12 ml 0,25 M Na₂EDTA, pH 8,0 | |
| 0,25 M Na₂EDTA, pH 8,0 (na 100 ml) | |
| Na₂EDTA | 9.3 |
| Pierwiastki śladowe (na 100 ml) | |
| H₃BO₃ powiedział: | 0.286 |
| MnCl₂·4H₂O | 0.181 |
| ZnSO₄·7H₂O | 0.022 |
| Na₂MoO₄·2H₂O | 0.039 |
| CuSO₄·5H₂O | 0.008 |
| Co(NO₃)₂·6H₂O | 0.005 |
| Bulion żelazny (na 100 ml) | |
| Cytrynian żelazowo-amonowy | 1.11 |
| Bulion fosforanowy (na 100 ml) | |
| K₂HPO₄ powiedział: | 3.05 |
| Na2CO3 zapas (na 100 ml) | |
| Na₂CO₃ | 2 |
| Bufor TES, pH 8,2 (na 100 ml) | |
| TES | 22.9 |
| Bulion NaHCO3 (na 100 ml) | |
| NaHCO₃ powiedział: | 8.4 |
| HEPES, pH 8,2 (na 500 ml) | |
| HEPESY | 119.15 |
| Witamina B₁₂ (Na 50 ml) | |
| Cyjanokobalamina | 0.02 |
| Pożywka Luria Bertani (na 500 ml) | |
| Rosół Luria Bertani | 12.5 |
| 1 M MgCl₂ (na 100 ml) | |
| MgCl₂·6H₂O | 20.33 |
| Roztwór A (na 200 ml) | |
| MnCl₂·4H₂O | 0.395 |
| CaCl₂·2H₂O | 1.47 |
| Hydrat kwasu 2-(N-Morfolino)etanosulfonowego, Kwas 4-morfolinoetanosulfonowy (MES) | 0.4265 |
| Roztwór A + glicerol | |
| 10 ml roztworu A | |
| 1,5 ml glicerolu |
2. Wzrost szczepów sinic
- Hodować w stożkowych kolbach o pojemności 100 ml o maksymalnej objętości 50 ml i wstrząsać z prędkością 120 obrotów na minutę (obr./min). Uszczelnij płytki BG11 za pomocą Parafilm i przebij trzy małe otwory z boku płyty, aby umożliwić wymianę gazową. Inkubować wszystkie szczepy w temperaturze 30 °C pod żarówkami fluorescencyjnymi w fotobioreaktorze przy natężeniu światła między 20-40 μmol fotonów m-2 sec-1.
- Używaj najlepszych sterylnych technik. Obsługuj wszystkie szczepy sinic w okapie z przepływem laminarnym.
NUTA: Jest to szczególnie ważne, gdy szczepy są hodowane z pożywkami zawierającymi sacharozę, która może być łatwo zanieczyszczona.
3. Generowanie konstruktów plazmidowych
- Zaprojektuj zestawy starterów, w tym wymagane miejsca enzymów restrykcyjnych, przy użyciu oprogramowania do projektowania starterów, takiego jak Primer3 (http://frodo.wi.mit.edu/primer3/), w celu amplifikacji dwóch regionów ~1 kb 5' i 3' interesującego genu. Zapoznaj się z sekwencją genomu gatunku sinic za pomocą Cyanobase (http://genome.kazusa.or.jp/cyanobase). Patrz Tabela 2 , aby zapoznać się ze wszystkimi zastosowanymi tutaj podkładami. Projektując podkłady, weź pod uwagę następujące czynniki:
- Upewnij się, że amplifikowane regiony obejmują regiony 5' i 3' genu, który zostanie zmutowany, np. Rysunek 1.
- Nie mutuj regionów międzygenowych, aby uniknąć niezamierzonej mutacji antysensownych i niekodujących RNA.
- Wybierając regiony flankujące, nie należy uwzględniać całej otwartej ramki odczytu sąsiednich genów, ponieważ ekspresja tych genów w Escherichia coli może zakłócać klonowanie.
- Amplifikuj produkty za pomocą reakcji łańcuchowej polimerazy (PCR) przy użyciu polimerazy DNA o wysokiej wierności zgodnie z instrukcjami producenta.
NUTA: Z naszego doświadczenia wynika, że enzym ten powoduje niewiele błędów.- Przygotuj 50 μl reakcji PCR zawierających bufor o wysokiej wierności (bufor HF) i 0, 1,5 lub 3 μl dimetylosulfotlenku (DMSO). Użyj 100 ng genomowego DNA na reakcję. Stosować program składający się z początkowego etapu denaturacji 98 °C przez 30 sekund, 35 rund 98 °C przez 10 sekund, 67 °C przez 30 sekund, 72 °C przez 30 sekund, a następnie końcowego etapu wydłużania 72 °C przez 5 minut. Zazwyczaj daje to spójne produkty.
- Sprawdzić produkty PCR i próbki trawione enzymami endonukleazy pod kątem właściwej wielkości za pomocą elektroforezy żelowej. Żele agarozowe zawierające 0,02% (v/v) bromku etydyny należy stosować przez 45 minut przy napięciu 100 V. UWAGA: Bromek etydyny jest potencjalnym mutagenem i należy się z nim obchodzić z zachowaniem odpowiedniej ochrony.
- Oczyść produkty PCR za pomocą zestawu do oczyszczania DNA zgodnie z instrukcjami producenta. Użyj również tego zestawu do oczyszczania fragmentów plazmidu, w tym kawałków wyciętych z żeli agarozowych. Elute oczyszczone DNA w 14 μl wody.
- W przypadku etapów klonowania inkubować mieszaniny reakcyjne endonukleazy restrykcyjnej w temperaturze 37 °C przez >1 godzinę w całkowitej objętości 30 μl zgodnie z instrukcjami producenta.
- W przypadku etapów ligacji należy podwiązywać fragmenty DNA w temperaturze pokojowej przez >1 godziny w całkowitej objętości 20 μl, zawierającej 5 μl oczyszczonego, strawionego plazmidu, 12 μl oczyszczonej, przetrawionej insercji, 2 μl buforu i 1 μl ligazy.
- Przygotować komórki transformacyjne Escherichia coli DH5α zgodnie z następującą metodą.
- Hoduj przez noc kulturę E. coli w 10 ml pożywki Luria Bertani (LB).
- Zaszczepić 400 ml LB w stożkowej kolbie o pojemności 1 l zawierającej 6 ml 1 M MgCl2 (Tabela 1) 1 ml kultury na noc.
- Hoduj kulturę w temperaturze 37 °C przy 220 obr./min przez około 4 godziny lub do momentu, gdy OD₆₀₀nm osiągnie 0,4-0,6.
- Umieść komórki na lodzie na 1 godzinę.
- Wirować przy 2 800 × g przez 10 minut do osadzania komórek w temperaturze 4 °C.
- Usunąć supernatant i ponownie zawiesić w 160 ml roztworu A (tabela 1) i inkubować na lodzie przez 20 minut.
- Wirować przy 2 800 × g przez 10 minut do osadzania komórek w temperaturze 4 °C.
- Usunąć stężenie nadłatowe i ponownie zawiesić w 4 ml roztworu A + glicerol (Tabela 1).
- Przygotować 50 μl porcji, zamrozić w płynie N2, przechowywać w temperaturze -80 °C.
- Wymieszać 5 μl mieszaniny ligacyjnej z 50 μl kompetentnych komórek i inkubować przez 1 godzinę na lodzie.
- Szok termiczny komórek w temperaturze 42 °C przez 90 sekund, a następnie inkubacja na lodzie przez 2 minuty.
- Dodać 950 μl pożywki LB (tabela 1) i inkubować w temperaturze 37 °C przez 1 godzinę.
- Podwielokrotność 50 i 200 μl na płytkach z odpowiednim antybiotykiem, ampicyliną (100 μg/ml) i/lub kanamycyną (30 μg/ml).
OSTROŻNOŚĆ: Zarówno kanamycyna, jak i ampicylina są toksyczne i należy się z nimi obchodzić z zachowaniem odpowiedniej ochrony. - Pobrać i inkubować pojedyncze kolonie w 2 ml pożywki LB zaszczepionej odpowiednim antybiotykiem.
- Oczyść wszystkie plazmidy za pomocą zestawu do oczyszczania plazmidów miniprep zgodnie z instrukcjami producenta.
- Wygeneruj plazmidy, w tym konkretnym przykładzie do wybijania genów cpcC1C2 , zgodnie z poniższymi krokami.
- Wzmocnij 1,012 par zasad (bp) 5' obszar flankujący (lewy fragment) za pomocą starterów cpcC1C2leftfor i cpcC1C2leftrev (patrz krok 3.2, Tabela 2). Usunąć niewielką ilość reakcji PCR i sprawdzić, czy produkt o właściwej wielkości został amplifikowany za pomocą elektroforezy żelowej (krok 3.3). Przetraw ten fragment i pUC19 za pomocą XbaI i BamHI (krok 3.5).
- Oczyścić oba preparaty (krok 3.4), podwiązać (krok 3.6), przekształcić (krok 3.7) i ustawić cztery płynne kultury o pojemności 2 ml LB z ampicyliną (100 μg/ml) z oddzielnych kolonii w celu oczyszczenia plazmidu za pomocą miniprepów (krok 3.8).
- Sprawdzić, czy fragment został wprowadzony do pUC19 poprzez mineralizację XbaI/BamHI i elektroforezę żelową (krok 3.3). Pasma 2,660 pz i 1,012 pz wskazują na prawidłowe wprowadzenie insertu do plazmidu.
- Wzmocnij obszar flankujący 1,016 bp 3' (prawy fragment) za pomocą starterów cpcC1C2rightfor i cpcC1C2rightrev (patrz krok 3.2, Tabela 2). Usunąć niewielką ilość reakcji PCR i sprawdzić, czy produkt o właściwej wielkości został amplifikowany za pomocą elektroforezy żelowej (krok 3.3). Przetraw ten fragment i pUC19 za pomocą SacI i EcoRI (krok 3.5).
- Oczyścić oba preparaty (krok 3.4), podwiązać (krok 3.6), przekształcić (krok 3.7) i ustawić cztery płynne kultury o pojemności 2 ml LB z ampicyliną (100 μg/ml) z oddzielnych kolonii w celu oczyszczenia plazmidu za pomocą miniprepów (krok 3.8).
- Sprawdź, czy fragment został wprowadzony do pUC19 poprzez mineralizację SacI/EcoRI (krok 3.5) i elektroforezę żelową (krok 3.3). Pasma 2,660 pz i 1,016 pz wskazują na prawidłowe wprowadzenie insertu do plazmidu. UWAGA: Tam, gdzie to możliwe, stosuje się stanowiska XbaI/BamHI do klonowania regionu 5' i SacI/EcoRI do klonowania regionu 3' do pUC19. Jeśli to możliwe, zawsze dołączaj miejsce BamHI na odwrotnym starterze dla regionu 5' lub przednim starterze dla regionu 3', aby zapewnić, że późniejsze etapy klonowania są łatwiejsze do wykonania.
- Sekwencjonuj obie wstawki, aby określić, czy sekwencja jest poprawna, używając starterów obejmujących miejsce wprowadzenia, np. M13 do przodu i M13 do tyłu (Tabela 2). Sekwencja musi być poprawna, aby zapewnić, że żadne błędy nie zostaną wprowadzone do obszarów flankujących.
- Wyciąć lewy fragment z pUC19 poprzez mineralizację XbaI/BamHI. Przetrawić prawy fragment pUC19 + za pomocą XbaI/BamHI (krok 3.5).
- Oczyść lewy fragment o długości 1,012 pz i prawy fragment pUC19 + o długości 3,676 pz z żelu agarozowego (krok 3.3) poprzez wycięcie DNA za pomocą ostrza skalpela.
- Oczyścić oba preparaty (krok 3.4), podwiązać (krok 3.6), przekształcić (krok 3.7) i ustawić cztery płynne kultury o pojemności 2 ml LB z ampicyliną (100 μg/ml) z oddzielnych kolonii w celu oczyszczenia plazmidu za pomocą miniprepów (krok 3.8).
- Sprawdzić, czy fragment został wprowadzony do pUC19 + prawy fragment poprzez trawienie XbaI/BamHI (krok 3.5) i elektroforezę żelową (krok 3.3). Pasma 3,676 pz i 1,012 pz wskazują na prawidłowe wprowadzenie wstawki do plazmidu (patrz to jako plazmid B).
- Wyciąć kasetę genu fosfotransferazy neomycyny/lewansukrazy (npt1/sacB) z pUM24cm19 przez trawienie BamHI. Trawić plazmid B za pomocą BamHI (krok 3.5).
NUTA: Kaseta npt1/sacB nie musi być oczyszczana z żeli agarozowych, ponieważ pUM24cm koduje białko nadające odporność na chloramfenikol. Dlatego, jeśli kolonie są hodowane na płytkach agarowych LB / ampicyliny / kanamycyny, jedyną możliwą kombinacją, która doprowadzi do powstania opornych kolonii, jest włączenie kasety npt1 / sacB do plazmidu B. - Oczyść oba preparaty (krok 3.4), podwiązaj (krok 3.6), przekształć (krok 3.7) i ustaw cztery płynne kultury LB o pojemności 2 ml z ampicyliną (100 μg/ml) i kanamycyną (30 μg/ml) z oddzielnych kolonii w celu oczyszczenia plazmidu za pomocą miniprepów (krok 3.8).
- Sprawdzić, czy kaseta npt1/sacB została wprowadzona do plazmidu B poprzez trawienie BamHI (krok 3.5) i elektroforezę żelową (krok 3.3). Pasma 4,688 pz i 3,894 pz wskazują na prawidłowe wprowadzenie insertu do plazmidu (patrz to jako plazmid A).
Tabela 2: Podkłady użyte w tym badaniu. Podkreślono miejsca endonukleazy restrykcyjnej.
| Podkład | Kolejność |
| cpcC1C2leftfor | GTACTCTAGAGCGGCTAAATGCTACGAC |
| cpcC1C2leftrev powiedział: | GATCGGATCCGCGGTAATTGTTCCCTTTGA |
| cpcC1C2rightfor | GATCGAGCTCTGCACTGGTCAGTCGTTC |
| cpcC1C2rightrev powiedział: | GACTGAATTCATCGTTGCTTGAACGGTCTC |
| M13 do przodu | TGTAAAACGACGGCCAGT TGTAAAACGACGGCCAGT |
| Rewers M13 | CAGGAAACAGCTATGAC powiedział: |
| cpcC1C2dla | GTTTTCATTGGCATCGGTCT powiedział: |
| cpcC1C2rev powiedział: | ATGTCCCAGGAACGACTGAC powiedział: |
| A1173dla | AGCAAACCGTTTTTGTGACC powiedział: |
| A1173rev | TGCAAGGTGGCGAACTGTAT |
4. Pokolenie oznaczonych mutantów Synechocystis i Synechococcus
- Przygotuj świeżą hodowlę, zaszczepiając pętlę pełną komórek w 30-50 ml pożywki BG11. Hoduj kulturę przez 2-3 dni do gęstości optycznej 750 nanometrów, czyli OD₇₅₀nm = 0,2 do 0,6.
NUTA: Zazwyczaj pojedyncze kolonie są zbyt małe, aby można je było wykorzystać do zaszczepienia, a wystawienie pojedynczych komórek nawet na niskie poziomy światła spowoduje fotoinhibicję i selekcję mutantów odpornych na światło. - Odwirować 1-2 ml kultury o stężeniu 2 300 × g przez 5 minut i odrzucić supernatant. Nie należy odwirowywać żadnych kultur sinic w ilości >2300 × g, ponieważ może to spowodować uszkodzenie komórek. Umyj granulkę raz podłożem BG11.
NUTA: Nie należy ponownie zawieszać komórek przez wirowanie, ponieważ może to spowodować utratę pilusów, które są niezbędne do wychwytu DNA. Zawiesić komórki przez delikatne pipetowanie. - Dodać pożywkę BG11 do końcowej objętości 100 μl. Przenieść komórki do probówki okrągłodennej o pojemności 14 ml.
- Dodaj 1 μg plazmidu A do komórek i wymieszaj, delikatnie wklepując. Dodać <10 μl plazmidu.
NUTA: Najlepiej, aby plazmid miał stężenie >100 ng/μl, ale stężenia niższe niż te są wystarczające do udanej transformacji. - Połóż probówki poziomo w inkubatorze. Inkubuj kultury przez 4-6 godzin.
NUTA: Komórki można krótko mieszać, stukając co 1-2 godziny, ale nie jest to konieczne. Próbki można umieszczać w inkubatorze z wytrząsaniem, chociaż nie poprawia to znacząco wydajności. - Rozprowadzić podwielokrotności mieszaniny hodowli komórkowej i plazmidowego DNA na płytkach agarowych BG11 bez antybiotyków. Zazwyczaj podwielokrotności o pojemności 20 μl i 80 μl rozprowadza się na oddzielnych płytkach.
- ~24 godziny później dodaj 2,5-3 ml 0,6% roztworu agaru w wodzie zawierającej kanamycynę (na 20 ml: 0,12 g agaru, 100 μl 100 mg/ml kanamycyny) do płytki agarowej. Schłodzić ten roztwór do temperatury ~42 °C i dodać go do krawędzi płytki agarowej. Przechyl płytkę tak, aby roztwór utworzył równą warstwę "górnego agaru" na powierzchni.
- Inkubować płytki agarowe przez dalszy okres czasu. Kolonie powinny być widoczne po około 7 dniach.
NUTA: Płytki agarowe można układać w stosy o wysokości 3 w inkubatorze. Zazwyczaj na jedną transformację uzyskuje się setki kolonii. - Smugować poszczególne kolonie na płytkach agarowych BG11 + kanamycyna (30 μg/ml). Podziel płytkę agarową na 6 sektorów i użyj wykałaczki z końcem, aby rozprowadzić kolonie po każdym sektorze. Pozyskiwanie pojedynczych kolonii nie jest ważne; Tylko wzrost transformantów jest.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
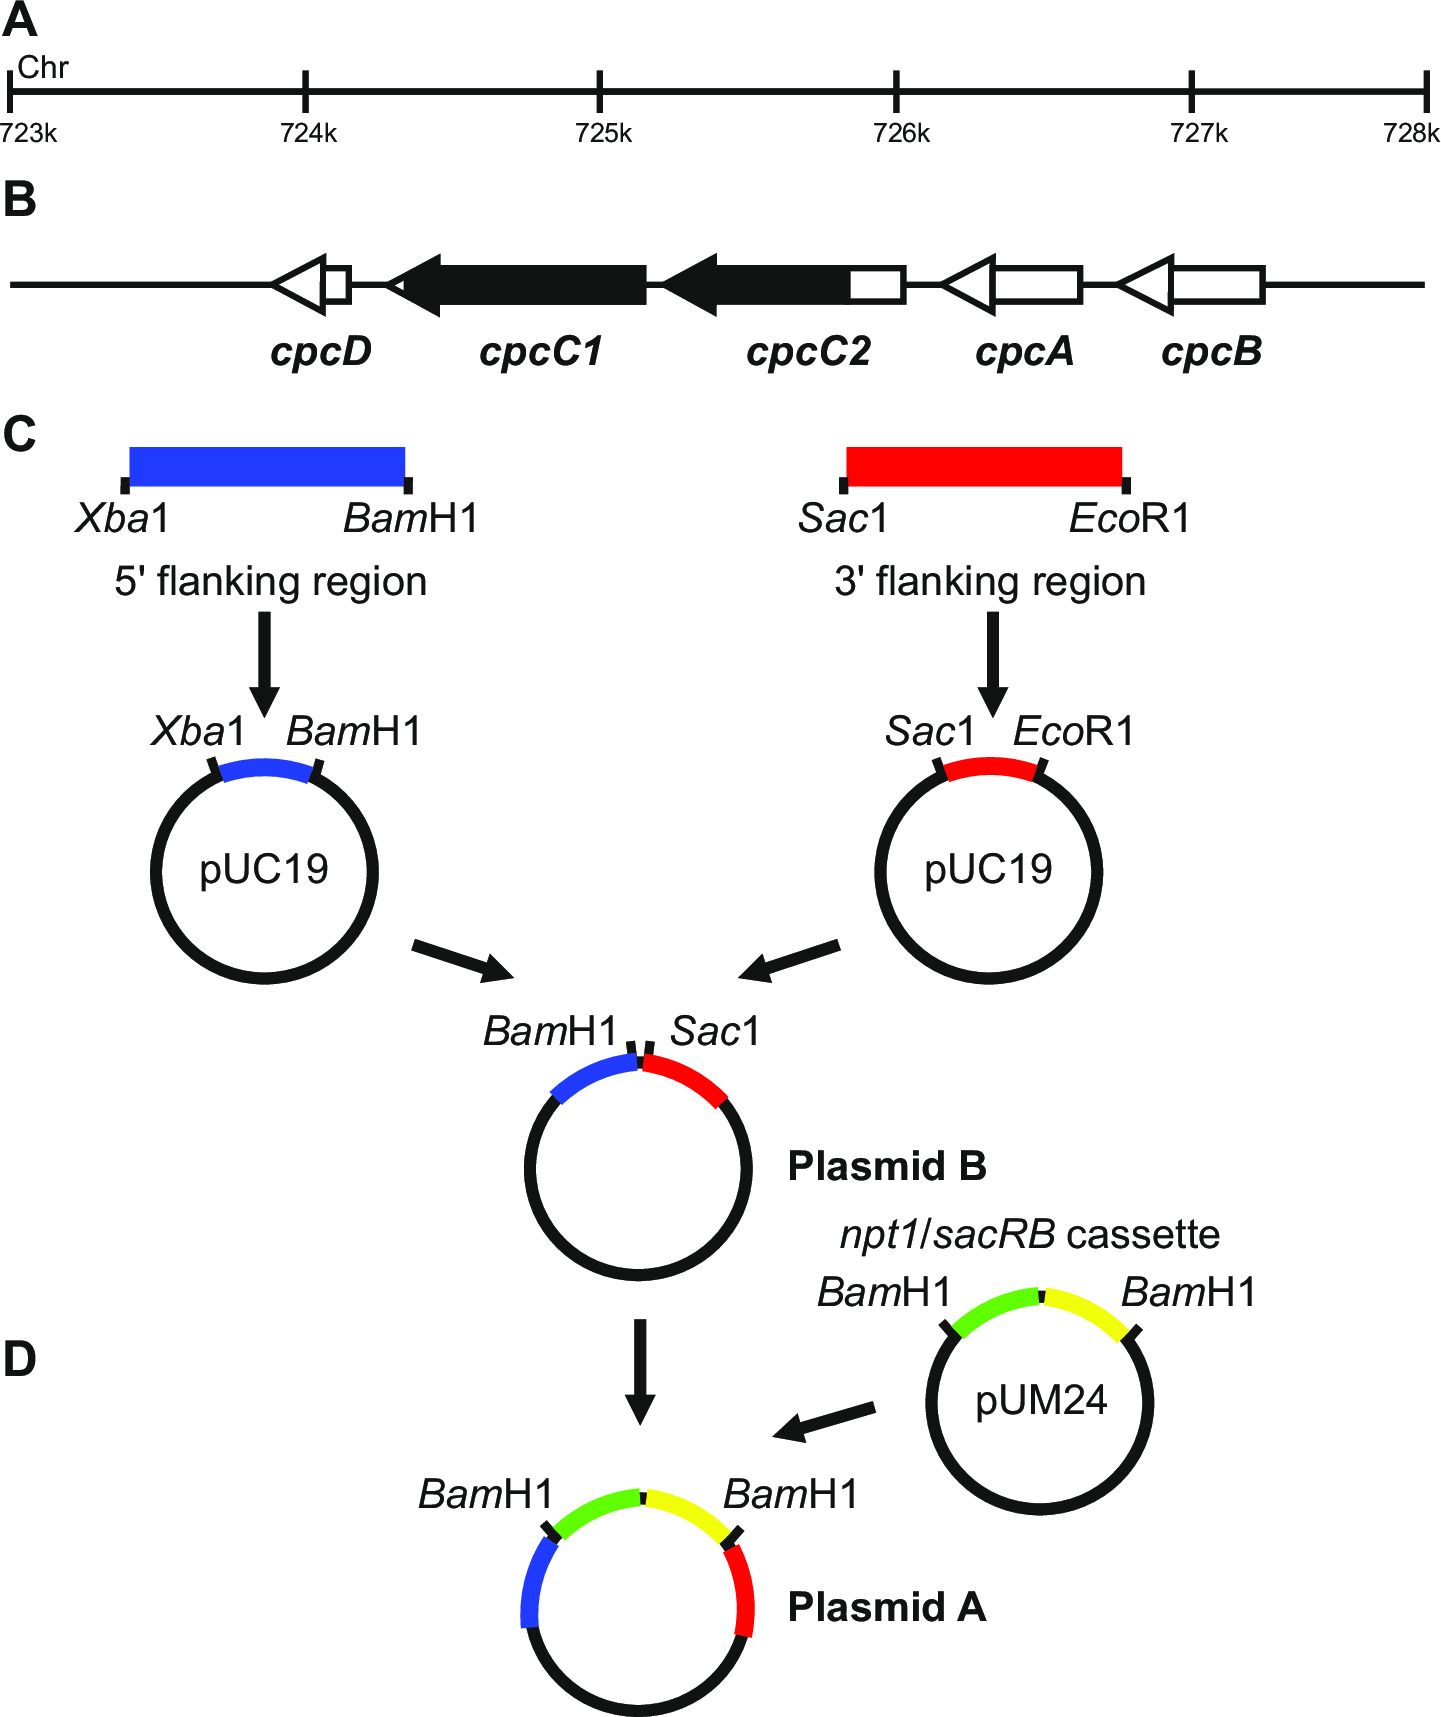
Ryc. 1: Budowa plazmidu do generowania oznaczonych i nieoznaczonych nokautów, np. cpcC1 i cpcC2 w Synechocy...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| NaNO₃ | Sigma | Zobacz materiał S5506 powiedział: | |
| MgSO₄·7H₂O | Sigma | 230391 | |
| CaCl₂ powiedział: | Sigma | Zobacz materiał C1016 | |
| Kwas cytrynowy | Sigma | Zobacz materiał C0759 powiedział: | |
| Na₂EDTA | Rybak | Zobacz materiał EDT002 | |
| H₃BO₃ powiedział: | Sigma | 339067 | |
| MnCl₂·4H₂O | Sigma | Zobacz materiał M3634 | |
| ZnSO₄·7H₂O | Sigma | Z4750 powiedział: | |
| Na₂MoO₄·2H₂O | Sigma | 331058 | |
| CuSO₄·5H₂O | Sigma | 209198 | |
| Co(NO₃)₂·6H₂O | Sigma | 239267 | |
| Cytrynian żelazowo-amonowy | Sigma | F5879 powiedział: | |
| K₂HPO₄ powiedział: | Sigma | Zobacz materiał P3786 | |
| Na₂CO₃ | Rybak | SODC001 | |
| TES | Sigma | Zobacz materiał T1375 | |
| NaHCO₃ powiedział: | Rybak | SODH001 | |
| HEPESY | Sigma | H3375 powiedział: | |
| Cyjanokobalamina | Sigma | 47869 | |
| Na₂S₂O₃ | Sigma | 72049 | |
| Agar baktonowy | BD | 214010 | |
| Sacharoza | Rybak | SUC001 powiedział: | |
| szalka Petriego 90 mm potrójnie wentylowana | Greiner | 633185 | |
| Filtry 0,2 μm | Sartorius Sartorius (Wyspa Sar | 16534 | |
| Kolby stożkowe 100 ml | Pyrex | CON004 powiedział: | |
| Parafilm M 100 mm x 38 m | Bemis | FIL003 | |
| Polimeraza DNA o wysokiej wierności Phusion | Phusion (Język angielski) | Samolot F-530 | |
| Agarozy | Szczecin | Zobacz materiał MB1200 | |
| Zestaw do oczyszczania DNA | MoBio | 12100-300 | |
| Endonukleazy restrykcyjne | NEB | ||
| Ligaza T4 | Thermo Scientific | EL0011 powiedział: | |
| Rosół Luria Bertani | Invitrogen | 12795-027 | |
| MES | Sigma | Zobacz materiał M8250 | |
| Siarczan kanamycyny | Sigma | 60615 | |
| Ampicyliny | Sigma | A9518 powiedział: | |
| Zestaw do miniprzygotowania plazmidu GeneJET | Thermo Scientific | Zobacz materiał K0503 | |
| Probówka okrągłodenna o pojemności 14 ml | Sokół BD | 352059 | |
| Glicerol | Sigma | Zobacz materiał G5516 | |
| DMSO | Sigma | Zobacz materiał D8418 |
