W niniejszym materiale wideo zaprezentowano izolację kompleksów białko–wirusowe DNA z jąder komórkowych z wykorzystaniem chemii klik i oczyszczania za pomocą kulek magnetycznych. Protokół obejmuje znakowanie genomów wirusowych nukleotydami zmodyfikowanymi alkinią, biotynylację poprzez reakcję klik oraz wiązanie do kulek magnetycznych powlekanych streptawidyną. Po przemyciu i elucji termicznej oczyszczone kompleksy są zbierane, gwałtownie zamrażane i przechowywane do dalszych analiz.
Artykuł metodologiczny
Izolacja białek z kompleksów DNA wirusowego z białkami
60 wyświetleń
⸱
31 sierpnia 2026
W tym artykule
Streszczenie
Protokół
1. Oczyszczanie vDNA i białek stowarzyszonych
UWAGA: Wszystkie bufory i odczynniki należy schłodzić na lodzie przed użyciem, a wszystkie etapy należy przeprowadzać na lodzie, chyba że wskazano inaczej.
- Zbiór jąder komórkowych. UWAGA: Przed izolacją jąder można zastosować formaldehyd w celu sieciowania białek z DNA. Wówczas podczas oczyszczania DNA na kuleczkach pokrytych streptawidyną można zastosować bardziej rygorystyczne warunki przemywania.
- Zastąpić pożywkę wzrostową 20 mL buforu do ekstrakcji jąder (NEB) i inkubować przez 20 min w 4 °C przy sporadycznym kołysaniu. Jądra staną się widoczne pod mikroskopem.
- Zeskrobać jądra z płytki za pomocą skrobaka do komórek i przenieść do probówki stożkowej o pojemności 50 mL. Wirować przez 10 min przy 2 500 x g w 4 °C w celu osadzenia jąder, a następnie odrzucić nadsącz.
UWAGA: Do weryfikacji izolacji jąder z komórek można zastosować barwienie błękitem trypanu. - Delikatnie zawiesić osad jądrowy w 10 mL soli fizjologicznej z buforem fosforanowym (PBS), przenieść do probówki stożkowej o pojemności 15 mL i osadzić poprzez wirowanie przez 10 min przy 2 500 x g w 4 °C. Całkowicie usunąć PBS.
UWAGA: Jądra można zamrozić, a protokół można w tym punkcie przerwać. Aby to zrobić, delikatnie resuspendować osad jądrowy w 500 µL buforu do zamrażania i inkubować probówkę w kąpieli z etanolu i suchego lodu. Zamrożone jądra przechowywać w -80 °C. Przed użyciem rozmrozić jądra w temperaturze pokojowej, szybko przenieść na lód, dodać 10 mL PBS, delikatnie kołysać w celu wymieszania, osadzić przez wirowanie przez 10 min przy 2 500 x g w 4 °C i całkowicie usunąć PBS. Zamrażanie jąder może skutkować zmniejszoną wydajnością.
- Kowalencyjne sprzęganie biotyny-azydku z DNA wirusowym (vDNA) znakowanym 5-etynyl-2′-deoksycytydyną (EdC).
- Resuspendować osad jądrowy w 10 mL mieszaniny do reakcji click [patrz Tabela materiałów], delikatnie pipetując w górę i w dół 5 razy pipetą 10 mL.
UWAGA: Ważne jest, aby odczynniki wchodzące w skład mieszaniny do reakcji click dodawać w indicated kolejności. - Rotować przez 1 h w 4 °C. Podczas rotacji przygotować i schłodzić bufory B1, B2 i B3 [patrz Tabela materiałów].
- Osadzić jądra poprzez wirowanie przez 10 min przy 2 500 x g w 4 °C. Całkowicie usunąć mieszaninę do reakcji click i przemyć osad, delikatnie resuspendując go w 10 mL PBS i wirować przez 10 min przy 2 500 x g w 4 °C.
- Delikatnie resuspendować osad jądrowy w 1 mL PBS i przenieść do probówki do mikrowirowania o pojemności 1,5 mL, używając końcówki do pipety o dużej średnicy. Osadzić jądra poprzez wirowanie przez 10 min przy 2 500 x g w 4 °C. Całkowicie usunąć PBS i błyskawicznie zamrozić w ciekłym azocie.
UWAGA: Protokół można w tym punkcie przerwać, a zamrożone jądra przechowywać w -80 °C. Cykl zamrażania i rozmrażania ułatwia późniejszą lizę, dlatego zaleca się błyskawiczne zamrażanie jąder nawet w przypadku przejścia do kroku 1.3 w tym samym dniu.
- Resuspendować osad jądrowy w 10 mL mieszaniny do reakcji click [patrz Tabela materiałów], delikatnie pipetując w górę i w dół 5 razy pipetą 10 mL.
- Liza jąder i fragmentacja DNA.
- Rozmrozić jądra na lodzie i resuspendować w 500 µL buforu B1 poprzez pipetowanie w górę i w dół. Inkubować na lodzie przez 45 min.
- Sonicować próbki 6 razy po 30 s każda przy amplitudzie 40% przy użyciu sondy z mikrokońcówką 3 mm. Umieszczać próbki na lodzie przez 30 s pomiędzy impulsami. Po sonikacji próbki powinny być klarowne, a nie mętne.
UWAGA: Warunki sonikacji należy zoptymalizować dla poszczególnych sonikatorów. - Osadzić szczątki komórkowe poprzez wirowanie przy 14 000 x g przez 10 min w 4 °C. Wielkość osadu powinna ulec znacznemu zmniejszeniu. Przefiltrować nadsącz przez sitko komórkowe 100 µM i zachować przefiltrowaną ciecz.
- Dodać 500 µL buforu B2 do przefiltrowanego nadsączu. 900 µL tej próbki zostanie wykorzystanych w kroku 1.4.2.
- Pobrać alikwot z każdego wariantu do izolacji DNA (50 µL lub 1/20 objętości) i dodać 50 µL 2x roztworu SDS-bikarbonianowego [patrz Tabela materiałów]. Przejść do protokołu izolacji DNA.
- Pobrać alikwot z każdego wariantu dla białka wejściowego (50 µL lub 1/20 objętości) i dodać 50 µL 2x buforu do próbek Laemmli, zamrozić w ciekłym azocie i przechowywać w -80 °C.
- Wiązanie biotynilowanego DNA z kuleczkami pokrytymi streptawidyną.
- Przygotować magnetyczne kuleczki Streptavidin T1, przenosząc 300 µL zawiesiny kuleczek do probówki do mikrowirowania 1,5 mL. Przygotować jedną probówkę kuleczek na próbkę. Przemyć kuleczki 3x 1 mL buforu B2, resuspendując je za pomocą wortexowania, oddzielając kuleczki magnesem i odsysając bufor do przemywania.
UWAGA: Zoptymalizowane warunki wiązania pozwalają na maksymalizację wydajności i minimalizację wiązania nieswoistego. Doświadczalnie ustalono, że magnetyczne kuleczki Streptavidin T1 mają znacznie większą pojemność wiązania niż kuleczki agarozowe oraz inne kuleczki Streptavidin, a mniejsze wiązanie nieswoiste niż kuleczki Streptavidin C1 (Rycina 1A). - Dodać 900 µL próbki z kroku 1.3.4. do przemytych kuleczek i rotować przez noc w 4 °C.
Uwaga: Nie wortexować kuleczek po dodaniu do nich próbki.
UWAGA: Jeśli w nieznakowanej kontroli negatywnej zostaną wyizolowane znaczące ilości DNA lub białka, ten krok można skrócić z całej nocy do 4 h, aby zmniejszyć wiązanie nieswoiste.
- Przygotować magnetyczne kuleczki Streptavidin T1, przenosząc 300 µL zawiesiny kuleczek do probówki do mikrowirowania 1,5 mL. Przygotować jedną probówkę kuleczek na próbkę. Przemyć kuleczki 3x 1 mL buforu B2, resuspendując je za pomocą wortexowania, oddzielając kuleczki magnesem i odsysając bufor do przemywania.
- Przemywanie kuleczek i elucja vDNA oraz związanych białek.
UWAGA: W pozostałych krokach zaleca się stosowanie końcówek z filtrem.- Umieścić próbki w magnetycznym statywie do probówek do mikrowirowania, usunąć nadsącz, delikatnie resuspendować w 1 mL buforu B2 i rotować w 4 °C przez 5 min.
- Powtórzyć krok 1.5.1 trzy razy.
- Umieścić próbki w magnetycznym statywie do probówek do mikrowirowania, usunąć nadsącz, delikatnie resuspendować w 1 mL buforu B3 i rotować w 4 °C przez 5 min.
- Przenieść 100 µL mieszaniny kuleczek (1/10 objętości) do nowej probówki w celu izolacji związanego DNA. Przyłożyć probówkę do magnesu, usunąć nadsącz, resuspendować kuleczki w 100 µL 1x roztworu SDS lub SDS-bikarbonianowego i przejść do protokołu izolacji DNA.
- Przyłożyć probówkę zawierającą pozostałe 900 µL mieszaniny kuleczek z kroku 1.5.3. do magnesu, usunąć nadsącz i resuspendować kuleczki w 50 µL 2x buforu do próbek Laemmli, aby eluować białko i kompleksy DNA-białko.
- Gotować próbki w 95 °C przez 15 min, wortexować, szybko wirować w mikrowirowarce i przyłożyć magnes. Przenieść eluat do nowej probówki, błyskawicznie zamrozić i przechowywać w -80 °C.
UWAGA: Użyć zabezpieczeń zakrętek, aby upewnić się, że probówki nie otworzą się podczas gotowania.
UWAGA: Protokół można w tym punkcie przerwać, a próbki można przechowywać w -80 °C przez kilka tygodni. - Próbki białek analizować poprzez barwienie błękitem Coomassie, western blotting lub spektrometrię mas zgodnie ze standardowymi procedurami. Reprezentatywne wyniki przedstawiono na Ryciniach 1 i 2.
UWAGA: Aby określić, czy wydajność białka jest wystarczająca do spektrometrii mas, 7,5 µL każdej próbki wykorzystuje się do analizy barwieniem błękitem Coomassie, a 7,5 µL do western blottingu reprezentatywnego białka związanego z genomem wirusowym (ICP4, ICP8 lub UL42). Równolegle nanosi się taką samą objętość lizatów z kroku 1.3.6. w celu kontroli poziomów białka wejściowego. Pozostałą część próbki (35 µL) analizuje się następnie za pomocą spektrometrii mas.
Wyniki
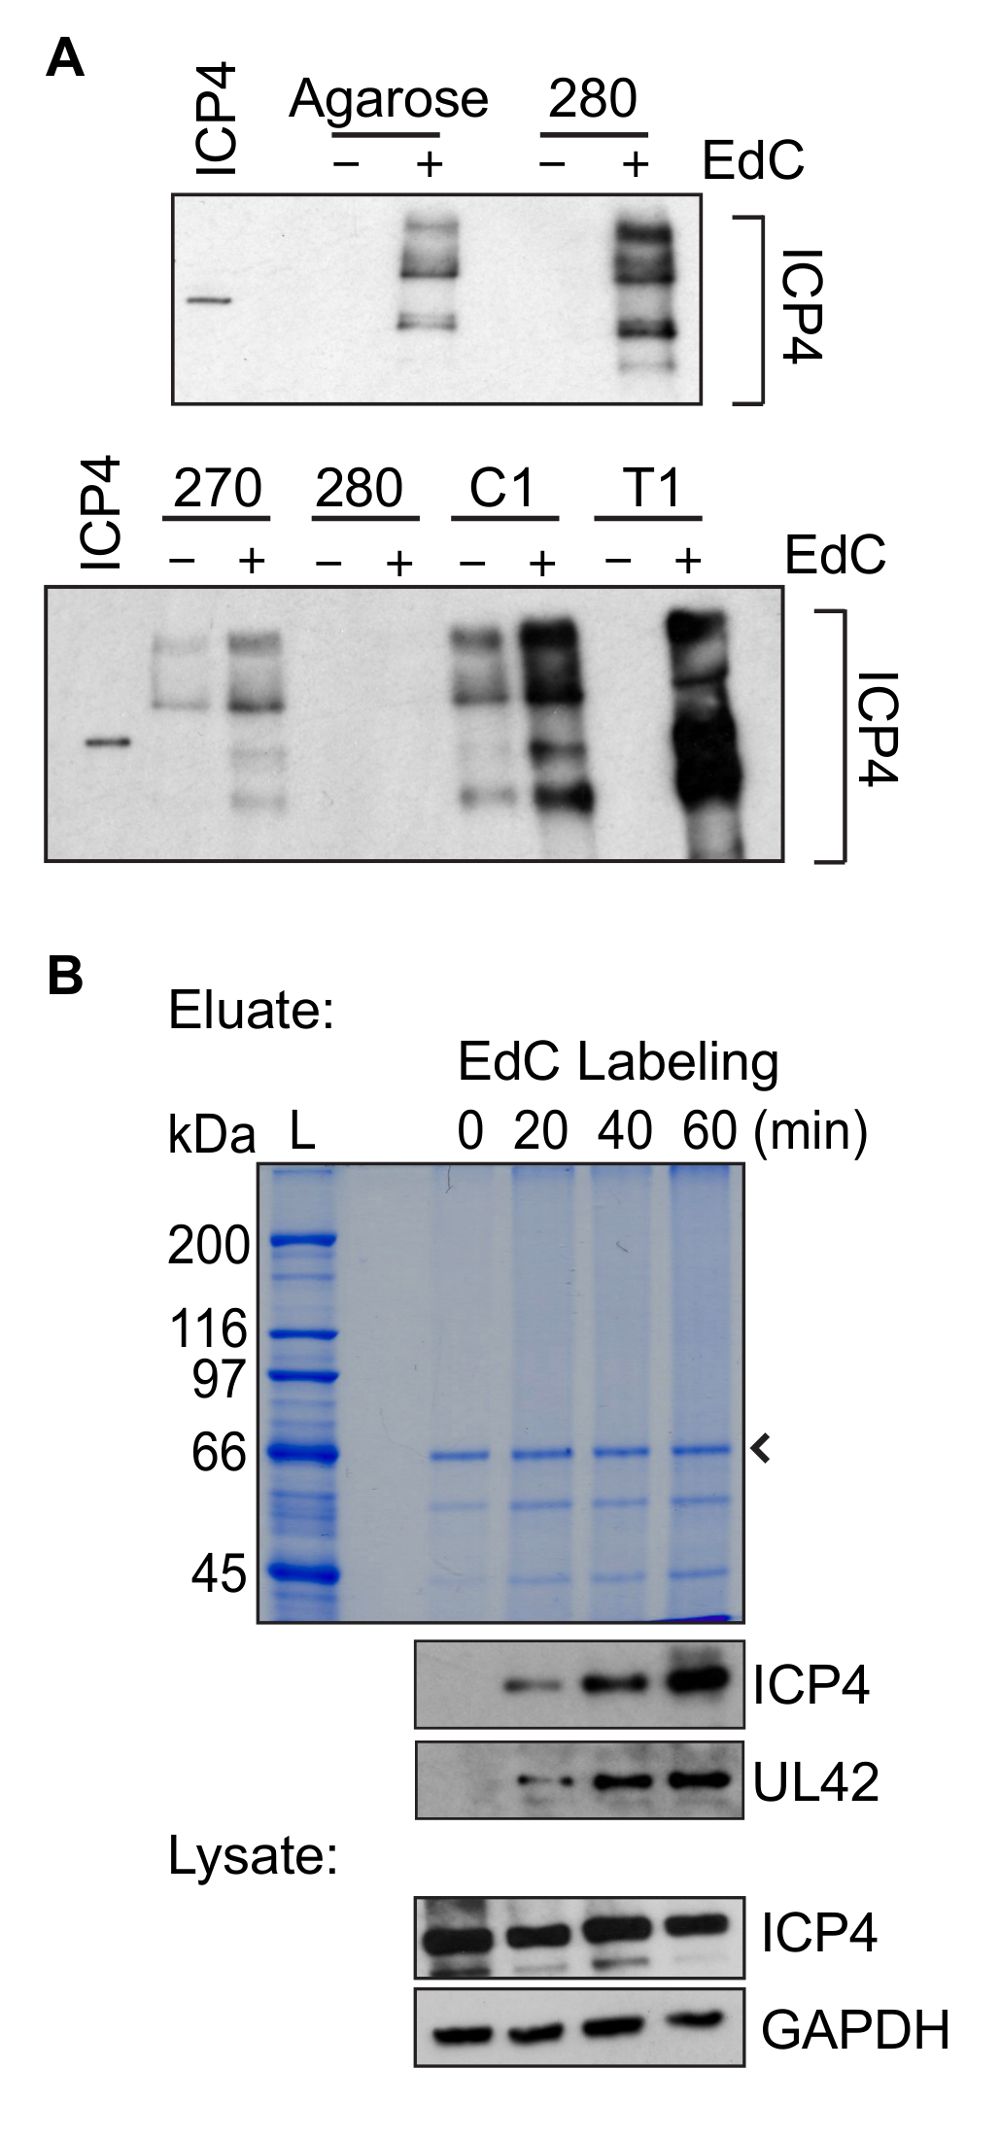
Rysunek 1: Reprezentatywne wyniki oczyszczania białek. (A) Porównanie wydajności białka w zależności od zastosowania kilku różnych typów kulek pokrytych streptawidyną podczas etapów oczyszczania. Infekcję przeprowadzono w obecności EdC (+) w celu porównania wydajności białka lub w jego nieobecności (-) w celu porównania wiązania niespecyficznego. Przeprowadzono infekcje oraz znakowanie EdC, a kompleksy DNA-białko oczyszczono przy użyciu porównywalnych ilości różnych typów kulek pokrytych streptawidyną. Górny panel: Porównanie wydajności białka po oczyszczaniu na kuleczkach agarozowych pokrytych streptawidyną lub Streptavidin M-280. Dolny panel: Porównanie wydajności białka po oczyszczaniu na Streptavidin M-270, M-280, Streptavidin C1 lub Streptavidin T1. Western blotting przeprowadzono z użyciem przeciwciała przeciwko wirusowemu białku ICP4. W pierwszej ścieżce, dla porównania, pokazano oczyszczone ICP4. Aby zaobserwować w dolnym panelu podobną intensywność ICP4 w ścieżce "280" jak w panelu górnym, wymagany był dłuższy czas ekspozycji. (B) Przedstawiono reprezentatywne wyniki oczyszczania białek w funkcji czasu znakowania EdC. Przeprowadzono infekcje oraz znakowanie EdC, a kompleksy DNA-białko oczyszczono przy użyciu kulek Streptavidin T1. Znakowanie EdC trwało 0, 20, 40 lub 60 min; pokazano wyniki barwienia Coomassie Blue (góra) oraz western blottingu (dół). Western blotting przeprowadzono z użyciem przeciwciał specyficznych dla ICP4, UL42 lub GAPDH. Próbkę eluatu pobrano z kroku 1.5.5., a lizat z kroku 1.3.6. Strzałka wskazuje streptawidynę, natomiast L oznacza drabinę białkową.
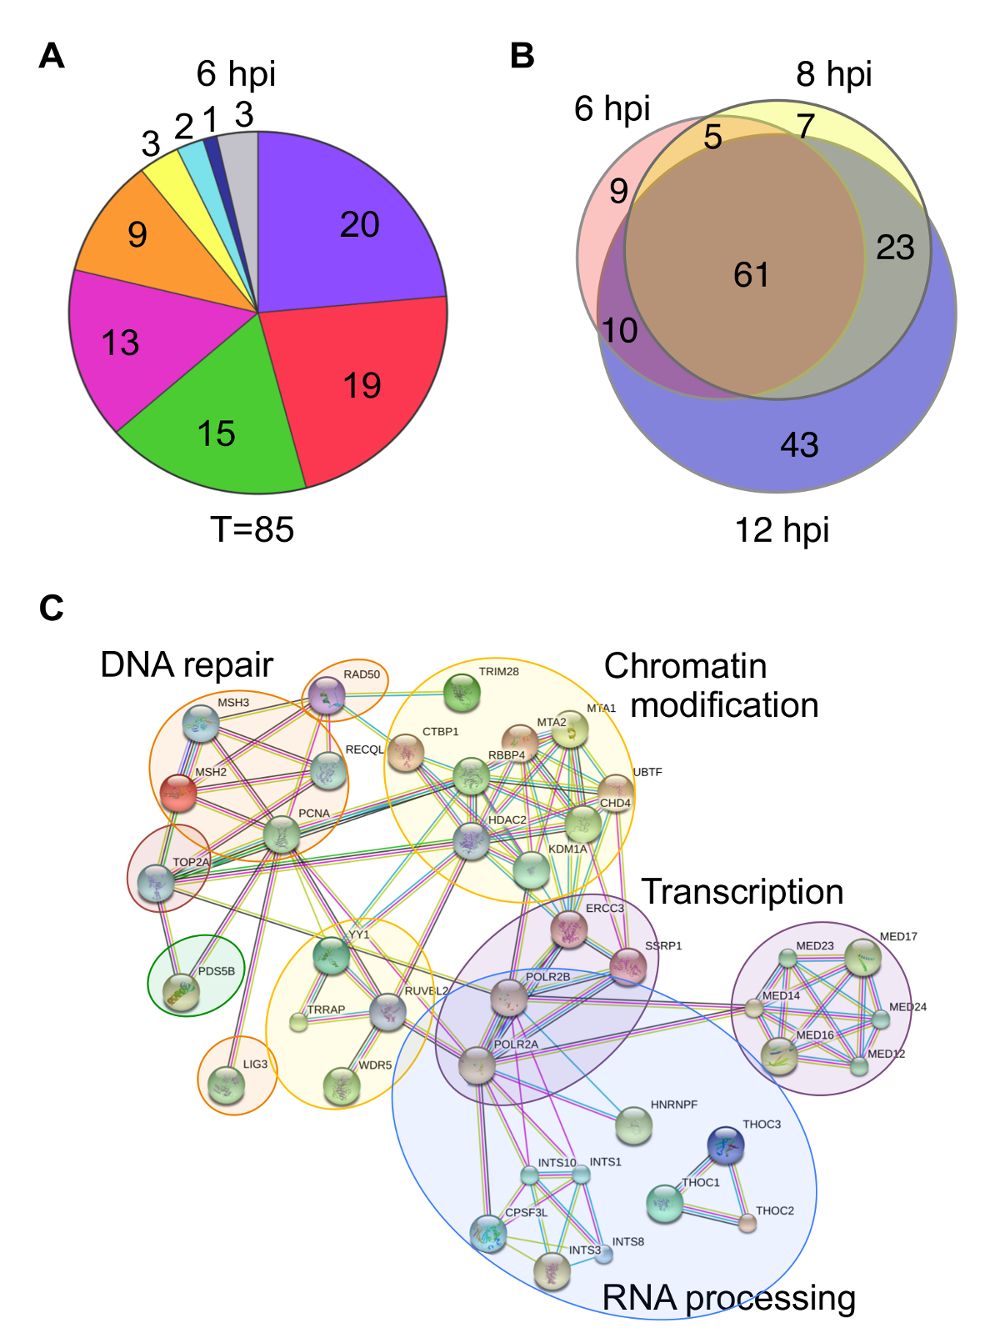
Rysunek 2: Przykłady różnych sposobów prezentacji danych proteomicznych. (A) Wykresy kołowe podsumowują białka zidentyfikowane za pomocą spektrometrii mas eluatów białkowych związanych z genomami wirusowymi oczyszczonymi w 6 hpi. Wartości wskazują liczbę białek zidentyfikowanych dla każdej kategorii funkcjonalnej. T oznacza całkowitą liczbę zidentyfikowanych białek. Kolory oznaczają następujące kategorie: fioletowy – przetwarzanie RNA, czerwony – transkrypcja, zielony – przebudowa chromatyny, pomarańczowy – replikacja DNA, żółty – transport jądrowy, turkusowy – cytoszkielet, ciemnoniebieski – białka strukturalne HSV i szary – inne/nieznane. (B) Diagramy Venna przedstawiają nakładanie się białek zidentyfikowanych jako związane z genomami wirusowymi w 6, 8 lub 12 hpi. (C) Mapa STRING przedstawia białka wzbogacone w wirusowych widełkach replikacyjnych po 5-minutowym impulsie EdC. Białka ludzkie wzbogacone 5-krotnie w porównaniu z nieznakowaną kontrolą negatywną są pokazane na mapie oddziaływań funkcjonalnych, która została wygenerowana za pomocą STRING z ustawieniami danych wyświetlającymi tylko oddziaływania o wysokim stopniu pewności. Do mapowania oddziaływań wykorzystano nazwy genów. Okręgi wskazują białka uczestniczące w tym samym procesie biologicznym.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| komórki MRC-5 | ATCC | CCL-171 | |
| płodowa surowica bydlęca (FBS) | Gibco | 26140-179 | |
| podłoże DMEM (Dulbecco's Modified Eagle Medium) | Gibco | 12800-082 | uzupełnione o 10% FBS, 2 mM L-glutaminy, 12 mM (dla hodowli w kolbach) lub 30 mM (dla hodowli w szalkach) wodorowęglanu sodu |
| szalka do hodowli tkankowej 600 cm² | Thermo Fisher Scientific | 166508 | |
| bufor solny Tris (TBS), pH 7.4 | 137 mM NaCl, 5 mM KCl, 491 mM MgCl, 680 mM CaCl, 25.1 mM tricyny | ||
| stok HSV-1 | najlepiej sprawdzają się stoki o mianie przekraczającym 1x10⁹ PFU/mL | ||
| kolumna Sephadex G-25 (kolumna odsalająca PD-10) | GE Healthcare | 17085101 | |
| dimetylosulfotlenek (DMSO) | Fisher Scientific | D128-1 | |
| 5´-etynyl-2´-deoksycytydyna (EdC) | Sigma-Aldrich | T511307 | rozpuścić w DMSO w celu przygotowania stoku 40 mM, rozdzielić na alikwoty i przechowywać w -20 °C |
| 2´-deoksycytydyna (deoxyC) | Sigma-Aldrich | D3897 | rozpuścić w wodzie w celu przygotowania stoku 40 mM, rozdzielić na alikwoty i przechowywać w -20 °C |
| bufor do ekstrakcji jąder (NEB) | przygotować na świeżo (20 mM Hepes pH 7.2, 50 mM NaCl, 3 mM MgCl₂, 300 mM sacharozy, 0.5% Igepal) | ||
| skrobaczka do komórek | Bellco glass | 7731-22000 | autoklawować przed użyciem |
| roztwór błękitu trypanu | Sigma-Aldrich | T8154 | |
| PBS, pH 7.2 (10x) | 1.37 M NaCl, 27 mM KCl, 100 mM Na₂HPO₄, 18 mM KH₂PO₄ (przed użyciem rozcieńczyć do 1x w sterylnej wodzie) | ||
| siarczan(II) miedzi(II) pięciowodny (CuSO₄·5H₂O) | Fisher Scientific | C489 | przygotować stok 100 mM i przechowywać w 4 °C do 1 miesiąca |
| (+) L-askorbinian sodu | Sigma-Aldrich | A4034 | przygotować na świeżo stok 100 mM i przechowywać w lodzie do czasu użycia |
| azydk biotyny | Invitrogen | B10184 | przygotować stok 10 mM w DMSO, rozdzielić na alikwoty i przechowywać w -20 °C do 1 roku |
| mieszanina do reakcji click | przygotować bezpośrednio przed użyciem, dodając odczynniki w indicated kolejności (10 mL: 8.8 mL 1x PBS, 200 mL 100 mM CuSO₄, 25mL 10 mM azydku biotyny, 1 mL 100 mM askorbinianu sodu) | ||
| kompletny koktajl inhibitorów proteaz | Roche | 11697498001 | rozpuścić w 1 mL wody w celu przygotowania stoku 50x, można przechowywać w 4 °C do 1 tygodnia lub bezpośrednio dodać 1 tabletkę do 50 mL buforu |
| bufor do zamrażania | przygotować na świeżo (7 mL 100% glicerolu, 3 mL NEB, 200 μL inhibitora proteaz 50x) | ||
| bufor B1 | przygotować na świeżo (25 mM NaCl, 2 mM EDTA, 50 mM Tris-HCl pH 8, 1% Igepal, 1x inhibitor proteaz) | ||
| bufor B2 | przygotować na świeżo (150 mM NaCl, 2 mM EDTA, 50 mM Tris-HCl pH 8, 0.5% Igepal, 1x inhibitor proteaz) | ||
| bufor B3 | przygotować na świeżo (150 mM NaCl, 2 mM EDTA, 50 mM Tris-HCl pH 8, 1x inhibitor proteaz) | ||
| procesor ultradźwiękowy Vibra Cell Ultra wyposażony w mikroprotkę 3 mm | Sonics | VCX 130 | |
| sito do komórek | Falcon | 352360 | |
| Dynabeads MyOne Streptavidin T1 | Life Technologies | 65601 | |
| magnes DynaMag-2 | Life Technologies | 12321D | |
| rotator do mini-probówek | Fisher Scientific | 260750F | |
| 2x bufor do próbek Laemmli | zmieszać 400 mg SDS, 2 mL 100% glicerolu, 1.25 mL 1 M Tris (pH 6.8) oraz 10 mg błękitu bromofenolowego w 8 mL wody. Przechowywać w 4 °C do 6 miesięcy. Przed użyciem dodać DTT 1 M do stężenia końcowego 200 mM. | ||
| blokady nakrętek do probówek 1.5 mL | Fisher Scientific | NC9679153 | |
| standardowe odczynniki do western blottingu | |||
| zestaw do barwienia koloidalnego NOVEX Colloidal Blue Staining Kit | Invitrogen | LC6025 | |
| 12-dołkowa szalka do hodowli tkankowej | Corning | 3513 | |
| szkiełka nakrywkowe | Fisher Scientific | 12-545-100 | autoklawować przed użyciem |
| szkiełka mikroskopowe | Fisher Scientific | 12-552-5 | |
| 16% paraformaldehyd | Electron Microscopy Sciences | 15710 | przed użyciem rozcieńczyć do 3.7% w 1x PBS |
| albumina surowicy bydlęcej (BSA) | Fisher Scientific | BP1605 | przygotować 3% w 1x PBS |
| bufor do permeabilizacji (0.5% Triton-X 100) | Sigma-Aldrich | T8787 | przygotować 0.5% Triton-X 100 w 1x PBS |
| koktajl do reakcji click - zestaw obrazowania Click-iT EdU Alexa Fluor 488 Imaging Kit | Molecular Probes | C10337 | przygotować zgodnie z protokołem producenta |
| 2x roztwór SDS-wodorowęglanu | 2% SDS, 200 mM NaHCO₃ | ||
| 10x Tris EDTA (TE), pH 8.0 | 100 mM Tris, 10 mM EDTA (przed użyciem rozcieńczyć do 1x) | ||
| mikrowirówka do probówek 1.5 mL | |||
| wirówka stołowa do probówek 15 i 50 mL | |||
| inkubator do hodowli komórkowych | |||
| komora z laminarnym przepływem powietrza | |||
| bloki grzejne | 65 °C i 95 °C |
