Film prezentuje montaż in vitro swoistych dla wirusa nukleokapsydów z oczyszczonego kompleksu nukleoproteiny i fosfoproteiny pozbawionego RNA, ich oczyszczanie za pomocą chromatografii wykluczania molekularnego oraz walidację pełnowymiarowego wirusowego RNA wewnątrz zmontowanych cząsteczek.
Artykuł metodologiczny
Rekonstytucja in vitro i oczyszczanie wirusowych cząstek przypominających nukleokapsyd
12 wyświetleń
⸱
30 września 2026
W tym artykule
Streszczenie
Protokół
1. Klonowanie molekularne
UWAGA: Do stworzenia plazmidu dwucistronowej konstrukcji koekspresyjnej wirusa RSV (respiratory syncytial virus) wykorzystano klonowanie niezależne od ligazy (LIC). LIC to opracowana na początku lat 90. metoda, która wykorzystuje aktywność egzonukleazy 3’-5’ polimerazy DNA T4 do tworzenia nawisów wykazujących komplementarność pomiędzy wektorem a insertem DNA. Konstrukcje przygotowano z wykorzystaniem DNA wektora 2BT-10, który zawiera znacznik 10x His na końcu N-terminalnym otwartej ramki odczytu (ORF) (Rysunek 1).
- Przeprowadź linearyzację wektorów LIC poprzez trawienie enzymem SspI.
- Połączyć 10 μL buforu SSPI 10X, 4 μL enzymu SSPI w stężeniu 5 U/μL, równoważna objętość 5 μg DNA z miniprep vektora oraz sterylnej wody ddH2O to 100 μL.
- Inkubować produkt trawienia przez 3 godziny w temperaturze 37 °C.
- Przeprowadź elektroforezę produktów trawienia na żelu agarozowym o stężeniu 1,0% w celu wyodrębnienia DNA wektora.
- Do ekstrakcji i oczyszczania należy użyć zestawu do izolacji z żelu. Końcową objętość DNA wektora należy zawiesić w 30 μL ddH2O2O i przechowywać w temperaturze -20 °C.
Przygotować inserty DNA dla N1-391 i P1-126, wykorzystując startery N1-391 Forward Primer, N1-391 Reverse Primer, P1-126 Forward Primer oraz P1-126 Reverse Primer (Tabela 1).
UWAGA: Istnieje wystarczający obszar nakładania się z linearyzowanym wektorem, aby zapewnić temperaturę topnienia w zakresie od 55 °C i 60 °CW przypadku primera odwrotnego, z tego samego powodu występuje wystarczające nakładanie się z nicią odwrotną komplementarną do zlinearyzowanego wektora.
Tabela 1. Sekwencje starterów.
Startery Sekwencja N1-391 Forward 5’-TACTTCCAATCCAATGCAATGGCCCTGAGCAAAGTGAAG-3’ N1-391 Reverse 5’-TTATCCACTTCCAATGTTATTACAGTTCCACGTCGTTGTCCTTGG-3' P1-126 Forward 5’-TACTTCCAATCCAATGCAATGGAAAAGTTCGCCCCCGAG-3' P1-126 Reverse 5’-TTATCCACTTCCAATGTTATTACTGGTCGTTGATTTCCTCGTAGC-3’ - Przeprowadzić amplifikację wstawki DNA za pomocą reakcji polimerazy łańcuchowej (PCR) zgodnie z warunkami określonymi w Tabela 2 i Tabela 3.
- Wyizoluj amplifikowany insert DNA. Produkty PCR z poprzedniego etapu rozdziel w żelu agarozowym o stężeniu 1,0%, a następnie wyizoluj i oczyść prążki metodą ekstrakcji z żelu. Końcową objętość wyizolowanego DNA zawieś w 15 μL z ddH2O2O.
Tabela 2. Odczynniki do amplifikacji PCR insertu DNA.
Amplifikacja PCR insertu DNA 15 μL 10x bufor reakcyjny do polimerazy Pfu 3 μL Starter forward (100 μM stężenie) 3 μL Starter odwrotny (100 μM stężenie) 15 μL Mieszaninatrio-fosforanów deoksynukleotydów (dNTP) o stężeniu 2,5 mM 6 μL Plazmidowe DNA zawiera gen N lub P (100 ng/ μL) 7 μL Dimetylosulfoksyd (DMSO) 3 μL polimeraza Pfu w stężeniu 2,5 j./μL Objętość do uzupełnienia do 150 μL Sterylna ddH2O2O Tabela 3. Program termocyklingu dla amplifikacji PCR insertu DNA.
Amplifikacja PCR wstawki DNA Krok Czas Temperatura Cykle Denaturacja 4 min. 95 ºC 1 Denaturacja 45 s 95 ºC 30 Hybrydyzacja 30 s 62 ºC Rozszerzenie* 90 s 72 ºC Rozszerzenie 10 min. 72 ºC 1 Przytrzymaj ∞ 4 ºC 1 The 150 μL mieszaninę można poddać trzem oddzielnym reakcjom PCR (3 x 50μL). W przypadku polimerazy DNA Pfu zalecana prędkość dla fazy elongacji wynosi 1 kb/min. W niniejszym przypadku długość genu N1-391 oraz genu P1-126 jest krótsza niż 1,5 kb. Z tego względu w etapie elongacji zastosowano czas 90 sekund. Obróbka wektora i insertu DNA za pomocą polimerazy DNA T4 (Tabela 4).
Tabela 4. Traktowanie polimerazą DNA T4.
Obróbka polimerazą DNA T4 Bufor 10x 2 μL DNA wektora/wkładki (0,1 pmol wektora lub 0,2 pmol wkładki) 5 μL dNTP* w stężeniu 25 mM 2 μL DTT w stężeniu 100 mM 1 μL polimeraza DNA T4 (do LIC) 0.4 μL (1,25 U) Sterylna ddH2O2O 9.6 μL Do wektora użyto dGTP, a do insertu DNA dCTP. UWAGA: Obróbkę należy przeprowadzić oddzielnie dla DNA wektora i DNA wkładki.
- Inkubować mieszaninę przez 40 minut w temperaturze pokojowej. Następnie inaktywować polimerazę termicznie w temperaturze 75 °C przez 20 minut. Przechowywać mieszaninę reakcyjną w temperaturze -20 °C.
- Przeprowadź hybrydyzację wektora LIC i wektora wstawki.
- Przygotować kontrolę negatywną z 2 μL DNA wektora LIC i 2 μL sterylnej wody ddH2O2O.
- Połączyć 2 μL DNA wkładki i 2 μL DNA wektora LIC z poprzednich reakcji z polimerazą DNA T4 w probówce o pojemności 0,2 ml.
- Reakcję hybrydyzacji przeprowadzić w temperaturze pokojowej przez 10 minut.
- Zatrzymać reakcję poprzez dodanie 1.3 μL kwasu etylenodiaminotetraoctowego (EDTA) o stężeniu 25 mM.
- Przenieś reakcję do 100 μL z Escherichia coli Komórki kompetentne Top10 i wysieje je na płytkę z ampicyliną.
- Zidentyfikuj pozytywne konstrukty.
- Przygotować roztwór z minipreparatyki plazmidu. Można to zrobić poprzez wybór kolonii i inokulację w pożywce Luria Broth (LB). Zazwyczaj wystarczy 3 kolonie.
- Inkubować mieszaninę przez noc w temperaturze 37 °C.
- Wirować mieszaninę z prędkością 4560 x g przez 10 minut, a następnie odrzucić nadsącz.
- Resuspendować osady w 250 μL buforu P1 i przygotować miniprepy plazmidów przy użyciu zestawu do miniprepu w kolumnach wirowych.
- Przeprowadź analizę trawienia produktu miniprepu za pomocą enzymu AseI lub innych enzymów restrykcyjnych.
- Naniesienie próbek na żel agarozowy o stężeniu 0,8% i elektroforeza trawionego plazmidu. Analiza żelu pod lampą UV.
- Skorzystaj z usługi sekwencjonowania, aby potwierdzić sekwencję otrzymanego produktu pozytywnego.
Pozyskać insert DNA do koekspresji.
- Przeprowadzić reakcję PCR w celu otrzymania N1-391 i P1-126, wykorzystując wcześniej przygotowane 2BT-10 N1-391 oraz 2BT-10 P1-126 w качестве matryc.
- Przeprowadź pierwszą reakcję PCR w celu otrzymania fragmentu N1-391 z konstruktu 2BT-10 N1-391, stosując warunki PCR określone w Tabela 2 i Tabela 3 z wykorzystaniem startera forward N1-391 oraz startera reverse 5 ́-GTGAAGATCCTGGCTGATGCAATGCGGCGGCGCGCCGCGATCGCGGATCC-3 ́.
- Przeprowadź drugą reakcję PCR w celu otrzymania P1-126 z konstruktu 2BT-10 P1-126, wykorzystując starter Forward: 5’-CCGCCGCATTGCATCAGCCAGGATCTTCACTGCAGGACTCGAGTTCTAGA-3’ ́oraz primer odwrotny P1-126 (należy zastosować warunki PCR opisane w Tabela 2 i Tabela 3).
- Na koniec przeprowadź PCR z nakładaniem (overlap PCR) na zmieszanych produktach z dwóch poprzednich reakcji PCR, aby połączyć N1-391 i P1-126. Użyj prawego starteru N1-391 Forward oraz lewego starteru P1-126 Reverse. Zastosuj warunki PCR opisane w Tabela 5 i Tabela 6.
Tabela 5. Odczynniki do PCR z nakładaniem (overlap PCR).
PCR z nakładaniem (Overlap PCR) 15 μL 10X bufor reakcyjny do polimerazy Pfu 3 μL Starter bezpośredni (100 μM) 3 μL Starter odwrotny (100 μM) 15 μL Mieszanina dNTP (2,5 mM) 3 μL DNA z pierwszej rundy PCR zawierające gen N1-391 (100 ng/μL ) 3 μL DNA z pierwszej rundy PCR zawierający gen P1-126 (100 ng/μL ) 7 μL DMSO 3 μL Polimeraza Pfu (2,5 j/μL) Objętość do uzupełnienia do 150 μL Sterylna ddH2O2O Tabela 6. Program cykli termicznych dla PCR z nakładaniem (overlap PCR).
PCR z nakładaniem (Overlap PCR) Krok Czas Temperatura Cykle Denaturacja 4 min. 95 °C 1 Denaturacja 45 s 95 °C 30 Hybrydyzacja 30 s 62 °C Rozszerzenie* 2 min. 72 °C Rozszerzenie 10 min. 72 °C 1 Przytrzymaj ∞ 4 °C 1 The 150 μL mieszaninę można poddać trzem oddzielnym reakcjom PCR (3 x 50 μL). W przypadku polimerazy DNA Pfu zalecana prędkość w fazie elongacji wynosi 1 kb/min. W niniejszym przypadku całkowita długość genów N1-391 i P1-126 jest krótsza niż 2,0 kb. W związku z tym do etapu elongacji wykorzystano czas 2 minut. - Połącz wektor z insertem DNA.
- Produkt reakcji overlap PCR poddać działaniu polimerazy DNA T4 zgodnie z protokołem opisanym w punkcie 1.3.
- Przeprowadź annealing wektora LIC oraz produktu PCR zgodnie z protokołem opisanym w kroku 1.4.
- Zidentyfikować pozytywne konstrukty zgodnie z protokołem opisanym w kroku 1.5.
2. Ekspresja i oczyszczanie białek
UWAGA: Do dwucistronowej konstrukcji do koekspresji białek N i P należy użyć E. coli. Komórki należy hodować w temperaturze 37 °C, natomiast ekspresję przeprowadzić w obniżonej temperaturze (16 °C) przez noc. Kompleksy białkowe należy oczyścić, stosując kombinację chromatografii na kolumnie kobaltowej, wymiany jonowej oraz wykluczania molekularnego (Rycina 2).
- Do produkcji białka należy użyć szczepu E. coli BL21(DE3). Hodować 4 L kultur komórkowych w temperaturze 37 °C w medium LB (Luria Broth) do momentu osiągnięcia OD600 na poziomie 0,6.
- Obniżyć temperaturę do 16 °C. Po godzinie indukować ekspresję za pomocą 0,5 mM izopropyl-β-D-1-tiogalaktopiranozydu (IPTG) przez noc.
- Wirować komórki z prędkością 4 104 x g przez 25 min, a następnie odrzucić nadsącz.
- Resuspender osad komórkowy w 200 mL buforu lizującego A (50 mM fosforanu sodu, pH 7,4, 500 mM NaCl, 5 mM imidazolu, 10% glicerolu i 0,2% NP40). Należy użyć 50 mL buforu lizującego do resuspensji osadu komórkowego z 1 L kultury komórkowej.
Lizować komórki za pomocą sonikacji przez 15 min (cykle: 3 sekundy pracy, 3 sekundy przerwy). Następnie wirować komórki z prędkością 37 888 x g przez 40 min.
UWAGA: Protokół można wstrzymać, zamrażając komórki przed sonikacją w zamrażarce o temperaturze -80 °C.
- Nałożyć nadsącz na kobaltową kolumnę grawitacyjną (średnica x długość: 2,5 cm x 10 cm) zawierającą ~10 mL kulek uprzednio równoważonych 5–10 objętościami kolumny (CV) buforu lizującego.
- Przemyć kolumnę 5 CV buforu B (50 mM Tris-HCl pH 7,4, 1 M NaCl, 10% glicerolu i 5 mM imidazolu) oraz 5 CV buforu C (50 mM Tris-HCl pH 7,4, 500 mM NaCl, 10% glicerolu i 5 mM imidazolu).
- Eluować białko z kulek, używając 2 CV buforu D (50 mM Tris-HCl pH 7,4, 500 mM NaCl i 250 mM imidazolu).
- Rozcieńczyć elłowane białko 5-krotnie buforem QA (50 mM Tris-HCl pH 8,0, 5% glicerolu) przed nałożeniem na kolumnę Q.
- Przemyć 5 mL kolumny Q buforem QA w celu jej zrównoważenia, a następnie nałożyć rozcieńczoną próbkę na kolumnę Q przy użyciu pompy perystaltycznej (np. Rabbit).
- Zamontować kolumnę Q w urządzeniu HPLC wraz z buforem QA i buforem QB (50 mM Tris-HCl pH 7,4, 1,5 M NaCl, 5% glicerolu). Ustawić szybkość przepływu na 1 mL/min.
- Uruchomić program „pump wash”, aby przemyć urządzenie buforem QB, a następnie buforem QA (po 1–2 CV każdego z nich). Ustawić przepływ systemu na 3 mL/min.
- Ustawić detektor UV1 na 280 nm, a UV2 na 260 nm. Do zbierania frakcji użyć 96-dołkowej płytki głębokiej.
- Eluować białka za pomocą stopniowego gradientu czynnika eluującego (bufor QB), stosując 3–4 CV każdego stężenia i zwiększając procent zawartości o 5% w każdym kroku, zaczynając od 0% QB. Kompleks białkowy N0P zostanie wypłukany przy 15% buforu QB.
- Po eluowaniu całego białka przemyć kolumnę 100% buforem QB (2 CV).
- Wyizolować białko za pomocą filtracji żelowej na kolumnie Superdex 200 Increase 10/300 GL (średnica x długość: 1,0 cm x 30 cm) zrównoważonej buforem E (20 mM kwasu 4-(2-hydroksyetylo)-1-piperazynoetanosulfonowego lub HEPES pH 7,4 oraz 200 mM NaCl).
- Przeanalizować frakcje zawierające białko za pomocą elektroforezy w żelu poliakryloamidowym z dodecylosiarczanem sodu (SDS-PAGE).
3. Montaż in vitro specyficznych dla wirusa nukleokapsydów (NC)
UWAGA: Montaż in vitro NC specyficznego dla RSV (N:RNA) przeprowadzono poprzez inkubację przygotowanego kompleksu N0P z oligonukleotydami RNA. Następnie wykorzystano chromatografię wykluczania cząsteczek (SEC) w celu oddzielenia kompleksu montażowego od N0P i nadmiaru RNA (Ryc. 2).
- Wymieszać i inkubować oczyszczony kompleks N0P z RNA oligo w stosunku molowym 1:1,5 w temperaturze pokojowej przez 1 godzinę; zazwyczaj 1 mL białka N0P o stężeniu 1 mg/mL jest wystarczające dla kolejnego etapu. Przygotować próbkę kontrolną, zawierającą jedynie tę samą ilość białka N0P.
- Wstępnie równoważyć kolumnę do filtracji żelowej Superdex 200 Increase 10/300 GL buforem E (20 mM HEPES, pH 7,4, 200 mM NaCl).
- Wirować próbkę z prędkością 21 130 ×g przez 15 min, usunąć wszelkie osady i nałożyć supernatant na kolumnę SEC.
- Porównać obrazy z chromatografii SEC dla próbki kompleksu N:RNA oraz próbki kontrolnej N0P, uwzględniając stosunek A260/A280 w celu zidentyfikowania, które piki odpowiadają zmontowanemu N-RNA, N0P oraz wolnemu RNA.
- Zebrać frakcje piku, przeprowadzić elektroforezę SDS-PAGE lub przygotować siatki do mikroskopii.
- W przypadku zmontowanego kompleksu N-RNA zebrać wszystkie frakcje piku N-RNA, przeprowadzić ekstrakcję RNA i wykonać elektroforezę Urea-PAGE, aby ponownie sprawdzić długość specyficznego RNA, która powinna być taka sama jak w przypadku RNA użytego do mieszania i inkubacji w pierwszym kroku.
Wyniki
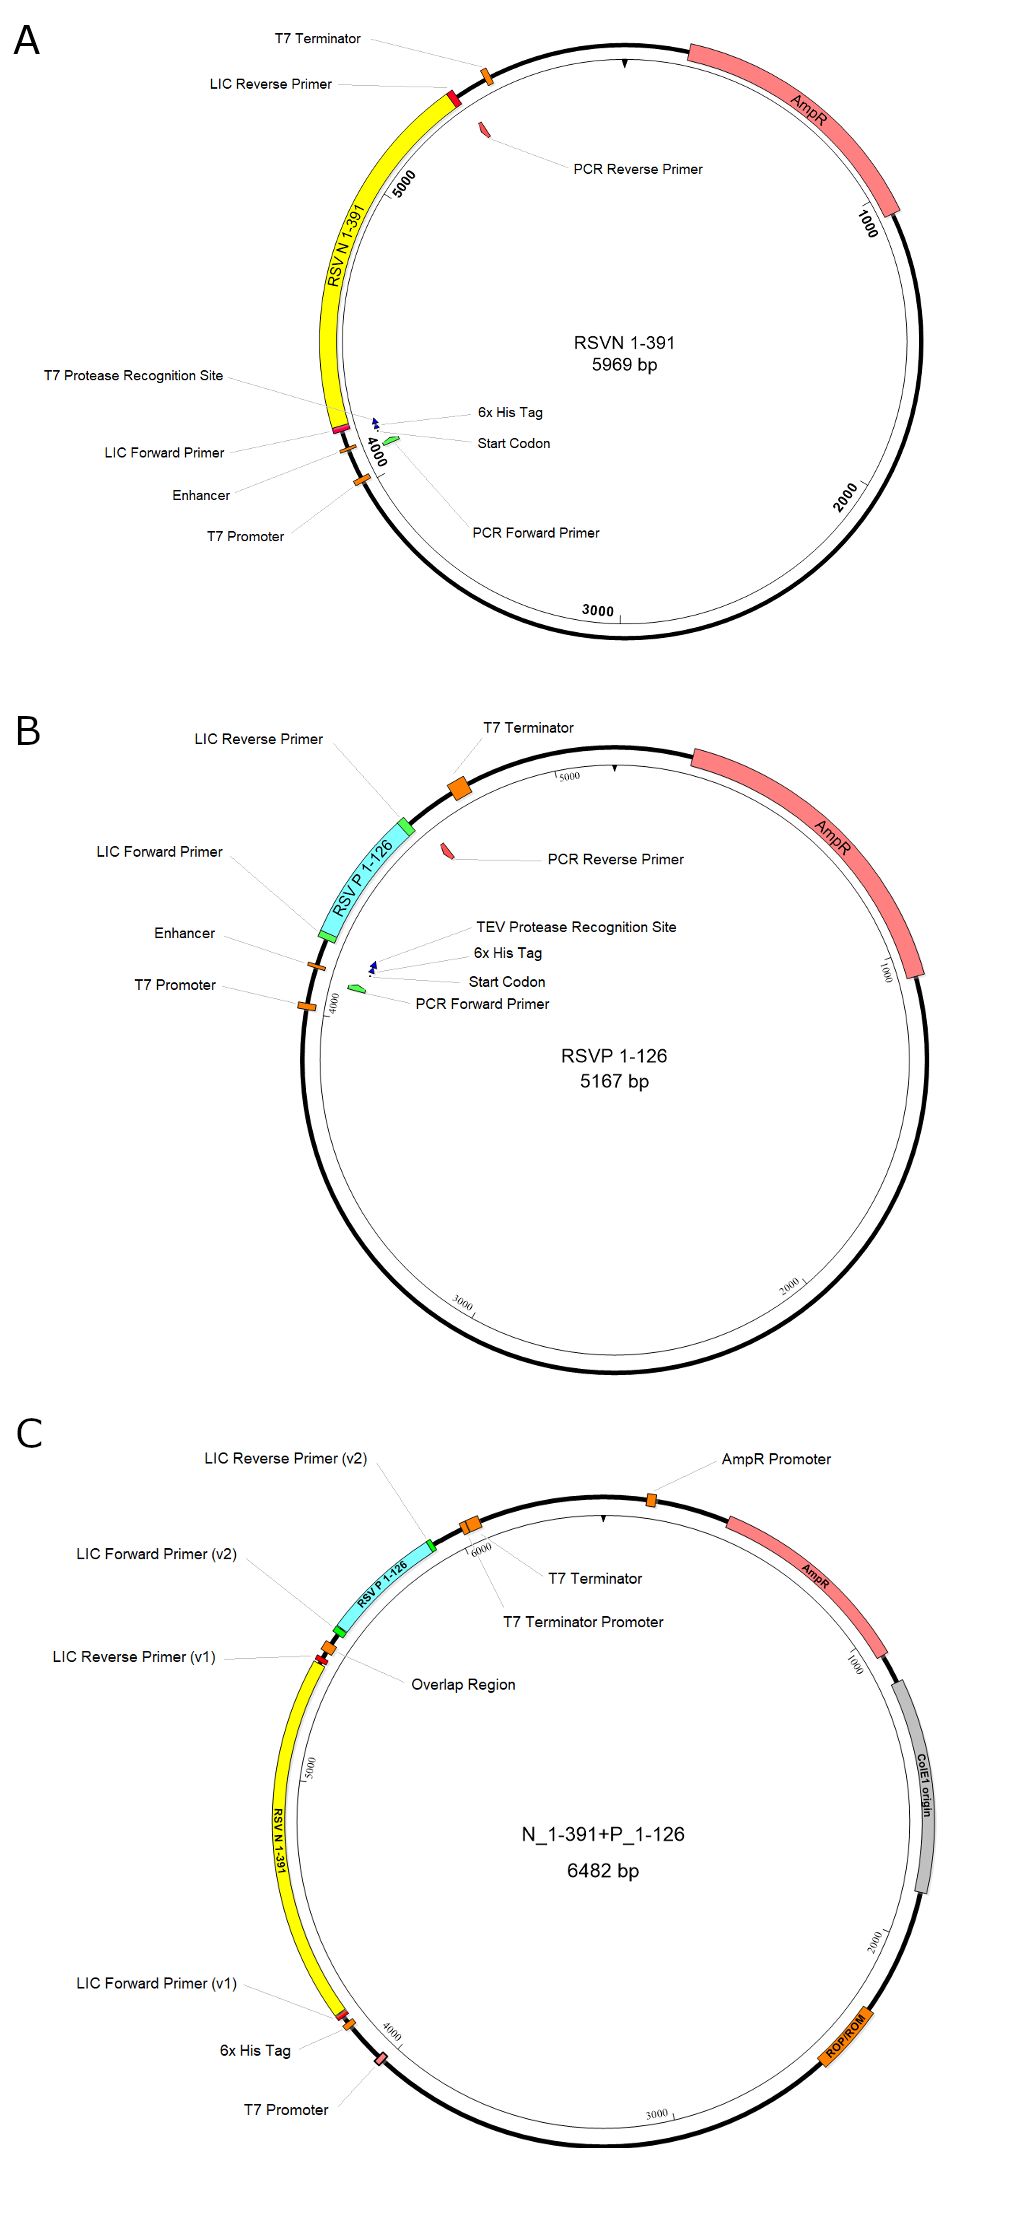
Rycina 1. Ilustracja konstrukcji plazmidów. A. Konstrukcja RSV N1-391; B. Konstrukcja RSV P1-126; C. Konstrukcja bicistroniczna do koekspresji N1-391 i P1-126. Pierwszy gen RSV N1-391, drugi gen RSV P1-126, gen oporności na antybiotyk (AmpR) oraz promotory są wyróżnione odpowiednio w żółtych, cyjanowych, różowych i pomarańczowych ramkach. Podsumowując, inserty genowe RSV N1-391 oraz RSV P1-126 zostały skonstruowane oddzielnie, a następnie zmontowane.
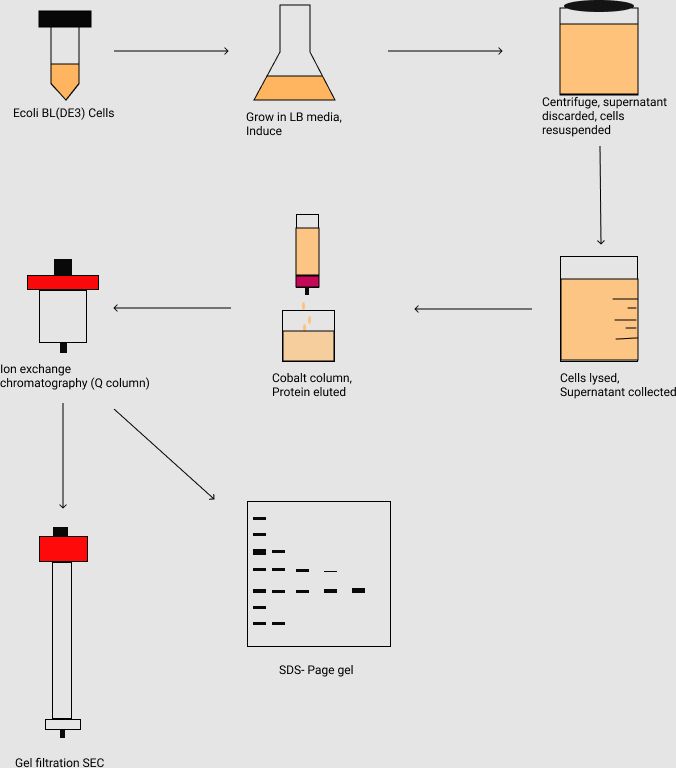
Rysunek 2. Schemat blokowy oczyszczania kompleksu białkowego N1-391P1-126. Przedstawia on proces inokulacji i wielkoskalowej hodowli kultur komórek E. coli oraz zbieranie komórek poprzez wirowanie. Następnie, po lizie komórek, próbki białek są oczyszczane za pomocą chromatografii powinowactwa (tzn. kolumny Co2+), chromatografii wymiany jonowej (tzn. kolumny Q) oraz chromatografii żelowej z wykluczaniem cząsteczek (SEC). Próbki białek są następnie analizowane za pomocą żelu SDS-PAGE.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Agarose | SIgma | A9539-500G | tworzenie konstruktu metodą LIC |
| Sód ampicyliny | GOLD BIOTECHNOLOGY | 5118.111317A | antybiotyk do hodowli komórkowych |
| AseI | NEB | R0526S | tworzenie konstruktu metodą LIC |
| Kuleczki agarozowe z kobaltem (wysokiej gęstości) | Gold Bio | H-310-500 | Do oczyszczania białek z His-tagiem |
| Corning LSE Digital Dry Bath Heater | CORNING | 6885-DB | Podgrzewanie próbki |
| dCTP | Invitrogen | 10217016 | tworzenie konstruktu metodą LIC |
| dGTP | Invitrogen | 10218014 | tworzenie konstruktu metodą LIC |
| Glicerol | Sigma | G5516-4L | przygotowanie roztworu |
| HEPES | Sigma | H3375-100G | przygotowanie roztworu |
| HiTrap Q HP | Sigma | GE29-0513-25 | Oczyszczanie białek |
| Imidazol | Sigma | I5513-100G | przygotowanie roztworu |
| IPTG (Izopropyl-beta-D-tiogalaktopiranozyd) | GOLD BIOTECHNOLOGY | 1116.071717A | indukcja ekspresji białka |
| Probówki do mikrocentryfugi | VWR | 47730-598 | do PCR |
| Misonix Sonicator XL2020 Ultrasonic Liquid Processor | SpectraLab | MSX-XL-2020 | sonikator do lizy komórek |
| New Brunswick Innova 44/44R | eppendorf | M1282-0000 | Inkubator wytrząsany do hodowli komórek |
| Zamiennik Nonidet P 40 | Sigma | 74385-1L | przygotowanie roztworu |
| OneTaq DNA Polymerase | NEB | M0480L | PCR |
| QIAquick Gel Extraction Kit | QIAGEN | 28706 | Oczyszczanie DNA |
| SSPI-HF | NEB | R3132S | tworzenie konstruktu metodą LIC |
| Superose 6 Increase 10/300 GL | Sigma | GE29-0915-96 | Oczyszczanie białek |
| T4 DNA polymerase | Sigma | 70099-3 | tworzenie konstruktu metodą LIC |
| Thermo Scientific Sorvall RC 6 Plus Centrifuge | Fisher Scientific | 36-101-0816 | Wirówka, prędkość maksymalna 20,000 rpm |
| Trizma hydrochloride | Sigma | T3253-250G | przygotowanie roztworu |
