Przedstawiamy ulepszony protokół izolacji wysokocząsteczkowego DNA z hipersalinitycznych mat mikrobjalnych. Przed ekstrakcją i puryfikacją DNA komórki mikrobjalne są oddzielane od macierzy maty. Pozwala to na zwiększenie stężenia, poprawę jakości oraz zwiększenie rozmiaru DNA. Protokół ten może być stosowany również w przypadku innych próbek trudnych do obróbki.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Ekstrakcja wysokocząsteczkowego DNA z mat mikrobowych
W tym artykule
Podsumowanie
Streszczenie
Skuteczna i dokładna analiza oraz interpretacja danych metagenomicznych zależą od efektywnej ekstrakcji wysokiej jakości DNA społeczności o wysokiej masie cząsteczkowej (HMW). Jednakże próbki mat środowiskowych często utrudniają uzyskanie dużych stężeń wysokiej jakości DNA typu HMW. Hipersalinowe maty mikrobiologiczne zawierają duże ilości zewnątrzkomórkowych substancji polimerowych (EPS)1 oraz soli, które mogą hamować dalsze zastosowania ekstrahowanego DNA. W ekstrakcji DNA z próbek opornych często stosuje się metody bezpośrednie i agresywne. Metody te są zazwyczaj wykorzystywane, ponieważ EPS w matach, stanowiące lepka macierz, wiążą DNA2,3 podczas bezpośredniej lizy. W wyniku stosowania bardziej agresywnych metod ekstrakcji, DNA ulega fragmentacji do małych rozmiarów4,5,6.
W ten sposób DNA staje się nieprzydatne do klonowania w wektorach dla dużych insertów. Aby obejść te ograniczenia, przedstawiamy ulepszoną metodologię ekstrakcji wysokocząsteczkowego (HMW) DNA o dobrej jakości i ilości z hipersalnych mat mikrobiologicznych. Zastosowaliśmy metodę pośrednią polegającą na oddzieleniu komórek mikrobiologicznych od macierzy maty poprzez blendowanie i centryfugację różnicową. Do ekstrakcji i oczyszczania DNA z wydzielonych komórek mikrobiologicznych wykorzystano kombinację procedur mechanicznych i chemicznych. Nasz protokół pozwala na uzyskanie około 2 μg HMW DNA (35-50 kb) z jednego grama próbki maty, przy stosunku A260/280 wynoszącym 1,6. Ponadto amplifikacja genów 16S rRNA7 sugeruje, że protokół ten pozwala zminimalizować lub wyeliminować jakiekolwiek działanie inhibicyjne zanieczyszczeń. Nasze wyniki dostarczają odpowiedniej metodologii ekstrakcji HMW DNA z mat mikrobiologicznych na potrzeby funkcjonalnych badań metagenomicznych i mogą mieć zastosowanie w przypadku innych próbek środowiskowych, z których ekstrakcja DNA jest problematyczna.
Protokół
1. Ekstrakcja komórek drobnoustrojów:
- Zhomogenizować maty mikrobiologiczne za pomocą sterylnego tłuczka do rozcierania, dokładnie mieszając. Przenieść około wszystkich 30 g (masy mokrej) zhomogenizowanego materiału maty do sterylnego pojemnika blendera Waring, dodać około 100 mL 1 M NaCl (lub stężenie specyficzne dla używanej próbki) i blendować trzy razy na średnich obrotach przez 1 min, z przerywanym chłodzeniem w zamrażarce w temperaturze -20°C przez 1 min. Przenieść zawiesinę do butelki wirówkowej o pojemności 250 mL i uzupełnić pozostałą wolną objętość roztworem 1 M NaCl. Roztwór NaCl przygotować w autoklawowanej wodzie DI i wysterylizować przez filtrację.
- Dalszo oddzielić komórki mikrobiologiczne od macierzy poprzez wstrząsanie (150 rpm) przy użyciu vortexera (Vortex-GenieR2) w temperaturze pokojowej przez 30 min.
- Wirować z niską prędkością (500x g) przez 15 min w temperaturze 4°C. Ostrożnie przenieść nadsącz do kolby, minimalizując wzburzenie osadu.
- Wykorzystując osad z pelletu, powtórzyć blendowanie oraz kroki 1.2 i 1.3 jeszcze cztery razy, dodając świeży NaCl do każdego pelletu osadu na koniec kroku 1.3. Nadsącz z każdej ekstrakcji NaCl należy przenieść do nowej kolby.
- Połączyć nadsącze z 5 ekstrakcji komórek i wirować w aliquotach po 200 mL z wysoką prędkością (25 000x g) przez 15 min w temperaturze 4°C. Odlać nadsącz, resuspendować każdy pellet komórkowy w 10 mL 2% heksametafosforanu sodu, połączyć pellety i uzupełnić objętość do 200 mL 2% heksametafosforanem sodu. Przemyć komórki poprzez wstrząsanie (150 rpm) w temperaturze pokojowej przez 30 min. Na koniec tego kroku powinna pozostać tylko jedna probówka z komórkami, aby przejść do następnego etapu.
- Wirować z wysoką prędkością (25 000x g) przez 15 min w temperaturze 4°C. Odlać nadsącz, resuspendować pellet komórkowy w 200 mL buforu TE (50 mM EDTA) i przemyć komórki poprzez wstrząsanie (150 rpm) w temperaturze pokojowej przez 10 min.
- Wirować z wysoką prędkością (25 000x g) przez 15 min w temperaturze 4°C, odlać nadsącz, resuspendować w 15 mL buforu TE (10 mM EDTA) i przechowywać aliquoty po 200 µL w temperaturze -80°C do czasu przeprowadzenia ekstrakcji DNA.
2. Ekstrakcja i oczyszczanie DNA:
- Do 200-μL aliquoty komórek drobnoustrojów dodać 200 μL 5 M NaCl, 200 μL 10% SDS oraz 100 μL 14.3 M β-merkaptoetanolu. Pomieszać delikatnie, odwracając probówkę 4-6 razy.
- Mieszaninę poddać 3 cyklom zamrażania i rozmrażania poprzez zanurzenie w ciekłym azocie na 2 min, a następnie rozmrażanie w kąpieli wodnej o temperaturze 65°C przez 5 min. Ostatnie rozmrażanie wydłużyć do 10 min.
- Dodać 200 μL 5 M octanu potasu (pH 5.5) i pozostawić na lodzie na 10 min. Wirować przy 10,000x g przez 10 min w temperaturze 4°C, a następnie przenieść nadsącz do nowej probówki, używając końcówki do pipety o szerokim otworze. Dodać 3 μL RNazy A i inkubować w 37°C przez 1 h.
- Dodać taką samą objętość chloroformu, krótko wstrząsnąć poprzez odwracanie i wirować przy 15,000x g przez 10 min w temperaturze pokojowej.
- Ostrożnie przenieść górną warstwę nadsączu do nowej probówki, używając końcówki do pipety o szerokim otworze. Należy unikać pobierania białej warstwy granicznej znajdującej się między warstwą górną a dolną. Powtórzyć procedurę ekstrakcji chloroformem.
- Do nadsączu dodać taką samą objętość schłodzonego (do -20°C) izopropanolu i inkubować na lodzie przez 30 min w celu wytrącenia DNA.
- Wirować z maksymalną prędkością (20,800x g) przez 10 min w 4°C, aby uzyskać osad DNA.
- Usunąć nadsącz i przemyć osad DNA 1 mL schłodzonego (do -20°C) 70% etanolu.
- Wirować z maksymalną prędkością (20,800x g) przez 10 min w 4°C, usunąć nadsącz, powtórzyć przemywanie 70% etanolem, a następnie suszyć osad DNA na powietrzu przez 10 min. Ponownie przemyć 70% etanolem.
- Resuspendować DNA w 25 μL buforu TE (10 mM EDTA), ogrzewać w 65°C przez 5 min, połączyć zawartość w jednej probówce (jeśli użyto kilku) i uzupełnić objętość do 500 μL buforem TE.
- Dodać 500 μL lodowatego (lub w 4°C) 20% glikolu polietylenowego (PEG) (przygotowanego w 1.2 M NaCl). Pomieszać delikatnie przez odwracanie, inkubować na lodzie przez 10 min i wirować z maksymalną prędkością przez 10 min w 4°C, aby uzyskać osad DNA. Usunąć nadsącz i przemyć osad DNA 1 mL schłodzonego 70% etanolu, suszyć na powietrzu przez 10 min i resuspendować w 30-50 μL buforu TE lub wody klasy molekularnej. Aby ułatwić resuspensję DNA, ogrzewać przez 5 min w 65°C. Przechowywać DNA w -80°C.
3. Oznaczanie czystości, stężenia i wielkości DNA:
- Oceń jakość DNA, mierząc stosunki A260/280 oraz A260/230 za pomocą spektrofotometru Nanodrop 1000 lub innego odpowiedniego urządzenia.
- Wyznacz stężenie DNA przy użyciu zestawu Quant-iT dsDNA Assay zgodnie z instrukcjami producenta.
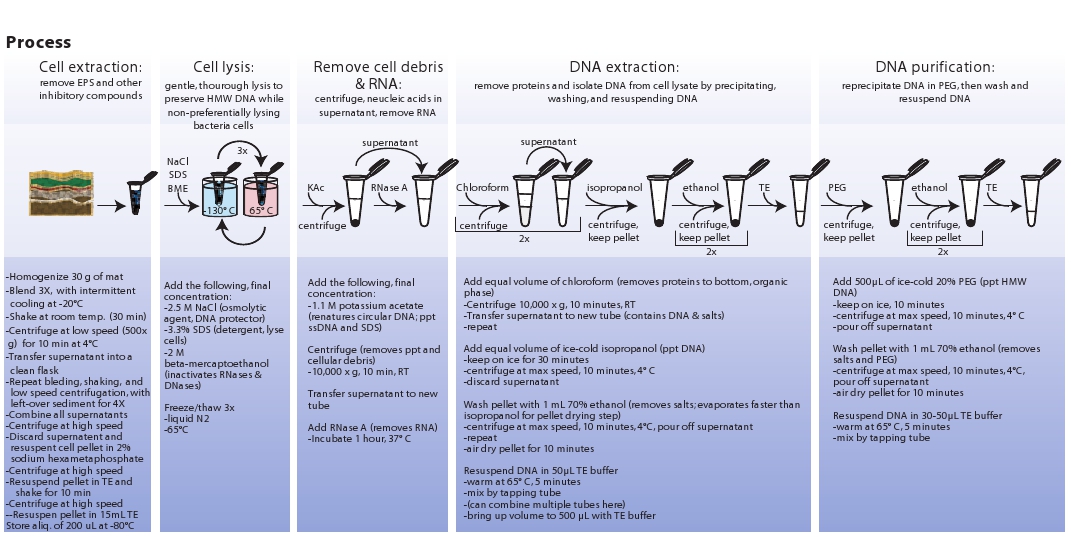
- Oceń wielkość DNA za pomocą elektroforezy w żelu w polu impulsowym. Przygotuj 1% żel agarozowy z 0,5X TBE i zastosuj następujące parametry w systemie CHEF Mapper XA: początkowy czas przełączania 0,35 s, końcowy czas przełączania 7,67 s oraz kąt rozwarcia 120° dla gradientu 6,0 V/cm przy liniowym współczynniku narastania. Barwi żel roztworem 1 x SYBR Green I przez 30 min. Na żel nanieś od 700 do 1000 ng całkowitej ilości DNA. Skróconą formę pełnego protokołu przedstawiono na Ryc. 3.
Reprezentatywne wyniki:
Ekstrakcja komórek:
Sekwencyjne ekstrakty komórek drobnoustrojów (nady Żądania) wykazały, że mętność ekstraktów zmniejsza się wraz ze wzrostem liczby ekstrakcji. Sugeruje to redukcję liczby komórek po każdej kolejnej ekstrakcji komórkowej. Należy zwrócić uwagę, że ponieważ każdy dodatkowy etap ekstrakcji komórek stwarza możliwość wprowadzenia zanieczyszczeń, liczbę ekstrakcji komórek należy zminimalizować, aby końcowy osad komórkowy był reprezentatywny dla całej społeczności drobnoustrojów. Inne źródła kontaminacji kontrolowano poprzez zastosowanie odpowiednich laboratoryjnych technik sterylnych. Na przykład roztwory przygotowywano w autoklawowanej wodzie DI i sterylizowano przez filtrację. Pojemniki sterylizowano alkoholem, autoklawowano oraz naświetlano światłem UV i w urządzeniu do sieciowania UV.
Oznaczanie stężenia i jakości DNA:
Protokół pozwolił na uzyskanie około 2 μg HMW DNA (35-50 kb) (Ryc. 4) z jednego grama próbki maty, przy stosunku A260/280 wynoszącym 1,6 oraz stosunku A260/230 wynoszącym 0,7 (Tabela 1). Chociaż stosunek A260/230 wydawał się niski, w osobnym badaniu7 nie zaobserwowano zahamowania późniejszych zastosowań molekularnych, takich jak amplifikacja PCR genów 16S rRNA. Należy zauważyć, że DNA z mat hipersalnych posiada dwa główne źródła zanieczyszczeń: EPS oraz sole. Jest zatem możliwe, że ślady tych zanieczyszczeń wpływają na stosunki A260/230, pomimo ogromnych wysiłków w celu ograniczenia ich wpływu na dalsze analizy.
Oznaczanie wielkości DNA:
Elektroforeza w polu impulsowym wykorzystuje pulsujący przepływ prądu z przerywanymi zmianami kierunku, co skutkuje powstaniem smużki DNA, jak pokazano na rysunku 3. Nasz protokół pozwolił na uzyskanie HMW DNA o wielkości około 35-50 kb. Choć część fragmentów DNA może być mniejsza niż 30 kb, istotne jest, aby część smużki znajdowała się powyżej 35 kb, ponieważ klonowanie fosmidów wymaga wstawek DNA o wielkości ˜40 kb, a większe fragmenty DNA zapewniają lepszy dostęp do nienaruszonych szlaków biosyntetycznych. W naszych badaniach smużkę DNA powyżej 35 kb wycinano i oczyszczano w celu klonowania wektorów z dużymi wstawkami oraz do innych zastosowań molekularnych.

Rysunek 1. Miejsce poboru próbek z hipersolnych mat mikrobiologicznych (Big Pond) znajdujące się na wyspie Eleuthera na Bahamach.

Rysunek 2. Przekrój poprzeczny hipersolnej maty mikrobiologicznej wykorzystanej w niniejszym badaniu. Mata mikrobiologiczna została pobrana z hipersolnego stawu znajdującego się na wyspie Eleuthera na Bahamach.

Rysunek 3. Schematyczne przedstawienie procedur obejmujących ekstrakcję komórek mikrobiologicznych, lizę komórek, ekstrakcję oraz oczyszczanie metagenomicznego DNA. Kliknij tutaj, aby wyświetlić powiększony obraz.

Rysunek 4. Charakterystyka masy cząsteczkowej wyekstrahowanego DNA z wykorzystaniem elektroforezy w polu pulsacyjnym. Ścieżka M to marker HMW, a ścieżki 1 i 2 to powtórzenia metagenomicznego DNA wyekstrahowanego z maty hipersolonej z Eleuthera zgodnie z powyższym protokołem.
| Metoda ekstrakcji | Stężenie ng/g | A260/280 | A260/230 | |
| PEG | Powtórzenie 1 | 1806.1 | 1.64 | 0.76 |
| Powtórzenie 2 | 2010.8 | 1.61 | 0.75 |
Tabela 1. Pomiar stężenia i jakości DNA wyekstrahowanego z mikrobiologicznej maty hipersolnej.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
Z uwagi na to, że całkowite usunięcie komórek z kompleksowych i wysoce zróżnicowanych próbek mat mikrobiologicznych nie jest praktyczne, głównym problemem jest to, w jakim stopniu wyekstrahowane komórki reprezentują ogólną społeczność maty mikrobiologicznej. W poprzednim badaniu analiza PCR-DGGE genów 16S rRNA mikroorganizmów wykazała, że pięć etapów usuwania komórek zastosowanych w niniejszym protokole pozwala na ekstrakcję komórek reprezentatywnych dla ogólnej społeczności maty mikrobiologicznej7. Rzeczywist...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Nie zadeklarowano żadnych konfliktów interesów.
Podziękowania
Niniejsza praca została sfinansowana przez National Science Foundation Environmental Genomics Program (Grant nr EF-0723707).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| β-merkapto–etanol | Sigma-Aldrich | M3148 | |
| Glikol polietylenowy 8000 | Promega Corp. | V3011 | 20% w 1.2 M NaCl |
| Octan potasu | Fisher Scientific | Fisher Scientific | |
| Zestaw Quant-iT dsDNA Assay | Invitrogen | Q33130 | |
| RNaza | Epicentre Biotechnologies | MRNA092 | |
| Chlorek sodu | VWR | BDH8014 | Odpowiednie stężenie |
| Dodecylsiarczan sodu | Fisher Scientific | 03-500-509 | 10% w wodzie |
| heksametafosforan sodu | EMD Millipore | SX0583-3 | 2% w wodzie |
| TBE | Fisher Scientific | BP1333-1 | |
| System CHEF Mapper XA | Bio-Rad | 170-3670 | |
| Spektrofotometr NanoDrop 1000 | Thermo Fisher Scientific, Inc. | ND-1000 | |
| Vortexer | Scientific Industries Inc. | ||
| Kroslinker UV | UVP Inc. | ||
| Blender Waring | Waring Laboratory | LB10S |
Bibliografia
- Decho, A. W. Microbial biofilms in intertidal systems: an overview. Cont. Shelf Res. 20, 1257-1273 (2000).
- Dupraz, C., Visscher, P. T. Microbial lithification in marine stromatolites and hypersaline mats. Trends Microbiol. 13, 429-438 (2005).
- Steffan, R. J., Goksoyr, J., Boj, A. K., Atlas, R. M. Recovery of DNA from soils and sediments. Appl. Environ. Microbiol. 54, 2908-2915 (1988).
- Lee, Y. K., Kim, H. W., Liu, C. L., Lee, H. K. A simple method for DNA extraction from marine bacteria that produce extracellular materials. J. Microbiol. Methods. 52, 245-250 (2003).
- Roose-Amsaleg, C. L., Garnier-Sillam, E., Harry, M. Extraction and Purification of Microbial DNA from Soil and Sediment Samples. Appl. Soil Ecol. 18, 47-60 (2001).
- de Lipthay, J. R., Enzinger, C., Johnsen, K., Aamand, J., Sørensen, S. J. Impact of DNA extraction method on bacterial community composition measured by denaturing gradient gel electrophoresis. Soil Biol. Biochem. 36, 1607-1614 (2004).
- Bey, B. S., Fichot, E. B., Dayama, G., Decho, A. W., Norman, R. S. Extraction of High Molecular Weight DNA from Microbial Mats. Biotechniques. 49, 631-640 (2010).
- Kakirde, S. K., Parsley, L. C., Liles, M. R. Size does matter: Application-driven approaches for soil metagenomics. Soil Biology & Biochemistry. 42, 1911-1923 (2010).
- Rodon, M. R., August, P. R., Bettermann, A. D., Brady, S. F., Grossman, T. H., Liles, M. R., Loiacono, K. A., Lynch, B. A., MacNeil, I. A., Minor, C., Tiong, C. L., Gilman, M., Osburne, M. S., Clardy, J., Handelsman, J., Goodman, R. M. Cloning the Soil Metagenomic: A Strategy for Accessing the Genetic and Functional Diversity of Uncultured Microorganisms. Appl. Environ. Microbiol. 66, 2541-2547 (2000).
- Beja, O., Aravind, L., Koonin, E. V., Suzuki, M. T., Hadd, A., Nguyen, L. P., Jovanovich, S. B., Gates, C. M., Feldman, R. A., Spudich, J. L., Spudich, E. N., DeLong, E. F. Bacterial Rhodopsin: Evidence for a New Type of Phototrophy in the Sea. Science. 289, 1902-1906 (2000).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
