Niezawodna metoda badania lawin neuronalnych, czyli niezależnych od skali czasowo-przestrzennych wybuchów aktywności, które świadczą o dynamice stanu krytycznego w korze mózgu. Lawiny pojawiają się spontanicznie w rozwijających się warstwach powierzchownych hodowli kory, co umożliwia długoterminowe pomiary aktywności przy użyciu planarnych zintegrowanych matryc wieloelektrodowych (MEA) w ściśle kontrolowanych warunkach.
Artykuł metodologiczny
Rejestracja lawin neuronalnych w kulturach organotypowych za pomocą macierzy wieloelektrodowej
W tym artykule
Podsumowanie
Streszczenie
Kora mózgowa wykazuje aktywność spontaniczną, nawet w przypadku braku konkretnego sygnału wejściowego lub wyjścia ruchowego. Podczas rozwoju aktywność ta jest istotna dla migracji i różnicowania typów komórek kory oraz tworzenia połączeń neuronalnych1. U dojrzałego zwierzęcia trwająca aktywność odzwierciedla przeszły i obecny stan organizmu, w który płynnie integrowane są bodźce sensoryczne w celu zaplanowania przyszłych działań. Zatem jasne zrozumienie organizacji trwającej, czyli spontanicznej aktywności, jest warunkiem wstępnym do zrozumienia funkcji kory mózgowej.
Liczne techniki rejestracji wykazały, że trwająca aktywność w korze składa się z wielu neuronów, których indywidualna aktywność przejściowo sumuje się w większe zdarzenia, które można wykryć w lokalnym potencjale polowym (LFP) za pomocą mikroelektrod zewnątrzkomórkowych, lub w elektroencefalogramie (EEG), magnetoencefalogramie (MEG) oraz w sygnale BOLD z funkcjonalnego rezonansu magnetycznego (fMRI). LFP jest obecnie preferowaną metodą badania aktywności populacji neuronów z wysoką rozdzielczością czasową i przestrzenną w skali mezoskopowej (kilka tysięcy neuronów). W mikroelektrodzie zewnątrzkomórkowej lokalnie zsynchronizowana aktywność przestrzennie sąsiadujących neuronów skutkuje szybkimi odchyleniami w LFP sięgającymi kilkuset mikrowoltów. Przy użyciu macierzy mikroelektrod organizację takich odchyleń można wygodnie monitorować w przestrzeni i czasie.
Lawiny neuronalne opisują skalowo-niezmienną organizacji czasoprzestrzenną trwającej aktywności neuronalnej w mózgu2,3. Występują one specyficznie w warstwach powierzchownych kory, co ustalono in vitro4,5, in vivo u znieczulonego szczura6 oraz u budzącej się małpy7. Co istotne, zarówno badania teoretyczne, jak i empiryczne2,8-10 sugerują, że lawiny neuronalne wskazują na precyzyjnie zrównoważoną dynamikę stanu krytycznego kory, która optymalizuje transfer i przetwarzanie informacji.
W celu zbadania mechanizmów powstawania, utrzymywania i regulacji lawin neuronalnych, preparaty in vitro są niezwykle korzystne, ponieważ umożliwiają stabilną rejestrację aktywności lawin w ściśle kontrolowanych warunkach. Niniejszy protokół opisuje sposób badania lawin neuronalnych in vitro poprzez wykorzystanie rozwoju warstw powierzchownych w organotypowych kulturach kory, tj. kulturach plastrów, hodowanych na planarnych, zintegrowanych macierzach mikroelektrod (MEA; patrz również 11-14).
Protokół
1. Sterylna, szczelna komora szklana z MEA do długoterminowych pomiarów
- Szklane cylindry z gwintem i nakrętką z Teflonu-plastiku (Ace Glass), niezbędne do zapewnienia szczelnego zamknięcia komory hodowlanej, należy przeciąć (Aceglass) około 2 mm od dołu gwintu (Rys. 1A, B). Szklane pierścienie należy oczyścić, płukając je wodą (3x) i gotując przez 5 min w etanolu o stężeniu 20 proof, a następnie pozostawić do wyschnięcia.
- Przygotować alikwoty roztworu silikonu niezbędnego do przytwierdzenia szklanych pierścieni do powierzchni MEA. Dokładnie zmieszać 15 ml komponentów A i B z zestawu Sylgard 184 Silicone Elastomer Kit, odstawić na 15 min w celu usunięcia pęcherzyków powietrza i przechowywać w alikwotach po 1 ml w temperaturze -20 °C.
- Przykleić szklany pierścień do MEA (siatka 8x8 z wewnętrzną elektrodą uziemiającą, średnica elektrody 30 μm, odległość międzyelektrodowa 200/100 μm dla szczura/myszy) (Rys. 1A, B). Nabrać 1 ml silikonu (23 °C) do strzykawki z cienką igłą. Nanieść silikon na nieoszlifowaną powierzchnię cięcia szklanego pierścienia, wycentrować pierścień na MEA, nałożyć dodatkową warstwę silikonu wokół zewnętrznej strony pierścienia w celu wzmocnienia uszczelnienia, a następnie utwardzać przez 1 - 2 h w temperaturze ~60 °C na płycie grzejnej.
- Zsterylizować komorę MEA oraz nakrętki komory w komorze z laminarnym przepływem powietrza poprzez trzykrotne płukanie wodą dejonizowaną, a następnie 70% alkoholem (3x; przy ostatnim płukaniu pozostawić na 10 min w alkoholu), a następnie naświetlać wnętrze komory i nakrętki światłem UV przez 10 min. Poddać komorę MEA autoklawowaniu (120 °C; wilgotne; 45 min) i pozostawić do wyschnięcia.
- Pokryć powierzchnię MEA wewnątrz komory hodowlanej poli-D-lizyną. W przypadku nowych MEA, które są dość lipofilne, pokryć powierzchnię poprzez wielokrotne odsysanie kropli roztworu z siatki elektrod. W przypadku używanych MEA, pokryć dno komory roztworem, odessać nadmiar cieczy i pozwolić jej odparować w warunkach sterylnych wewnątrz komory laminarnej. Przymocować nakrętkę, aby zamknąć komorę MEA na czas przechowywania i przyszłego użycia.
2. Składniki wymagane do przygotowania i hodowli kultur organotypowych
- Rozpuścić sterylny agar w 0,9% NaCl, wlać do sterylnej szalki Petriego (Falcon, 10 x15; poziom ˜5 mm), pozostawić do ostygnięcia, a następnie owinąć sterylnie Parafilmem w celu przechowywania. Wyciąć z utwardzonego agaru bloki o wymiarach 20 x 10 x 5 mm do użytku.
- Przechowywać superklej, np. Devcon Super Glue II, wewnątrz komory z laminarnym przepływem powietrza w celu zachowania sterylności, przecierając opakowanie 70% EtOH przed otwarciem.
- Przygotować 50% D-glukozę (SIGMA ultra, G7528), dodając 40 g glukozy do 40 ml dejonizowanej wody do hodowli (Sigma). Przechowywać w alikwotach 2 ml w temperaturze -20°C.
- Dodać 4 ml 50% D-glukozy do 50 ml zrównoważonego roztworu soli Geya (Gey's Balanced Salt solution) i schłodzić w zamrażarce do konsystencji papki (mieszaniny cieczy i kryształków lodu) przed użyciem.
- Zrekonstytuować osocze kurczaka w 5 ml dejonizowanej wody do hodowli (mieszać delikatnie, unikając tworzenia pęcherzyków powietrza), pozostawić roztwór na 5 – 10 min, delikatnie zamieszać i zlać klarowną zawartość do sterylnej szalki Petriego. Przefiltrować sterylnie (filtr o porach 0,2 μm; białkowy) roztwór osocza, rozdzielić w alikwotach 350 μl do probówek kriogenicznych (NuncTM) i przechowywać w -20°C.
- Zrekonstytuować trombinę z osocza bydlęcego zgodnie z instrukcją, przefiltrować sterylnie (filtr o porach 0,2 μm), rozdzielić w alikwotach 40 μl do probówek kriogenicznych (NuncTM) i przechowywać w -20°C. W celu przygotowania roztworu roboczego rozcieńczyć 40 μl roztworu trombiny w 375 μl zrównoważonego roztworu soli Geya z D-glukozą.
- Przygotować 40 ml pożywki hodowlanej, mieszając 100 ml surowicy konia, 20 ml pożywki podstawowej Eagle (Basal Medium Eagle) oraz 10 ml buforowanego roztworu soli Hanksa, do których dodano 4 ml 50% glukozy i 2 ml 20 mM L-glutaminy. Można przechowywać od 4 do 8 tygodni w butelkach PYREX o pojemności 10 ml w temperaturze 4°C.
- Przygotować inhibitor mitozy, mieszając 0,3 mM urydyny, 0,3 mM ARA-C cytyzyny-β-D-arabinofuranozydy oraz 0,3 mM 5-fluoro-2’-deoksyurydyny; przefiltrować sterylnie, rozdzielić w alikwotach 20 μl i przechowywać w -20°C przez okres od 6 do 12 miesięcy.
3. Disekcja tkanek kory mózgu oraz pola brzusznego nakrywki (VTA) (czas: < 1h)
- Procedura pozwala na uzyskanie przekrojów tkanki kory oraz VTA dla ok. 12 kokultur z szczurów lub myszy i jest przeprowadzana w komorze z laminarnym przepływem powietrza w warunkach sterylnych. Całkowity czas pobierania tkanek nie powinien przekraczać 1 h.
- Pobierz zdrowe, dobrze odżywione młode (wielkość miotu ok. 10; obecność brzusznej „plamki mlecznej”) w 1. – 2. dobie postnatalnej (PND). Delikatnie chwyć młode za pyszczek, pozwól mu swobodnie zwisać i szybko przeprowadź dekapitację u podstawy szyi ostrymi nożyczkami.
- W celu wyjęcia mózgu usuń skórę (dwa boczne cięcia nożyczkami), otwórz czaszkę za pomocą cienkich nożyczek okulistycznych (jedno cięcie wzdłuż linii środkowej w płaszczyźnie strzałkowej; jedno cięcie w płaszczyźnie czołowej na styku kory i móżdżku). Odchyl wszystkie 4 płaty czaszki. Za pomocą zaostrzonej szpatułki przetnij czołowo opuszki węchowe, a następnie przesuń szpatułkę w kierunku ogonowym pod mózg. Delikatnie wyjmij mózg z czaszki i pozwól mu wsunąć się do sterylnego, schłodzonego roztworu Geya w celu szybkiego ochłodzenia i tymczasowego przechowywania. Powtórz kroki 3.2 do 3.3 dla kolejnych 2 mózgów (całkowity czas: <20 min).
- Aby uzyskać tkankę VTA, przenieś mózgi na sterylną, suchą płytkę Petriego za pomocą małej szpatułki. Usuń nadmiar płynu, delikatnie przesuwając każdy mózg o ok. 1 cm w bok. Usuń pień mózgu, wykonując pionowe cięcie w płaszczyźnie czołowej na poziomie móżdżku za pomocą żyletki.
- Przyklej blok agaru do dysku montażowego, aby mechanicznie ustabilizować mózgi podczas procedury krojenia. Nanieś cienką linię superkleju kilka milimetrów przed blokiem agaru na dysku (unikaj kontaktu kleju z agarem).
- Za pomocą małej szpatułki przenieś i zamocuj każdy mózg biegunem czołowym do dołu. Upewnij się, że bieguny czołowe są przyklejone do dysku montażowego, a strony brzuszne dotykają agaru bez żadnych pozostałości kleju, aby zapewnić właściwą stabilizację mechaniczną podczas cięcia i łatwe zdejmowanie wyciętych plastrów.
- Ostrożnie zanurz i zamocuj dysk montażowy z zestawem mózgów w tacy wibratomu (np. Leica VT10) wypełnionej sterylnym, schłodzonym roztworem Geya. Za pomocą dokładnie oczyszczonej żyletki (90% EtOH) wykonaj przekroje czołowe śródmózgowia przy najwyższej częstotliwości wibracji i stosunkowo niskiej prędkości posuwu, przy grubości 40–50 μm. Używając odwróconej pipety Pasteura z gruszką ssącą, przenieś i zbierz plastry zawierające VTA do płytek Petriego o wymiarach 35 x 10 mm wypełnionych sterylnym, schłodzonym roztworem Geya (Ryc. 1C; patrz również płyta czołowa 18–20 w E2 w15).
- W celu uzyskania przekrojów kory powtórz kroki 3.2 – 3.6, ale wykonaj cięcie pionowe między korą a móżdżkiem i zamocuj przedmózgowia biegunem czołowym do góry. Zbierz około 3 przekrojów czołowych (grubość 350 μm), zaczynając od poziomu prążkowia, do późniejszej dyssekcji kory.
- Używając mikronoża wykonanego z połamanych żyletek, pod mikroskopem stereoskopowym wysekcjonuj przekrój czołowy o szerokości ok. 2 mm z obszarów kory czołowej i śródmózgowia zawierających VTA (Ryc. 1C). Zbieraj przekroje tkankowe oddzielnie w małych naczyniach (np. szkiełkach komorowych) wypełnionych schłodzonym roztworem Geya.
4. Montowanie skrawków tkanek kory i VTA na MEA (Czas: <1 h)
- Ustaw MEA w temperaturze pokojowej pod stereomikroskopem, tak aby matryca elektrod znajdowała się w polu widzenia. Nanieś kroplę 25 μl osocza na czystą, wolną od kurzu i sterylną matrycę elektrod. Za pomocą małych szpatułek ostrożnie wsuń przekrój kory oraz VTA do kropli osocza.
- Umieść MEA na płytce chłodzącej, ponownie ustaw ostrość i schłodź przez ˜15 s, a następnie dodaj 25 μl trombiny do kropli osocza. Za pomocą końcówki pipety z trombiną ostrożnie rozprowadź mieszaninę osocza i trombiny kolistymi ruchami po MEA. Nie dotykaj bezpośrednio kruchej matrycy elektrod. Delikatnie ułóż korę na matrycy tak, aby jej brzeg grzbietowy biegł wzdłuż drugiego rzędu elektrod. W ten sposób rozwijające się warstwy powierzchowne z czasem pokryją pozostałą część matrycy. VTA należy umieścić sąsiadująco z brzegiem brzusznym przekroju kory (Ryc. 1D).
- Przykryj i luźno zamknij komorę MEA, aby zachować wysoką wilgotność, podczas gdy zespół MEA/hodowla spoczywa przez ˜5 min wewnątrz dygestorium w temperaturze pokojowej w celu koagulacji osocza i trombiny. W tym czasie powtórz kroki 4.1 – 4.3 dla 3 kolejnych hodowli.
- Ostrożnie dodaj 60 μl pożywki hodowlanej w postaci małych kropli do komory hodowlanej, używając strzykawki 1 cc z igłą 25 x 5/8.
- Szczelnie zamknij komorę MEA i umieść zespół MEA/hodowla na kołyszącej tacy do przechowywania wewnątrz inkubatora (Ryc. 1B). Aby przyspieszyć procedurę, 3 – 4 MEA można montować w sekwencjach nakładających się. Czas montażu 12 MEA powinien wynosić <1hr.
- Po 2 dniach in vitro (DIV) dodaj 10 μl inhibitora mitozy. Odśwież 60% pożywki hodowlanej w 4 DIV oraz co 4 dni w dalszym ciągu.
5. Rejestracja elektrofizjologiczna i generowanie bodźców
- Aby ustalić zależność między znaczącymi odchyleniami lokalnego potencjału polowego (LFP) a tendencją neuronów do generowania potencjałów czynnościowych, po ok. 1 tygodniu 5,6 zarejestruj spontaniczną aktywność z częstotliwością 24 kHz przez ok. 10 min z każdej elektrody MEA (Sprzęt: MEA1060 z układem blankingu, wzmocnienie x120, przetwornik A/D 12-bitowy, zakres 0–4096 mV, MultiChannel Systems; Oprogramowanie: MC_Rack). Uziemienie zapewniono za pomocą wewnętrznej elektrody uziemiającej lub zewnętrznie poprzez dodanie półogniwa Ag/AgCl.
- Oddziel LFP od pozakomórkowej aktywności impulsowej (spike activity) za pomocą filtra pasmowo-przepustowego 1 – 20 Hz (filtr dla aktywności impulsowej: 300 – 3 0 Hz). Aktywność impulsową można dalej podzielić na aktywność pojedynczych jednostek (single-unit) i wielojednostkową (multi-unit) przy użyciu off-line'owych sorterów impulsów (np. Plexon Inc.). Oblicz średnie wyzwalane impulsami (spike triggered averages) dla każdej elektrody. W przypadku kultur kory większość średnich zidentyfikuje ujemne odchylenia LFP (nLFP) jako preferowany czas generowania impulsów przez neurony w kulturze.
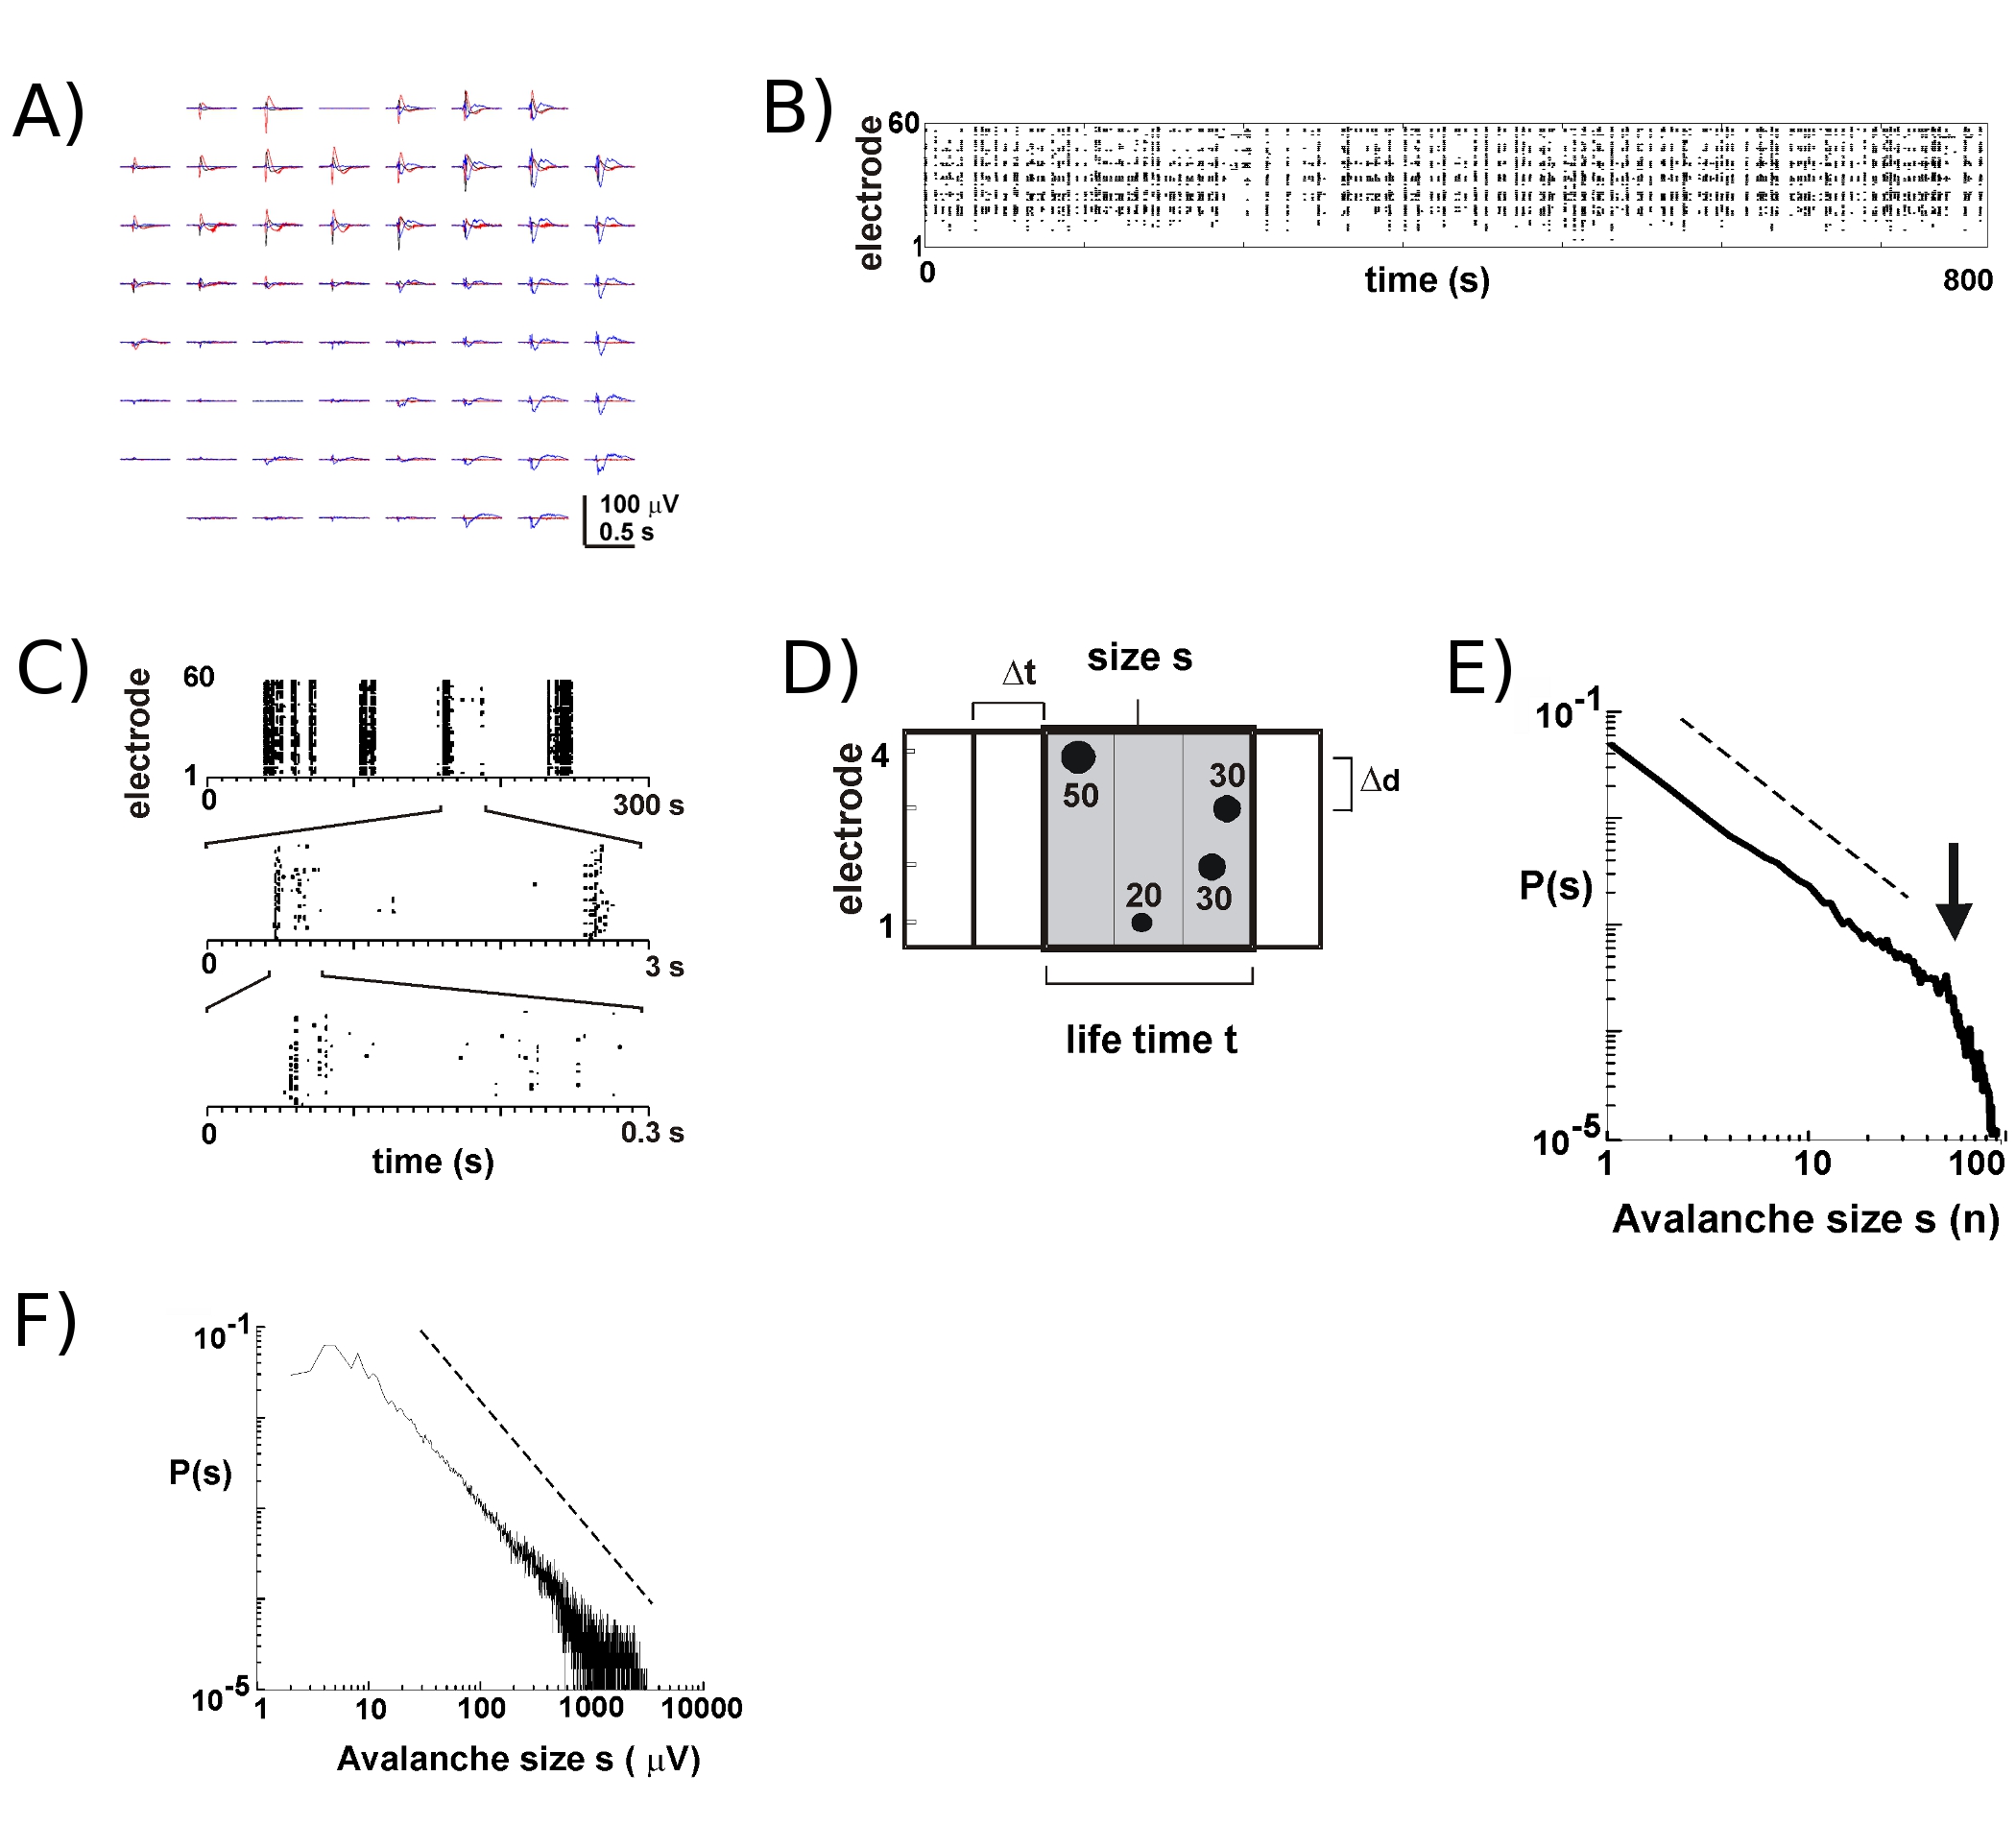
- Oblicz dla każdej elektrody próg wynoszący -3 odchylenia standardowe szumu (SD) z przebiegów LFP (Rys. 2), a następnie wyznacz czasy szczytowe i amplitudy nLFP przekraczających próg (Rys. 2B, C). Wybierz interwał czasowy Δt (np. między 2 – 8 ms) i zidentyfikuj czasoprzestrzenne klastry nLFP na macierzy poprzez łączenie nLFP ze wszystkich elektrod, które znajdują się w tym samym lub następujących po sobie interwałach czasowych o długości Δt (Rys. 2D; szczegóły w 2,4,5).
- W celu identyfikacji lawin neuronalnych oblicz wielkość każdego klastra nLFP, np. liczbę aktywnych elektrod lub sumę amplitud nLFP, sporządź histogram wielkości i przedstaw go w współrzędnych dwulogarytmicznych. W przypadku lawin neuronalnych rozkład wielkości podlega prawu potęgowemu, które w współrzędnych dwulogarytmicznych jest przybliżone linią prostą2 (Rys. 2E,F). Patrz 16 w celu zapoznania się z testami statystycznymi dla praw potęgowych.
- Wywołaj odpowiedzi w tkance, wybierając elektrodę, przez którą podawane są bodźce sterowane prądem o amplitudzie S (generator bodźców STG 108, Multichannel Systems). Aby zminimalizować uszkodzenia elektrody, stosuj stymulację o ograniczonym zakresie i neutralnym ładunku za pomocą pojedynczych impulsów o dwubiegunowym przebiegu prostokątnym: 50 μs z amplitudą -S, a następnie 10 μs z amplitudą +S/2, gdzie S mieści się w zakresie 10 – 20 μA. Szczegóły znajdują się w instrukcji obsługi.
- Aby zarejestrować zakres dynamiczny9, zarejestruj odpowiedzi LFP wywołane bodźcem z częstotliwością próbkowania 4 kHz na wszystkich elektrodach, zaczynając od 50 ms po stymulacji. Użyj układu blankingu (Multi-channel systems), który odłącza wzmacniacze we wzmacniaczu głowicowym podczas stymulacji, aby zredukować artefakty stymulacyjne i zapobiec nasyceniu przedwzmacniacza.
6. Reprezentatywne wyniki:
W przypadku nowych MEA około 8–9 na 10 kultur przeżywa przez wiele tygodni. Większość naszych długoterminowych pomiarów odbywa się wewnątrz inkubatora w medium hodowlanym, co pozwala nam śledzić rozwój poszczególnych kultur przez wiele tygodni5. Na podstawie naszych eksperymentów rejestracje LFP można niezawodnie uzyskiwać przy użyciu MEA wykorzystywanych przez ponad 100 dni hodowli. W przeciwieństwie do tego, aktywność kolców pozakomórkowych jest bardziej wiarygodnie mierzona przy użyciu stosunkowo nowych MEA (<40 dni hodowli). W typowym eksperymencie przenosimy MEA z tacki do przechowywania (Ryc. 1B, prawa strona) do tacki z podłączonym wzmacniaczem wejściowym (Ryc. 1B, lewa strona), utrzymując komorę hodowlaną szczelnie zamkniętą. Dla kory5, kokultur kora-VTA6, a także u znieczulonego szczura6 i budzącej się małpy in vivo7, wyładowania neuronowe podczas lawin neuronalnych w warstwach powierzchownych występują głównie w pobliżu szczytowego ugięcia ujemnego LFP (nLFP). Zatem organizację czasoprzestrzenną lokalnie zsynchronizowanych grup neuronowych można oszacować poprzez pomiar występowania nLFP w przestrzeni i czasie na matrycy 17.
Aktywność na MEA ma tendencję do pojawiania się w klastrach czasowych, tak że aktywność na jednej elektrodzie jest im towarzyszyła przez aktywność w innych miejscach. Typowe przebiegi LFP podczas takich okresów aktywności przedstawiono na rysunku 2A, nakładając na siebie 3 klastry występujące w odstępach kilku sekund. Dla każdego klastra w oknie 1 s można zauważyć ujemne odchylenia pola na kilku elektrodach. Podczas wyodrębniania pików nLFP przekraczających próg kilku ujemnych SD, aktywność w postaci czasów wystąpienia pików nLFP można wygodnie zwizualizować na wykresie rastrowym, w którym „kolumny” kropek reprezentują niemal jednoczesne nLFP na różnych elektrodach (Rys. 2B). Organizacja czasoprzestrzenna tej aktywności jest dość złożona; „kolumny”, które wydają się w mniejszym stopniu jednorodne przy niskiej rozdzielczości czasowej, składają się z osobnych klastrów przy wyższej rozdzielczości czasowej i tak dalej (Rys. 2C). W rzeczywistości pojawianie się czasoprzestrzennych klastrów nLFP jest wysoce zorganizowane w sieciach korowych. Bardziej konkretnie, organizacja ta jest niezmiennicza skalowo dla lawin neuronalnych. Wykazano to poprzez obliczenie prawdopodobieństwa rozmiarów klastrów przy danej rozdzielczości czasowej Δt. Tutaj klastry składają się z nLFP występujących w tym samym lub następujących po sobie przedziałach czasowych (Rys. 2D). Gdy rozmiar takiego klastra jest wyrażony jako całkowita liczba nLFP na klaster lub zintegrowane amplitudy nLFP na klaster, rozkłady rozmiarów klastrów ujawniają prawo potęgowe, którego nachylenie wynosi -1.5 2,4,5,7 (Rys. 2E,F). Należy zauważyć, że rozkład ten identyfikuje niezmiennicze skalowo uporządkowanie rozmiarów klastrów, w którym stosunek rozmiarów s do k x s, gdzie k jest stałym czynnikiem, wynosi k-1.5, co jest niezależne od s. Ta organizacja zgodna z prawem potęgowym jest niezależna od rozmiaru matrycy 2, rozdzielczości czasowej Δt 2 oraz progu użytego do identyfikacji istotnych odchyleń nLFP 7. Ponieważ amplituda nLFP skaluje się wraz z wielkością grupy neuronalnej 7, niezmiennicza skalowo organizacja nLFP odzwierciedla niezmiennicze skalowo, tzn. fraktalne, uporządkowanie lokalnie zsynchronizowanych grup neuronalnych obejmujące wszystkie rozmiary.

Rysunek 1. (A) Widok z boku i z góry MEA z zamontowanym gwintowanym pierścieniem szklanym oraz odpowiadającą mu nakrętką. (B) Widok wnętrza inkubatora. Po lewej: uchwyt głowicy umożliwiający rejestrację z pojedynczej hodowli w warunkach inkubacji. Po prawej: tacka przeznaczona do wielu MEA w celu wzrostu hodowli. Koła boczne: urządzenie kołyszące sterowane silnikiem krokowym, służące do naprzemiennego zanurzania i wystawiania na atmosferę, co jest wymagane dla wzrostu hodowli. (C) Schematyczny rysunek koronalnych przekrojów szczura wykorzystanych do kokultur kory i VTA. Przekroje kory (po lewej) oraz przekroje śródmózgowia (środek, prawa) zawierające brzuszny obszar tegmentalny VTA (vta; szary) uzyskuje się poprzez cięcie wzdłuż przerywanych linii. Ctx: kora; wm: istota biała; cpu: prążkowie; vta: brzuszny obszar tegmentalny; pons: obszar mostu. Patrz również odpowiadające im płyty koronalne 8, 18 i 20 autorstwa 15 (D) Umieszczenie i wzrost pojedynczej kokultury kory i VTA na MEA oraz jej rozwój podczas pierwszych 9 DIV w kulturze. Zwróć uwagę na spłaszczenie kultury i jej stopniową ekspansję na matrycy. Odblaskowe fragmenty tkanki wskazują na zdegenerowane komórki i szczątki tkankowe. Zdrowa tkanka w świetle przechodzącym jest półprzezroczysta i szarawa.

Rycina 2. Lawiny neuronalne w organotypowych kulturach korowych. (A) Nałożenie trzech okresów spontanicznej aktywności na matrycy, oddzielonych od siebie kilkoma sekundami. Zauważmy, że każdy okres aktywności składa się z ujemnych odchyleń LFP na wielu elektrodach matrycy (każdy kolor oznacza jeden okres aktywności). (B) Czasy ujemnych pików nLFP z każdej elektrody zostały zestawione w raster aktywności. Struktury przypominające „kolumny” wskazują okresy aktywności niemal synchronicznej. (C) Zauważmy, że kolumny, które wydają się wysoce zsynchronizowane w jednej skali czasowej, składają się z wielu kolumn w wyższych skalach czasowych (pokazano 3 skale czasowe). (D) Schematyczna reprezentacja algorytmu lawin neuronalnych. W matrycy elektrod 2 x 2 zidentyfikowano czas piku i amplitudę ujemnych odchyleń LFP (nLFP) przekraczających próg –x SD szumu. Organizacja spatiotempuralna nLFP została pogrupowana w kolejno aktywne przedziały czasowe o szerokości Δt. Wielkość klastra jest definiowana albo przez liczbę aktywnych miejsc, t.j. elektrod z nLFP (s = 4), albo przez zintegrowaną sumę amplitud nLFP (s = 130 μV). Czas trwania mierzony jest w wielokrotnościach Δt. (E, F) Prawo potęgowe w rozkładzie wielkości klastrów identyfikuje klastry jako lawiny neuronalne. Należy zauważyć, że wybór konkretnych odległości międzyelektrodowych Δd dla macierzy (tutaj 200 μm) wprowadza konkretną wartość Δt, dla której należy obserwować dynamikę. Bardziej szczegółowo, stosunek Δd/Δt przybliża średnią prędkość propagacji w sieci, przy której nachylenie α prawa potęgowego dla lawin neuronalnych wynosi w przybliżeniu -1,5. 2,4,5Proszę. kliknij tutaj aby zobaczyć powiększoną wersję rysunku 2.
Dyskusja
1. Kwestie techniczne:
- Technika sterylna. Przygotowanie MEA oraz przygotowanie kultur odbywa się w całości wewnątrz komory z laminarnym przepływem powietrza w warunkach sterylnych. W żadnym momencie procesu przygotowania i hodowli nie stosuje się antybiotyków, które wpływają na aktywność neuronalną.
- Koagulacja osocze/trombiny i przyleganie tkanki do MEA. Przeżywalność tkanki na MEA wymaga starannego zbalansowania czasu potrzebnego na koagulację osocze/trombiny oraz czasu ekspozycji tkanki na atmosferę. Krótki czas koagulacji wiąże się z ryzykiem przedwczesnego odklejenia się przekrojów od MEA, natomiast przedłużona ekspozycja na atmosferę wywołuje degenerację tkanki. Ponieważ stężenie roztworu trombiny determinuje szybkość procesu koagulacji, jest to bardzo istotny parametr dla sukcesu przytwierdzenia zdrowych kultur do powierzchni MEA. Najlepsze wyniki uzyskujemy, stosując 1000 jednostek (1KU; 1 jednostka NIH = 0.324 ± 0.073 mg). Co ważne, niepełne wymieszanie roztworu osocze/trombiny prowadzi do przestrzennej niejednorodności koagulacji, co sprzyja pęknięciom warstwy osocza podczas hodowli. Takie „dziury” w osoczu poważnie wpływają na zdrowie kultury i powodują odklejenie się hodowli od mikroelektrod, co pogarsza jakość rejestracji elektrofizjologicznej. Praca z płytkami chłodzącymi podczas montażu MEA/tkanki spowalnia koagulację i pozwala na homogeniczne wymieszanie roztworu osocze/trombiny oraz prawidłowe ustawienie przekrojów tkanki.
Podobnie, dodawanie medium do komory hodowlanej w postaci pojedynczych kropli w celu zanurzenia kultury już po 5 min koagulacji znacznie zmniejsza ryzyko odklejenia się tkanki z powodu napięcia powierzchniowego. Prawidłowo rozwinięta kultura spłaszczy się na MEA i lekko rozszerzy, wykazując zdrowy wzrost przez wiele tygodni, bez istotnych oznak niepełnego kontaktu tkanka-MEA lub degeneracji tkanki (np. Rys. 1D). - Disekcja tkanki. Mikro-noże znacznie usprawniły nasz proces disekcji. Stosujemy dwustronne żyletki (Fine Science Tools – łamliwe ostrza skalpela – 100050-00), z których za pomocą szczypiec oddzielamy „ostrza” o szerokości ˜2 mm i mocujemy je w uchwycie do skalpela. Próbki tkanki są wycinane z przekroju koronarnego za pomocą gładkiego, pionowego i zdecydowanego ruchu ostrza, co znacznie redukuje stres mechaniczny wynikający z rozciągania tkanki, poprawiając tym samym ogólną kondycję kultury.
- Chłodzenie tkanki. Prawidłowe chłodzenie przekrojów i sekcji tkankowych podczas przygotowania jest niezbędne dla sukcesu hodowli. Używamy specjalnie wykonanych płyt chłodzących zbudowanych z ogniw Peltiera przymocowanych od spodu do metalowej tarczy. Ciepło generowane przez ogniwo Peltiera jest odprowadzane poprzez perfuzję zimną wodą. Znacznie skraca to czas przygotowania i standaryzuje chłodzenie na każdym etapie procesu (Dold Labs & Engineering. 131 Plantation Dr. Seguin, TX 78155; (830) 560-1471)).
- Warunki w inkubatorze. Specjalnie wykonany inkubator z precyzyjnymi warunkami kołysania wewnętrznego był kluczowy dla naszego sukcesu w hodowaniu przekrojów na MEA. Oparty na oryginalnym projekcie wewnętrznym firmy Multichannelsystems (obecnie niedostępnym w sprzedaży), wewnętrzne urządzenie do kołysania składa się z tacek przymocowanych do dwóch dużych kół bocznych. Silniki krokowe i sterowanie komputerowe pozwalają na precyzyjną trajektorię kołysania (kąt kołysania, prędkość kołysania oraz przerwy okresowe). Ostatecznie kultury przekrojów muszą być eksponowane na atmosferę i medium hodowlane w powolnej alternacji. Tradycyjne podejście polega na umieszczeniu kultur przekrojów w wąskich probówkach, które powoli obracają się wokół swojej najdłuższej osi. W tym przypadku powolna rotacja nie wywołuje stresu mechanicznego wynikającego z samego obrotu, a prędkość obrotowa jest wystarczająco wysoka, aby uzyskać optymalny cykl „karmienia/oddychania” o czasie trwania około 5 – 10 min. Znaczącym wyzwaniem jest bardziej kompaktowe wnętrze komory MEA, jej całkowita objętość wynosząca ˜2 cc oraz niewielka objętość medium hodowlanego wymaganego do kondycjonowania medium przez samą tkankę. Kluczowe dla przeżywalności kultury okazało się kołysanie MEA pod kątem ±˜70° (czas cyklu: ˜200 s), zwalnianie prędkości kołysania w momencie przejścia kultury między fazą ciekłą a atmosferą oraz zatrzymywanie kołysania w skrajnych kątach w celu wydłużenia ekspozycji na atmosferę.
2. Wiek rozwojowy kultur kory do badania lawin neuronalnych
Ostre skrawki kory szczura są powszechnie pobierane w 0–1 dniu po urodzeniu (PND 0 – 1) i hodowane przez wiele tygodni na MEA. Wczesne badania wyraźnie wykazały, że hodowle pojedynczych skrawków kory po kilku tygodniach in vitro zachowują warstwową strukturę z identyfikowalnymi typami komórek, które można łatwo porównać z klasami komórek in vivo 18,18-21. Warstwowa organizacja w tym systemie in vitro była wygodnie wykorzystywana do badania unerwienia kory przez wzgórze podczas rozwoju 22-24, a także do stymulacji struktur podkorowych, takich jak prążkowie 25,26. W rzeczywistości specyficzność tworzenia połączeń neuronalnych w obrębie i pomiędzy regionami mózgu pozwala na konstruowanie złożonych systemów in vitro, które odtwarzają liczne, szczegółowe systemy projekcyjne, np. obwody kora-jądra podstawne 27-30.
Po 4–6 tygodniach in vitro pojedyncze skrawki kory 31 oraz skrawki kory w ko-kulturze ze striatum 26 lub wzgórzem 32 wykazują spontaniczne stany up i down, typowe dla warunków in vivo u szczura znieczulonego uretanem 33. Precyzyjna organizacja czasowa tych stanów up nosi znamiona zagnieżdżonych oscylacji θ i γ, co świadczy o elektrofizjologicznie dojrzałej sieci neuronów piramidalnych i szybko odpalających interneuronów GABAergicznych 31. Co istotne, w przypadku braku stymulacji receptorów dopaminy D2, dojrzewanie parwalbuminowo-dodatnich interneuronów korowych w kulturach skrawków kory jest opóźnione o około 2 tygodnie 34. Zgodnie z tymi wynikami, przebieg rozwojowy zagnieżdżonych oscylacji θ, β i γ odpowiada przebiegowi in vivo, gdy skrawki kory są w ko-kulturze z polem brzuszno-przyśrodkowym (VTA), które zawiera neurony dopaminergiczne rzutujące do kory 6.
Badania te wskazują, że podczas badania lawin neuronalnych, które w kluczowy sposób zależą od dojrzałego szybkiego hamowania GABAergicznego i występują w powierzchownych warstwach kory 2,4, należy zachować szczególną ostrożność, aby zapewnić odpowiednie dojrzewanie tkanki korowej. Chociaż lawiny neuronalne pojawiają się w pojedynczych kulturach kory w czasie od 2 do 5 tygodni 4, to w przypadku potrzeby zachowania przebiegu rozwojowego zgodnego z rozwojem in vivo, skrawki kory wymagają odpowiedniej stymulacji receptorów dopaminowych, np. poprzez współhodowlę skrawków kory z VTA 6.
Oświadczenia
Nie zgłoszono konfliktów interesów.
Podziękowania
Badanie to zostało sfinansowane przez program Division of Intramural Research Program (DIRP) Narodowego Instytutu Zdrowia Psychicznego (National Institute of Mental Health), Narodowych Instytutów Zdrowia (National Institutes of Health).
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Zintegrowana planarna macierz wieloelektrodowa |  Multi Channel System MCS GmbH | 20/30iR-ITO-w/o | Elektrody z azotku tytanu (TiN) (średnica 30 mm) mają dużą powierzchnię, co skutkuje niską impedancją (~1,5 kΩ przy 1 kHz) oraz doskonałe rejestracje szerokopasmowe (bez -– bez pierścienia) |
| Szkło komory | www.aceglass.com | 7620-32 | Szklany cylinder z gwintowaniem |
| Zakrętka komory | www.aceglass.com | 7622-114 | Plastikowa nakrętka z wkładką teflonową |
| Sylgard 184 | World Precision Instruments, Inc. | SYLG184 | Dwuskładnikowy elastomer silikonowy |
| Poli-D-lizyna | Sigma-Aldrich | P6407-5mg | γnaświetlony promieniami gamma, liofilizowany proszek, przetestowany na hodowlach komórkowych. Przed użyciem zrekonstytuować w 5 ml wody dejonizowanej. |
| Gey’zrównoważony roztwór soli | Sigma-Aldrich | G979-500 mL | przefiltrowane sterylnie i przetestowane w hodowli |
| osocze kurze | Sigma-Aldrich | P3266-5mL | Liofilizowane, przed użyciem zrekonstytuować w 5 ml wody dejonizowanej. |
| trombina | Sigma-Aldrich | T634-1KU | z osocza bydlęcego, w formie liofilizowanego proszku. |
| surowica konia | Sigma-Aldrich | H138-10ml | stado dawców, nieaktywny termicznie, przetestowany pod kątem hodowli komórkowych |
| Podłoże podstawowe Eagle (Basal Medium Eagle) | Invitrogen | 21010-046 | 1x, 50 ml - (+) Earle’sole L-glutaminy), |
| Hank’buforowany roztwór soli fizjologicznej | Invitrogen | 24020-117 | 50 ml - (+) magnez, (+) wapń, z czerwienią fenolową) |
| Szkiełka z komorką | Lab-Tek | 177429 | |
| Urydyna | Sigma-Aldrich | U303 | |
| cytozyna ARA-Cβ-D-arabinofuranozyd | Sigma-Aldrich | C645 | |
| 5-fluorouracyl’-deoksyurydyna | Sigma-Aldrich | F0503 |
Bibliografia
- Spitzer, N. C. Electrical activity in early neuronal development. Nature. 444, 707-712 (2006).
- Beggs, J. M., Plenz, D. Neuronal avalanches in neocortical circuits. J. Neurosci. 23, 11167-11177 (2003).
- Beggs, J. M., Plenz, D. Neuronal avalanches are diverse and precise activity patterns that are stable for many hours in cortical slice cultures. J Neurosci. 24, 5216-5229 (2004).
- Stewart, C. V., Plenz, D. Inverted-U profile of dopamine-NMDA-mediated spontaneous avalanche recurrence in superficial layers of rat prefrontal cortex. J. Neurosci. 26, 8148-8159 (2006).
- Stewart, C. V., Plenz, D. Homeostasis of neuronal avalanches during postnatal cortex development in vitro. J. Neurosci. Meth. 169, 405-416 (2007).
- Gireesh, E. D., Plenz, D. Neuronal avalanches organize as nested theta- and beta/gamma-oscillations during development of cortical layer 2/3. Proc. Natl. Acad. Sci. U. S. A. 105, 7576-7581 (2008).
- Petermann, T. Spontaneous cortical activity in awake monkeys composed of neuronal avalanches. Proc. Natl. Acad. Sci. U. S. A. 106, 15921-15926 (2009).
- Kinouchi, O., Copelli, M. Optimal dynamical range of excitable networks at criticality. Nature Physics. 2, 348-351 (2006).
- Shew, W. L., Yang, H., Petermann, T., Roy, R., Plenz, D. Neuronal avalanches imply maximum dynamic range in cortical networks at criticality. J. Neurosci. 29, 15595-15600 (2009).
- Shew, W. L., Yang, H., Yu, S., Roy, R., Plenz, D. Information capacity is maximized in balanced cortical networks with neuronal avalanches. J Neurosci. 5, 55-63 (2011).
- Karpiak, V., Plenz, D. Preparation and maintenance of organotypic cultures for multi-electrode array recordings. Current Protocols in Neuroscience. 1, 6-6 (2002).
- Hammerle, H., Egert, U., Mohr, A., Nisch, W. Extracellular recording in neuronal networks with substrate integrated microelectrode arrays. Biosens. Bioelectron. 9, 691-696 (1994).
- Nisch, W., Bock, J., Egert, U., Hammerle, H., Mohr, A. A thin film microelectrode array for monitoring extracellular neuronal activity in vitro. Biosens. Bioelectron. 9, 737-741 (1994).
- Egert, U. A novel organotypic long-term culture of the rat hippocampus on substrate-integrated multielectrode arrays. Brain Res. Protoc. 2, 229-242 (1998).
- Altman, J., Bayer, S. A. Atlas of Prenatal Rat Brain Development. , CRC Press. Boca Raton. (1995).
- Clauset, A., Shalizi, C. R., Newman, M. E. J. Power-law distributions in empirical data. arXiv. , (2009).
- Plenz, D., Thiagarajan, T. C. The organizing principles of neuronal avalanches: cell assemblies in the cortex? Trends Neurosci. 30, 101-110 (2007).
- Cäser, M., Bonhoeffer, T., Bolz, J. Cellular organization and development of slice cultures from rat visual cortex. Exp. Brain Res. 477, 234-244 (1989).
- Cäser, M., Schüz, A. Maturation of neurons in neocortical slice cultures. A light and electron microscopic study on in situ and in vitro material. J. Hirnforsch. 33, 429-443 (1992).
- Götz, M., Bolz, J. Development of vasoactive intestinal polypeptide (VIP)-containing neurons in organotypic slice cultures from rat visual cortex. Neurosci. Lett. 107, 6-11 (1989).
- Götz, M., Bolz, J. Formation and Preservation of cortical layers in slice cultures. J. Neurobiol. 23, 783-802 (1992).
- Bolz, J., Novak, N., Götz, M., Bonhoeffer, T. Formation of target-specific neuronal projections in organotypic slice cultures from rat visual cortex. Nature. 346, 359-362 (1990).
- Bolz, J., Novak, N., Staiger, V. Formation of specific afferent connections in organotypic slice cultures from rat visual cortex cocultured with lateral geniculate nucleus. J. Neurosci. 12, 3054-3070 (1992).
- Novak, N., Bolz, J. Formation of specific efferent connections in organotypic slice cultures from rat visual cortex cocultured with lateral geniculate nucleus and superior colliculus. Eur. J. Neurosci. 5, 15-24 (1993).
- Plenz, D., Aertsen, A. Neural dynamics in cortex-striatum co-cultures. I. Anatomy and electrophysiology of neuronal cell types. Neurosci. 70, 861-891 (1996).
- Plenz, D., Aertsen, A. Neuronal dynamics in cortex-striatum co-cultures. II. Spatio-temporal characteristics of neuronal activity. Neurosci. 70, 893-924 (1996).
- Plenz, D., Kitai, S. T. Organotypic cortex-striatum-mesencephalon cultures: the nigro-striatal pathway. Neurosci. Lett. 209, 177-180 (1996).
- Plenz, D., Kitai, S. T. Up' and 'down' states in striatal medium spiny neurons simultaneously recorded with spontaneous activity in fast-spiking interneurons studied in cortex-striatum-substantia nigra organotypic cultures. J. Neurosci. 18, 266-283 (1998).
- Plenz, D., Herrera-Marschitz, M., Kitai, S. T. Morphological organization of the globus pallidus-subthalamic nucleus system studied in organotypic cultures. J. Comp. Neurol. 397, 437-457 (1998).
- Plenz, D., Kitai, S. T. A basal ganglia pacemaker formed by the subthalamic nucleus and external globus pallidus [see comments]. Nature. 400, 677-682 (1999).
- Plenz, D., Kitai, S. T. Generation of high-frequency oscillations in local circuits of rat somatosensory cortex cultures. J Neurophysiol. 76, 4180-4184 (1996).
- Klostermann, O., Wahle, P. Patterns of spontaneous activity and morphology of interneuron types in organotypic cortex and thalamus-cortex cultures. Neurosci. 92, 1243-1259 (1999).
- Cowan, R. L., Wilson, C. J. Spontaneous firing patterns and axonal projections of single cortico-striatal neurons in the rat medial agranular cortex. J. Neurophysiol. 71, 17-32 (1994).
- Porter, L. L., Rizzo, E., Hornung, J. P. Dopamine affects parvalbumin expression during cortical development in vitro. J Neurosci. 19, 8990-9003 (1999).
Przedruki i uprawnienia
