1. Izolacja ludzkich krwinek czerwonych, biotynylacja i regulacja osmolarności
UWAGA: Krok 1.1 powinien być wykonany przez przeszkolonego lekarza, takiego jak pielęgniarka, z protokołem zatwierdzonym przez Institutional Review Board.
- Pobrać 8-10 μl (jedną kroplę) krwi z nakłucia palca i dodać ją do 1 ml buforu węglanowego/wodorowęglanowego (wykaz materiałów). Delikatnie zmieszać lub odpipetować mieszaninę i odwirować przez 1 minutę przy 900 x g. Odrzucić supernatant i umyć ponownie.
- W małej zlewce odważyć 3,5-4 mg łącznika Biotin-PEG3500-NHS (lista materiałów). Rozpuścić go w buforze węglanowym/wodorowęglanowym do uzyskania końcowego stężenia 3 mg/ml.
- Zmieszać 171 μl buforu węglanowego/wodorowęglanowego, 10 μl pakietu RBC i 1049 μl roztworu łącznika Biotin-PEG3500-NHS i inkubować w temperaturze pokojowej przez 30 min. Przemyć RBC raz buforem węglanowym/wodorowęglanowym, a następnie dwukrotnie buforem N2-5% (lista materiałów).
- W międzyczasie umieścić butelkę łączącą z poluzowaną nakrętką w szklanym eksykatorze próżniowym wypełnionym środkami osuszającymi na dnie i odkurzać przez 5 minut, a następnie napełnić eksykator argonem. Dokręć nakrętkę i wyjmij butelkę. Zamknij butelkę plastikową folią parafinową (lista materiałów), umieść ją w pojemniku wypełnionym środkami osuszającymi na dnie i przechowuj w temperaturze -20 °C.
nuta: Kroki, które wiążą się z użyciem łącznika Biotin-PEG3500-NHS, w tym 1,2-1,4 (z wyjątkiem inkubacji i przemywania w 1,3), muszą być wykonane tak szybko, jak to możliwe.
- Rozcieńczyć nystatynę do buforu N2-5%, aby uzyskać końcowe stężenie 40 μg/ml. Zmieszać 5 μl biotynylowanych erytrocytów z 71,4 μl roztworu nystatyny (lista materiałów) i inkubować przez 1 godzinę w temperaturze 0 °C. Przemyć dwukrotnie buforem N2-5% i przechowywać z buforem N2-5% + 0,5% BSA (lista materiałów) w lodówce (4 °C).
2. Silanizacja szklanych koralików
- Czyszczenie powierzchni ściegu
- Odważyć 50 mg szklanych kulek w proszku i ponownie zawiesić je w 500 μl wody demineralizowanej.
- Zmieszać 0,5 ml 30% H2O2 (lista materiałów) z 9,5 ml wody demineralizowanej w zlewce o pojemności 50 ml, następnie dodać 2 ml stężonego NH4OH (lista materiałów) i doprowadzić ten roztwór do bojlera na płycie grzejnej.
- Dodaj szklane kulki do wrzącego roztworu i gotuj przez kolejne 5 minut. Delikatnie mieszaj roztwór co minutę.
- Po ugotowaniu przenieś ~5 ml tej gorącej zawiesiny kulek do 15 ml probówki do mikrowirówki i uzupełnij wodą RT DI. Wirować przy sile 3 500 x g przez 5 minut, usunąć i wyrzucić supernatant.
- Przenieś kolejne 5 ml zawiesiny gorących kulek i dodaj do umytych kulek, uzupełnij większą ilością wody DI, dobrze wymieszaj i ponownie odwiruj. Powtarzaj tę procedurę, aż zużyje się około 50 ml wody DI, co w sumie będzie 4 do 5 razy mycie.
- Przenieść zawiesinę z granulek do fiolki o pojemności 1 ml. Powtórzyć mycie kulek metanolem (Lista materiałów) przez odwirowanie przy 17 000 x g przez 5 minut 3 razy, a na koniec ponownie zawiesić kulki w 1 ml 100% metanolu.
- Tiolacja powierzchni kulki
- Do probówki wirówkowej o pojemności 50 ml dodać 45,6 ml metanolu, 0,4 ml kwasu octowego (wykaz materiałów), 1,85 ml wody demineralizowanej, 1,15 ml 3-merkaptopropylotrymistilosilianu (MPTMS) (wykaz materiałów) i 1 ml zawiesiny kulek przygotowanej w 2.1, a następnie inkubować w temperaturze pokojowej przez 3 godziny.
- Po reakcji usuń wszystkie reagenty, przemywając je raz świeżym metanolem i ponownie zawiesić kulki w 500 μl metanolu. Tę skoncentrowaną zawiesinę z kulkami szklanymi równomiernie podzielić na zestaw 20 suchych i czystych szklanych fiolek z zakrętkami. Odparować metanol za pomocą strumienia suchego argonu i powoli obracać fiolki, tak aby na bokach każdej fiolki pozostała cienka warstwa suchych kulek.
- Umieścić fiolki z kulkami w piecu suszącym nagrzanym do 120 °C na 5 minut, a następnie wyjąć i szybko luźno nałożyć nakrętkę(i). Umieścić fiolki w szklanym eksykatorze próżniowym wypełnionym środkami osuszającymi na dnie i odkurzyć eksykator za pomocą pompy próżniowej do momentu ostygnięcia.
- Przedmuchnąć odkurzony eksykator suchym argonem, aby doprowadzić eksykator do normalnego ciśnienia atmosferycznego. Zdjąć pokrywę eksykatora i szybko ponownie dokręcić nakrętkę (nakrętki) fiolki. Szczelnie zamknąć fiolki folią parafinową z tworzywa sztucznego i przechowywać je w temperaturze pokojowej w suchym, ciemnym pudełku.
- Po natychmiastowym użyciu pobrać jedną fiolkę suchych kulek i przemyć ją raz buforem fosforanowym (wykaz materiałów), ponownie zawiesić w 50 μl buforu fosforanowego i przechowywać w temperaturze 4 °C. Ten skoncentrowany preparat perełek będzie określany jako "kulki MPTMS" w następujących krokach.
nuta: Przy odpowiednim przechowywaniu koraliki MPTMS mogą pozostać sprawne nawet przez trzy miesiące.
3. Funkcjonalizacja koralików
- Kowalencyjne powlekanie białek na koralikach
- Pobrać pewną objętość (np. 2,5 μl) białka wyjściowego i wymieszać go z równą objętością buforu węglanowego/wodorowęglanowego, aby uzyskać roztwór 1,
nuta: Objętość zależy od stężenia materiału i pożądanej końcowej gęstości białka na powierzchni kulek.
- W małej zlewce odważyć 2-3 mg łącznika MAL-PEG3500-NHS (lista materiałów) i rozpuścić go w buforze węglanowo-wodorowęglanowym do uzyskania końcowego stężenia 0,231 mg/ml.
- Zmieszać roztwór 1 z równą objętością roztworu łącznika przygotowanego w ppkt 3.1.2. Inkubować mieszaninę w temperaturze pokojowej przez 30 minut, aby uzyskać roztwór 2.
- W międzyczasie umieścić butelkę łączącą z poluzowaną nakrętką w szklanym eksykatorze próżniowym wypełnionym środkami osuszającymi na dnie i odkurzać przez 5 minut, a następnie napełnić eksykator argonem. Dokręć nakrętkę i wyjmij butelkę. Zamknij butelkę plastikową folią parafinową, umieść ją w pojemniku wypełnionym środkami osuszającymi na dnie i przechowuj w temperaturze -20 °C.
nuta: Kroki, które obejmują użycie łącznika MAL-PEG3500-NHS, w tym 3.1.2-3.1.4 (z wyjątkiem inkubacji w 3.1.3), muszą być wykonane tak szybko, jak to możliwe.
- Wymieszać 5 μl kulek MPTMS z roztworem 2 i dodać bufor fosforanowy (lista materiałów), aby uzyskać końcową objętość 250 μl.
- Kulki inkubować przez noc w temperaturze pokojowej, przemyć 3 razy buforem fosforanowym i ponownie zawiesić w 100 μl buforu fosforanowego i przechowywać w temperaturze 4 °C.
- Przygotowanie kulek pokrytych białkiem/streptawidyną (SA)
- Postępuj zgodnie z protokołem 3.1.1-3.1.4.
- Zmieszać 5 μl kulek MPTMS z roztworem 2 i 5 μl roztworu 4 mg/ml malimidu streptawidyny-maleimidu (SA-MAL) (wykaz materiałów), a następnie dodać bufor fosforanowy, aby uzyskać ostateczną objętość 250 μl.
- Kulki inkubować przez noc w temperaturze pokojowej, przemyć 3 razy buforem fosforanowym, a na koniec ponownie zawiesić w 100 μl buforu fosforanowego i przechowywać w temperaturze 4 °C.
- Powlekanie streptawidyny na szklanych kulkach
- Zmieszać 5 μl kulek MPTMS z 5 μl roztworu SA o sile 4 mg/ml i dodać 140 μl buforu fosforanowego.
- Inkubować kulki przez noc w temperaturze pokojowej, przemyć 3 razy buforem fosforanowym, ponownie zawiesić w 50 μl buforu fosforanowego i przechowywać w temperaturze 4 °C.
- Powlekanie kulek powlekanych SA biotynylowanym białkiem
- Wymieszać 5 μl kulek pokrytych SA z białkiem (objętość zależy od pożądanej gęstości powłoki) i dodać bufor fosforanowy, aby uzyskać ostateczną objętość 100 μl.
- Mieszaninę inkubować przez noc w temperaturze 4 °C lub przez 3 godziny w temperaturze pokojowej, przemyć 3 razy buforem fosforanowym i ponownie zawiesić w buforze fosforanowym o pojemności 50 μl i przechowywać w temperaturze 4 °C.
4. Przygotowanie komórek
UWAGA: Aby oczyścić komórki, postępuj zgodnie ze standardowymi protokołami oczyszczania komórek, odpowiadającymi typowi używanych komórek, na przykład limfocytom T lub niektórym liniom komórkowym.
- W przypadku eksperymentów fBFP, po przygotowaniu zawiesiny komórek, dodać Fura2-AM (lista materiałów) rozpuszczona w DMSO do zawiesiny komórek, aby osiągnąć końcowe stężenie 2 μM, inkubować przez 30 minut w temperaturze pokojowej, a następnie przemyć raz. Tę fluorescencyjnie naładowaną zawiesinę komórek należy przechowywać w ciemności do czasu użycia.
5. Przygotowanie do mikropipet i komory komórkowej
- Przygotowanie mikropipet
- Pokrój długie szklane rurki kapilarne (lista materiałów) za pomocą noża do szkła na krótkie kawałki o długości około 3 cali. Zamontuj jedną sztukę na ściągaczu do mikropipet (lista materiałów), kliknij przycisk "Pull", aby środek kapilary został podgrzany przez maszynę, a kapilara została pociągnięta na dwóch końcach, aby utworzyć dwie kapilary z ostrymi końcówkami (surowe mikropipety).
nuta: Zgodnie z wytycznymi dotyczącymi produktu, pożądana morfologia surowej pipety ma stożek 6-8 mm i końcówkę 0,1-0,5 μm.
- Zamontuj surową pipetę na uchwycie pipet w kuźni mikropipet (Lista materiałów). Podgrzej, aby stopić szklaną kulę na kuźni. Włóż końcówkę surowej pipety do szklanej kuli. Ostudź szklaną kulę i pociągnij surową pipetę, aby rozbić ją od zewnątrz i pozostaw jej końcówkę wewnątrz kuli. Powtarzaj tę procedurę, aż do uzyskania pożądanego otworu końcówki.
nuta: Przykładowa średnica wewnętrzna końcówki mikropipety: 2,0-2,4 μm dla RBC, ~1,5 μm dla kulki, ~2-4 μm dla komórki T i -7 μm dla komórki hybrydoma.
- Budowa komory komórkowej
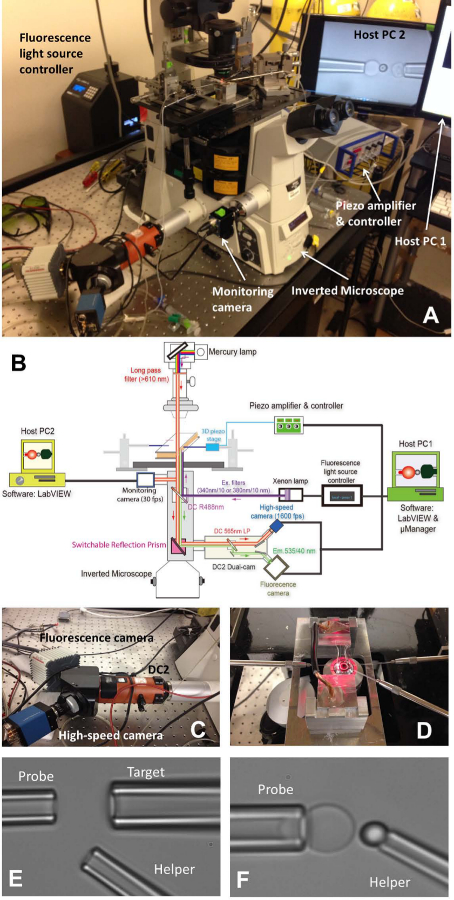
UWAGA: komora celi zbudowana jest w oparciu o domowej roboty uchwyt komory, który składa się z dwóch kawałków metalowych kwadratów (miedź/aluminium) oraz uchwytu, który łączy je ze sobą (rysunek 1D).
- Szkiełko nakrywkowe o wymiarach 40 mm x 22 mm x 0,2 mm należy pokroić za pomocą noża do szkła na dwa kawałki o wymiarach 40 mm x 11 mm x 0,2 mm (szkiełka nakrywkowe 1 i 2). Przyklej szkiełko nakrywkowe 1 za pomocą smaru do górnej strony uchwytu komory w taki sposób, aby łączyło się z dwoma metalowymi kwadratami, i podobnie przyklej szkiełko nakrywkowe 2 do dolnej strony, co utworzy równoległą komorę komórkową szkiełka nakrywkowego (rysunek 1D).
- Za pomocą pipety wstrzyknąć 200 μl eksperymentalnego buforu pomiędzy dwa szkiełka nakrywkowe. Upewnij się, że bufor jest przymocowany do obu szkiełek nakrywkowych. Delikatnie obróć i potrząśnij komorą, aby bufor dotknął obu końców komory.
- Ostrożnie wstrzyknąć olej mineralny po obu stronach komory, otaczając eksperymentalną strefę buforową, uszczelniając w ten sposób bufor od otwartego powietrza. Wstrzyknąć zawiesiny kulek sondy (na przykład kulek pokrytych pMHC), erytrocytów i celów (na przykład limfocytów T) odpowiednio w górnym, środkowym i dolnym obszarze strefy buforowej.
4. Eksperyment BFP
- Włącz mikroskop (Lista materiałów) i źródło światła. Umieść komorę na głównym stoliku mikroskopu (Rysunek 1A, D).
- Zainstaluj wszystkie trzy mikropipety BFP (Rysunek 1D. Po lewej: sonda, aby chwycić RBC, po prawej: cel, aby złapać komórkę lub koralik, u dołu po prawej: pomocnik, aby złapać koralik).
- Za pomocą mikroiniektora (Lista materiałów) należy wypełnić mikropipetę buforem eksperymentalnym. Zdejmij uchwyt na pipety (lista materiałów) i przytrzymaj go w niższym miejscu, aby woda mogła kapać z końcówki. Szybko włóż mikropipetę do końcówki uchwytu i upewnij się, że podczas wkładania mikropipety nie dostały się do niej pęcherzyki powietrza. Dokręć uchwytu.
- Zamontuj każdy uchwyt pipety na odpowiednim mikromanipulatorze. Popchnij mikropipetę w kierunku komory tak, aby jej końcówki weszły w obszar buforowy komory. Wyreguluj położenie mikropipety i znajdź je w polu mikroskopu view.
- Poruszaj się po etapie uchwytu komory, aby znaleźć kolonie trzech pierwiastków (erytrocytów, celów i koralików sondy) jeden po drugim. Wyreguluj położenie odpowiedniej mikropipety, obracając pokrętła manipulatorów tak, aby końcówka mikropipety zbliżyła się do jednej komórki/kulki. Zassać komórkę/kulkę, regulując ciśnienie wewnątrz odpowiedniej mikropipety. Wszystkie trzy mikropipety będą rejestrować odpowiadające im elementy.
- Poruszaj się po stoliku z uchwytem komory, aby znaleźć otwartą przestrzeń z dala od kolonii wstrzykniętych elementów, w których zostanie przeprowadzony eksperyment. Przełącz tryb wizualny mikroskopu, aby zobrazować obraz w programie komputerowym na ekranie komputera. Przenieś wszystkie trzy elementy na końcówkach do pipet w pole widzenia programu.
- Dopasuj koralik sondy i RBC i ostrożnie manewruj koralikiem sondy do wierzchołka RBC, krótko uderz koralikiem w RBC i delikatnie schuj. Wyreguluj ciśnienie mikropipety pomocniczej, aby delikatnie zdmuchnąć kulkę, tak aby pozostała przyklejona do wierzchołka RBC (Rysunek 1F). Odsuń mikropipetę pomocniczą i wyrównaj tarczę oraz koralik sondy (Rysunek 2A).
- W programie, w oknie pola widzenia, użyj narzędzi w programie, aby zmierzyć odpowiednie promienie mikropipety sondy (Rp), RBC (R0), okrągłą powierzchnię styku między RBC a koralikiem sondy (Rc ), co pozwala na oszacowanie stałej sprężystości RBC (k) za pomocą następującego równania, gdzie Δp jest ciśnieniem aspiracji na końcówce pipety sondy. Uwaga: Z prawa Hooke'a wynika, że siłę wiązania, F, można określić ilościowo za pomocą iloczynu stałej sprężystości i przemieszczenia koralika sondy (d), tj. F = d (rysunek 2C).
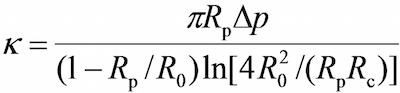
- Wprowadź do programu żądaną stałą sprężystości RBC (patrz rozdział 4.6 protokołu. Stała sprężystości jest zwykle ustawiana na 0,25 lub 0,3 pN/nm dla testu siły cęgowej i testu częstotliwości adhezji oraz 0,1 pN/nm dla testu wahań termicznych), co zwróci wymagane ciśnienie zasysania w jednostce centymetra wody. Dostosuj wysokość zbiornika na wodę, który łączy się z pipetą sondy, aż do osiągnięcia wymaganego ciśnienia zasysania.
- Narysuj poziomą linię w poprzek wierzchołka RBC, która da krzywą w sąsiednim oknie wskazującą jasność (wartość skali szarości) każdego piksela wzdłuż tej linii. Przeciągnij linię progową tak, aby znajdowała się mniej więcej na połowie głębokości krzywej (Rysunek 2A, B).
nuta: Punkt minimum na krzywej jasności poniżej linii progowej wskazuje położenie granicy ściegu, dlatego dozwolone jest tylko jedno lokalne minimum. Jeśli obecnie występują dwa lub więcej lokalnych minimów, oznacza to, że obraz nie jest optymalny (prawdopodobnie z powodu nieostrości obrazu lub złego wyrównania między koralikiem sondy a RBC).
- Wybierz żądany tryb eksperymentu: test fluktuacji termicznej, test częstotliwości adhezji lub test siły zaciskowej. Ustaw parametry zgodnie z potrzebami (np. siła uderzenia = 15 pN, szybkość obciążenia = 1 000 pN/s, czas kontaktu = 1 sekunda, siła zacisku = 20 pN (dla testu siły zacisku) itp.).
- Kliknij przycisk "Start", co pozwala programowi przesunąć pipetę docelową i wprowadzić i wyłączyć cel z sondy (szczegółowe informacje można znaleźć w sekcji Reprezentatywne wyniki). Zbieranie danych będzie odbywać się równolegle, co rejestruje położenie koralika sondy w czasie rzeczywistym. Zatrzymaj program, klikając przycisk "Zatrzymaj eksperyment", w którym to czasie wyskoczy okno umożliwiające zapisanie pozyskanych danych.