1. Przygotowanie komórek docelowych, które wyrażają białko czerwonej fluorescencji w swoich jądrach
- Uzyskaj docelową linię komórkową raka myszy z odpowiedniego źródła.
nuta: W tym protokole stosuje się wysoce przerzutową pochodną mysich komórek guza sutka E0771 (E0771-LG). Komórki rodzicielskie E0771 pochodzą od myszy C57BL/6.
- Rozmrozić i utrzymać fiolkę z komórkami E0771-LG za pomocą zmodyfikowanego podłoża Eagles Medium (DMEM) firmy Dulbecco, w tym 10% (v/v) płodowej surowicy bydlęcej (FBS) w inkubatorze do hodowli komórkowych w temperaturze 37 °C, wilgotności 95% i 5% CO2,
nuta: Należy potwierdzić, że komórki są ujemne dla mykoplazmy. W tym celu należy hodować komórki E0771 (lub komórki, które mają być badane) przez 2-3 dni, jak opisano powyżej (przy braku antybiotyków i środków przeciwgrzybiczych) i zebrać 500 μl pożywki hodowlanej. Odwirować pożywkę o stężeniu 12 419 x g przez 60 s w celu wyeliminowania resztek komórek i przeniesienia supernatantu do nowych probówek. Określić zanieczyszczenie mykoplazmą za pomocą dostępnego w handlu zestawu testowego na obecność mykoplazmy (patrz Tabela materiałów) i/lub PCR zgodnie z instrukcjami producenta.
- Wysiewaj 5 x 10³ komórek E0771-LG na studzienkę na płytkę 12-dołkową i hoduj komórki z 10% (v/v) FBS-DMEM przez noc w inkubatorze w temperaturze 37 °C, wilgotności 95% i 5% CO2,
nuta: Jeśli szybkość proliferacji komórek docelowych jest niska (czas podwojenia populacji dłuższy niż 36 godzin), liczbę komórek można zwiększyć do 1 x 10⁴.
- Zastąp pożywkę 1 ml 10% (v/v) FBS-DMEM, w tym 10 μg/ml polibrenu i dodaj 25 μl cząstek lentiwirusowych (1 x 10⁶ TU/ml) kodujących białko czerwonej fluorescencji o ograniczonym jądrze (mKate2, patrz Tabela materiałów).
- Hodować komórki przez 24 godziny w inkubatorze w temperaturze 37 °C, wilgotności 95% i 5% CO2 .
- Zastąp pożywkę 10% (v/v) FBS-DMEM i hoduj komórki przez 24-48 godzin w inkubatorze w temperaturze 37 °C, wilgotności 95% i 5% CO2 .
- Zastąp pożywkę 10% (v/v) FBS-DMEM, w tym 1 μg/ml puromycyny, gdy komórki zaczną wyrażać czerwone białko fluorescencyjne, i hoduj komórki, aż osiągną 80-90% zlewu.
nuta: Stężenie puromycyny będzie różne w zależności od typu komórek docelowych i powinno być zoptymalizowane przy użyciu komórek nietransfekowanych.
- Subkulturuj komórki, które przeżyły, przez 1-3 pasaże z 10% (v/v) FBS-DMEM, w tym 1 μg/ml puromycyny, i kriokonserwuj zapasy w systemie przechowywania fazy parowej ciekłego azotu do czasu użycia.
2. Izolacja komórek supresorowych z guzów u myszy
UWAGA: W tym protokole, komórki supresorowe (tj. makrofagi związane z przerzutami (MAM) i monocytowe komórki supresorowe pochodzenia mieloidalnego (M-MDSC)) są izolowane z płuca zawierającego przerzutowe guzy utworzone przez komórki E0771-LG. Warunki dysocjacji tkanek i sortowania komórek powinny być zoptymalizowane w celu odizolowania komórek od różnych tkanek.
- Wstrzyknąć 1 x 10⁶ komórek rakowych (E0771-LG) do żyły ogonowej syngenicznych (C57BL/6), samic myszy w wieku 7-10 tygodni.
- Po 14 dniach wyizolować płuco zawierające guzy przerzutowe i przygotować zawiesiny jednokomórkowe z perfundowanych płuc poprzez trawienie enzymatyczne, jak opisano wcześniej.
nuta: W tym protokole czterem myszom wstrzykuje się komórki rakowe, a ich przerzutowe płuca są łączone w celu uzyskania wystarczającej ilości komórek supresorowych.
- Zawiesiny pojedynczych komórek inkubować z przeciwciałem anty-mysim CD16/CD32 przez 30 minut na lodzie i barwione przeciwciałami fluorescencyjnymi przeciwko CD45, F4/80, CD11b, Ly6C i Ly6G (patrz Tabela materiałów) przez kolejne 30 minut.
- Przepłukać wybarwione komórki raz 1 ml PBS zawierającego 2% (w/v) albuminy surowicy bydlęcej (BSA) i ponownie zawiesić osad komórkowy za pomocą 500–1000 μl PBS zawierającego 2% (w/v) BSA.
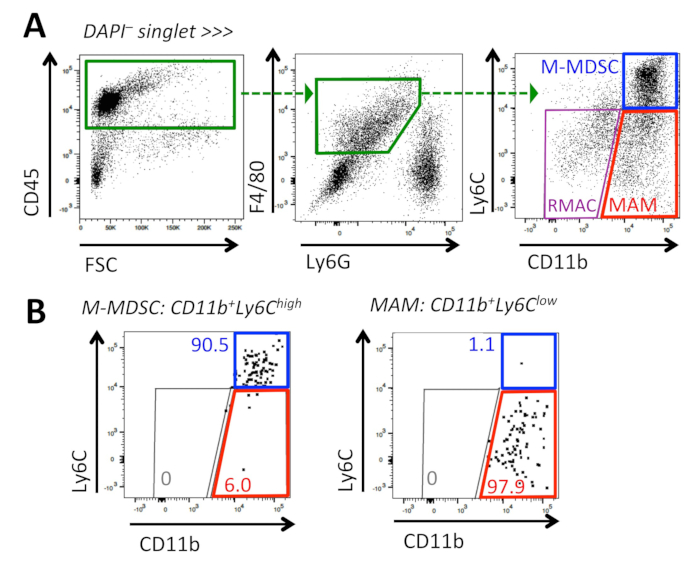
- Dodaj 3 μM DAPI i posortuj M-MDSC (DAPI–CD45+F4/80+Ly6G–CD11bwysokiLy6C) i MAMs (DAPI–CD45+F4/80+Ly6G–CD11bwysokiLy6Cniski)) za pomocą sortera komórek (Rysunek 1).
nuta: Próg poziomu Ly6C w celu rozróżnienia MAM (Ly6Clow) i M-MDSC (Ly6Chigh) opiera się na progu rezydentnych makrofagów pęcherzykowych (RMAC). Czystość posortowanych komórek mierzy się za pomocą cytometrii przepływowej z oczekiwaną czystością powyżej 90%.
- Ponownie zawiesić posortowane komórki 400 μl DMEM zawierającego 20% (v/v) FBS, 1% (v/v) penicyliny/streptomycyny, 2 mM L-glutaminy, 1% (v/v) aminokwasu endogennego, 1 mM pirogronianu sodu i 50 nM 2-merkaptoetanolu (zwanego wzbogaconym DMEM, E-DMEM).
- Policz liczbę żywych komórek za pomocą metody wykluczania błękitu trypana i dostosuj do 2 x 10⁶ komórek/ml za pomocą E-DMEM.
- Trzymaj komórki na lodzie do czasu użycia.
3. Izolacja limfocytów T CD8+ ze śledziony myszy
- Odizoluj śledzionę od myszy, która jest syngeniczna z docelową linią komórek raka (tj. Myszy C57BL / 6 w tym protokole) w następujący sposób:
- Poddać zwierzę eutanazji przez wdychanie CO2 .
- Umieść zwierzę na czystej desce rozbiorowej i przetrzyj skórę 70% (v/v) etanolem.
- Przetnij skórę brzucha za pomocą nożyczek, aby odsłonić śledzionę
- Odizoluj śledzionę, która znajduje się niżej od żołądka, i umieść ją w probówce zawierającej 5 ml lodowatego PBS.
- Używając wewnętrznego tłoka sterylnej strzykawki o pojemności 5 ml, zmielić śledzionę na sitku o pojemności 100 μm ustawionym na probówce o pojemności 50 ml.
- Przepuść komórki przez filtr, używając łącznie 10 ml PBS.
- Odwirować zawiesinę komórkową o sile 337 x g przez 5 minut i odessać supernatant.
- Zawiesić osad komórkowy w 1 ml PBS zawierającego 2 mM kwas etylenodiaminotetraoctowy (EDTA) i 0,5% (w/v) BSA (bufor do biegania) i przefiltrować przez sitko komórkowe o wielkości 40 μm.
- Policz liczbę żywych komórek i dostosuj do 1 x 10⁸ komórek/ml za pomocą uruchomionego bufora.
nuta: Zachować małą porcję komórek jako próbkę wstępnego wzbogacania w celu kontroli czystości.
- Wzbogacić na limfocyty T CD8+ za pomocą zestawu do selekcji negatywów i sortera magnetycznego (patrz Tabela materiałów).
- Przenieś 1 x 10⁸ (1 ml) komórek splenocytów do probówki okrągłodennej z polistyrenu o pojemności 5 ml.
- Dodać 50 μl biotynylowanych przeciwciał i inkubować w temperaturze pokojowej przez 10 minut.
- Dodać 125 μl kulek magnetycznych sprzężonych ze streptawidyną i inkubować w temperaturze pokojowej przez 5 minut.
- Dodać 1,325 ml bieżącego buforu i delikatnie wymieszać pipetując.
- Umieść probówkę w magnesie i inkubuj w temperaturze pokojowej przez 2,5 minuty.
- Podnieś magnes i wlej wzbogaconą zawiesinę komórek do nowej probówki.
- Ponownie zawiesić wzbogacone komórki za pomocą 200 μl E-DMEM (tj. DMEM zawierającego 20% (v/v) FBS, 1% (v/v) penicyliny/streptomycyny, 2 mM L-glutaminy, 1% (v/v) aminokwasu endogennego, 1 mM pirogronianu sodu i 50 nM 2-merkaptoetanolu).
- Policz liczbę żywych komórek i dostosuj do 2 x 10⁶ komórek/ml za pomocą E-DMEM. Przechowywać komórki w temperaturze 37 °C w inkubatorze CO2 do momentu użycia.
nuta: Przechowywać małą porcję komórek jako próbkę po wzbogaceniu w celu sprawdzenia czystości.
- Określić czystość limfocytów T CD8 + za pomocą cytometrii przepływowej w następujący sposób:
- Pobrać 1 x 10⁴ komórki z próbek przed wzbogacaniem (etap 3.6) lub po wzbogaceniu (etap 3.9) i dostosować całkowitą objętość każdej z nich do 100 μl za pomocą działającego buforu.
- Inkubować zawiesiny pojedynczych komórek z przeciwciałem anty-mysimi CD16/CD32 przez 30 minut na lodzie i barwić przeciwciałami fluorescencyjnymi przeciwko CD45, CD3, CD4 i CD8 (patrz Tabela materiałów) przez kolejne 30 minut.
- Przepłukać wybarwione komórki 500 μl PBS zawierającego 2% (w/v) BSA i ponownie zawiesić osad komórek 500–1000 μl PBS zawierającego 2% (w/v) BSA.
- Dodaj 3 μM 4',6-diamidino-2-fenyloindolu (DAPI) i określ procent komórek CD3 + CD4 – CD8 + w całkowitej populacji komórek CD45 +.
4. Aktywacja i ekspansja izolowanych limfocytów T CD8+
- Podwielokrotność 1 x 10⁵ komórek na 50 μl limfocytów T CD8+ (przygotowanych w kroku 3.9) do studzienek 96-dołkowej płytki z dnem U.
- Dodać 1 x 10⁵ komórek na 50 μl komórek supresorowych (przygotowanych w kroku 2.7) lub 50 μl E-DMEM do studzienek.
- Przygotować pożywkę aktywacyjną składającą się z E-DMEM, 4 x 10⁴ U/ml czynnika stymulującego tworzenie kolonii 1 (CSF-1), 240 U/ml interleukiny-2 (IL-2), 8 μg/ml przeciwciała anty-mysiego CD3ε i 16 μg/ml przeciwciała anty-mysiego CD28.
nuta: CSF-1 nie jest wymagany do aktywacji limfocytów T, ale jest niezbędny do przeżycia komórek supresorowych w tym protokole (tj. MAM i M-MDSC). W ten sposób jest zatrzymywany w kohodowli limfocytów T z docelowymi komórkami nowotworowymi, aby zachować spójność warunków hodowli. Ponieważ CSF-1 znajduje się w stężeniach nanomolowych we wszystkich tkankach i jest niezbędny do żywotności monocytów/makrofagów in vivo, jest to fizjologiczny kontekst dla tych komórek.
- Dodać 50 μl pożywki aktywacyjnej (krok 4.3) i 50 μl E-DMEM z odczynnikami do badania lub bez.
- Umieścić płytkę w inkubatorze w temperaturze 37 °C, wilgotności 95% i 5% CO2 i hodować komórki przez 4 dni.
5. Konfiguracja kohodowli komórek docelowych z wstępnie aktywowanymi limfocytami T CD8+
- Dodać 30 μl rozcieńczonej rozpuszczalnej matrycy błony podstawnej o zredukowanym współczynniku wzrostu w stosunku 1:100 (tabela materiałów) do studzienek płaskodennej 96-dołkowej płytki odpowiedniej do mikroskopii i inkubować w temperaturze 37 °C w inkubatorze CO2 przez co najmniej 1 godzinę.
- Przygotować komórki docelowe (tj. komórki E0771-LG wykazujące ekspresję białka czerwonej fluorescencji o ograniczonym jądrze).
- Inkubować komórki docelowe z 1 ml 0,05% trypsyny/EDTA w temperaturze pokojowej przez 1 minutę i zbierać komórki przez delikatne pipetowanie.
- Dodać 9 ml DMEM, w tym 10% (v/v) FBS, i odwirować zawiesinę komórek przy 337 x g przez 5 minut.
- Ponownie zawiesić komórki za pomocą 500 μl E-DMEM i policzyć liczbę żywych komórek.
nuta: Przed zliczeniem komórek docelowych przefiltruj je przez sitko do komórek 40 μm, aby uzyskać zawiesinę jednokomórkową.
- Dostosuj gęstość do 2 x 10⁴ komórek/ml (= 1 x 10³ komórki na 50 μl), dodając E-DMEM i utrzymuj komórki na lodzie.
- Przygotuj komórki efektorowe (tj. wstępnie aktywowane limfocyty T CD8 +).
- Ponownie zawiesić komórki w studzience z 96-dołkową płytką (krok 4.5) dokładnie przez pipetowanie i przenieść pływające limfocyty T CD8+ do nowej probówki o pojemności 1,5 ml.
nuta: MAM i M-MDSC ściśle przylegają do studzienki i nie odłączają się podczas pipetowania.
- Aby zebrać pozostałe komórki, dodaj 200 μl PBS do studzienki i przenieś ją do probówki w kroku 5.3.1.
- Przemyć komórki 1 ml E-DMEM raz (odwirować przy 337 x g) przez 5 minut, odessać i wyrzucić supernatant) i ponownie zawiesić je 100 μl E-DMEM.
- Policz liczbę żywych komórek (stosując metodę wykluczania błękitu trypanowego), dostosuj gęstość do 1,6 x 10⁵ komórek/ml (= 4 x 10³ komórki/25 μl) i trzymaj komórki na lodzie.
- Odessać matrycę błony podstawnej z każdej studzienki płytki w kroku 5.1.
- Dodać 1 x 10³ komórek/50 μl komórek docelowych (krok 5.2.4) do każdej studzienki i dobrze wymieszać.
nuta: Aby uniknąć efektów krawędziowych spowodowanych odparowaniem pożywki, do analizy należy używać tylko wewnętrznych 60 dołków płytki 96-dołkowej.
- Dodać 25 μl E-DMEM, w tym 4 x 10³ U/ml IL-2 i 10 μM substratu kaspazy fluorogenicznej-3 (patrz tabela materiałów).
- Dodać 4 x 10³ komórek/25 μl limfocytów T CD8 + (krok 5.3.4) do odpowiednich studzienek i dobrze wymieszać.
nuta: Obecność zbyt wielu komórek w studni utrudnia analizę. W tym modelu stosunek efektora do celu 4:1 (całkowita liczba komórek 5 x 10³ komórki/studzienkę) był optymalny, ale stosunek 8:1 był nieoptymalny. Studzienki zawierające następujące cztery kontrole są niezbędne, aby pomóc w analizie danych: komórki docelowe o gęstości używanej do dołków do kohodowli (1 x 10³ komórki / studzienkę) w pożywce z substratem kaspazy-3 i bez niego, komórki efektorowe (1 x 10³ komórki / studzienkę) w pożywce z substratem kaspazy-3 i bez niego.
- Dodać 200 μl PBS lub sterylnej wody do wszystkich pustych studzienek (szczególnie studzienek na obrzeżach płytki), aby zmniejszyć parowanie pożywki ze studni doświadczalnych.
- Umieść płytkę w poklatkowym mikroskopie fluorescencyjnym, który jest utrzymywany w temperaturze 37 °C, wilgotności 95% i 5% CO2,
nuta: Wstrząśnij płytką na krzyż, aby równomiernie rozprowadzić wszystkie komórki, a następnie pozostaw płytkę w temperaturze pokojowej na płaskiej powierzchni przez 10-20 minut przed przeniesieniem do inkubatora.
6. Obrazowanie komórek
UWAGA: Szczegółowe ustawienia akwizycji obrazu będą się różnić w zależności od użytego mikroskopu i fluoroforów; dla uzyskania optymalnych wyników należy zastosować następujące ogólne parametry akwizycji.
- Korzystając z odpowiedniej procedury autofokusa w mikroskopie, uzyskaj obrazy pokrywające co najmniej 25% całkowitej powierzchni w każdym dołku eksperymentalnym na 96-dołkowej płytce.
- Ustaw mikroskop tak, aby uzyskiwał obrazy w kontraście fazowym, a także kanał fluorescencyjny odpowiedni dla czerwonego białka fluorescencyjnego o ograniczonych jądrach (mKate2) i kanał fluorescencyjny odpowiedni dla zielonego substratu kaspazy aktywowanej fluorogennie-3 (ze wzbudzeniem przy 488 nm) (ryc. 2).
- Rejestruj obrazy w dołkach doświadczalnych w kontraście fazowym i 2 kanałach fluorescencyjnych co 1 do 3 godzin przez co najmniej 72 godziny.