1. Przygotuj wymagane odczynniki i materiały
- Przygotować sól fizjologiczną buforowaną fosforanami (PBS) zawierającą 2% płodowej surowicy bydlęcej (FBS) ("bufor do przemywania "). Przygotować PBS z 2% płodową surowicą cielęcą (FCS) zawierającą 0,1% niejonowego detergentu ("bufor do trwałej ondulacji"; patrz tabela materiałów). Przygotuj PBS z 1,5% formaldehydem.
nuta: Formaldehyd jest i potencjalnie rakotwórczy i należy się z nim obchodzić, nosząc odpowiednie środki ochrony osobistej.
- Przygotować PBS zawierający 2% FBS i 0,5 mM kwasu etylenodiaminotetraoctowego (EDTA) do magnetycznej separacji komórek ("bufor MCS").
- Przygotować 50 μg/ml izotiocyjanianu falloidyny-fluoresceiny (Phalloidin-FITC) w dimetylosulfotlenku (DMSO). Przygotować barwnik jądrowy o stężeniu 1 mg/ml (np. 1 mg/ml 7-aminoaktynomycyny D (7-AAD) w DMSO lub barwniku bis-benzimidowym; patrz tabela materiałów) w DMSO. Przygotować przeciwciała znakowane fluorochromem odpowiednie dla komórek będących przedmiotem zainteresowania i obrazowego cytometru przepływowego.
- Pozyskanie tkanek zwierzęcych (np. węzłów chłonnych i śledziony) jako źródła limfocytów T oraz allogenicznych tkanek zwierzęcych (np. śledziony i szpiku kostnego) jako źródła komórek prezentujących antygen lub komórek progenitorowych.
- Przygotować pożywkę do hodowli komórkowych (np. pożywkę Roswell Park Memorial Institute (RPMI) 1640 lub zmodyfikowaną pożywkę Dulbecco's Eagle Medium (DMEM) uzupełnioną 10% FBS), 50 μM 2-merkaptoetanolu, penicylinę i streptomycynę i uzyskać 24- i/lub 96-dołkowe płytki do hodowli komórkowych.
2. Przygotowanie komórek prezentujących antygen (APC)
UWAGA: Teoretycznie, każda populacja APC mogłaby być zbadana tą metodą. Niedojrzałe komórki dendrytyczne pochodzące ze szpiku kostnego myszy (DC) jako APC zostały w tym przypadku pozwane. Istnieje wiele protokołów generowania tych komórek. Krótko mówiąc, zastosowano następujący protokół.
- Przepłukać szpik z kości udowych i piszczelowych do RPMI 1640 lub DMEM.
- Przepuść zawieszone komórki przez sitko o średnicy 70 μm, aby usunąć małe kawałki kości i zanieczyszczenia.
- Osadzać komórki przez wirowanie, a następnie lizować krwinki czerwone za pomocą buforu chlorku amonu przez 5 minut w temperaturze pokojowej.
- Osadzać komórki przez odwirowanie (400 x g, 5 min) i ponownie zawiesić osad komórkowy.
- Umyć komórki w 5 - 10 ml buforu do mycia, osad przez odwirowanie (400 x g, 5 min) i ponownie zawiesić osad komórkowy.
- Wzbogać prekursory hematopoetyczne w kolumnie separacji komórek, znakując komórki biotynylowanymi przeciwciałami anty-CD3 (5 μg/ml), anty-B220 (5 μg/ml), anty-MHC klasy II (1 μg/ml) i anty-CD11b (5 μg/ml).
- Osadzać komórki przez odwirowanie (400 x g, 5 min) i ponownie zawiesić osad komórkowy.
- Inkubować komórki z mikrokulkami magnetycznymi antybiotyny (patrz tabela materiałów) w temperaturze 4 °C przez 10 minut.
- Umyj i zagnieżdż komórki (400 x g, 5 min) i ponownie zawiesić je w 1 ml buforu MCS przed usunięciem znakowanych komórek za pomocą kolumny do separacji komórek magnetycznych o dużej pozytywnej selekcji (LS) zalanej 3 ml buforu MCS i umieszczonej w magnesie. Przemyć kolumnę 3 razy 3 ml buforu MCS; Przepływ będzie zawierał żądane komórki.
- Hoduj komórki, które przechodzą przez kolumnę przez 6 dni, w RPMI 1640 lub DMEM uzupełnionym 2 ng / ml rekombinowanym czynnikiem stymulującym tworzenie kolonii granulocytów i makrofagów myszy (GM-CSF) i 2 ng / ml rekombinowanego ludzkiego transformującego czynnika wzrostu β1 (TGFβ1). Co 2 dni zastępować połowę pożywki świeżą, kompletną pożywką zawierającą 2 ng/mL GM-CSF i TGFβ1.
UWAGA: Ludzki TGFβ1 wykazuje aktywność w komórkach myszy. Dane zostały wygenerowane przy użyciu tych niedojrzałych kontrolerów domeny. Inne komórki (np. limfocyty B i dojrzałe DC) mogą być odpowiednie jako APC, ale nie zostały przetestowane w tym teście.
- Kriokonserwować DC w 90% surowicy/10% DMSO i przechowywać w ciekłym azocie; odzyskać w dniu użycia. Przed użyciem policz liczbę żywotnych prądów stałych w hemocytometrze, stosując wykluczenie błękitu trypanowego. Ponownie zawiesić osad komórkowy w pożywce hodowlanej o odpowiedniej gęstości (patrz krok 4.1) przed użyciem w sekcji 4.
3. Przygotowanie limfocytów T
- Stosuj metody selekcji negatywnej, aby uniknąć przypadkowego przekazania sygnałów aktywujących lub hamujących do komórek.
UWAGA: W tym przykładzie limfocyty T CD4 + są przygotowane do analizy.
- Aby przygotować limfocyty T CD4 + ze śledziony myszy, należy przetrzeć śledzionę przez sitko komórkowe o średnicy 70 μm za pomocą tłoka strzykawki. Umyj sitko komórkowe buforem do płukania.
- Zawiesinę komórek osadzać przez odwirowanie (400 x g, 5 min), a następnie poddać lizie krwinki czerwone poprzez ponowne zawieszenie osadu w buforze chlorku amonu na 5 minut w temperaturze pokojowej.
- Osadzać komórki przez odwirowanie (400 x g, 5 min) i ponownie zawiesić osad.
- Przemyć komórki w 5 - 10 ml buforu płuczącego i osadu przez odwirowanie (400 x g, 5 min). Ponownie zawiesić pellet.
- Wybarwić komórki biotynylowanymi przeciwciałami przeciwko CD8, głównemu kompleksowi zgodności tkankowej klasy II (MHC II, 1 μg/ml) i CD19 (5 μg/ml). Inkubować przez 10 minut w temperaturze 4 °C.
- Przemyć komórki w 10 ml buforu płuczącego i osadu przez odwirowanie (400 x g, 5 min). Ponownie zawiesić pellet.
- Inkubować komórki za pomocą mikrokulek magnetycznych antybiotyny (patrz Tabela materiałów) zgodnie ze wskazówkami producenta.
- Przemyć komórki w 10 ml buforu płuczącego i osadu przez odwirowanie (400 x g, 5 min); ponownie zawiesić osad.
- Ponownie zawiesić komórki w 1 ml buforu MCS i wzbogać limfocyty T CD4 + nad kolumną do separacji komórek magnetycznych zalaną 3 ml buforu MCS na magnesie. Przemyć kolumnę 3 razy 3 ml buforu MCS. Przepływ kolumnowy będzie zawierał wzbogacone limfocyty T.
- Za pomocą standardowej cytometrii przepływowej ocenić czystość limfocytów T przy użyciu podwielokrotności ujemnie wybranych komórek. Wybarwić komórki za pomocą koniugatu fluorochrom-streptawidyna (w celu zidentyfikowania wszelkich komórek znakowanych biotyną, które powinny zostać usunięte z kolumny) oraz przeciwciała lub przeciwciał w celu identyfikacji populacji komórek T będących przedmiotem zainteresowania (w tym przypadku CD4); Dopuszczalna jest czystość ≥85%.
- Policz limfocyty T w hemocytometrze przez wykluczenie błękitu trypanowego (dopuszczalna jest ≥90% żywotności).
UWAGA: Bufor MCS zawiera EDTA, który należy usunąć przed testem. Aby to osiągnąć, należy granulować komórki przez odwirowanie (400 x g, 5 min) i przemyć je w 1 ml buforu do mycia. Ponownie zagnieździć komórki (400 x g, 5 min) i ponownie zawiesić w pożywce hodowlanej o odpowiedniej gęstości (patrz krok 4.1).
4. Współinkubacja limfocytów T i DC
- Nasienne limfocyty T i DC w stosunku 2:1 T: DC na 24-dołkowej lub 96-dołkowej płytce do hodowli komórkowej. Upewnij się, że końcowa objętość kultury wynosi ≤500 μl dla płytek 24-dołkowych lub ≤50 μl dla płytek 96-dołkowych.
UWAGA: Mniejsze objętości zachęcają do interakcji komórka-komórka i pozostawiają miejsce na kolejne utrwalające.
- Dostosuj dokładną liczbę komórek empirycznie, ale jako ogólną wskazówkę użyj 1 x 10⁶ limfocytów T i 0,5 x 10⁶ DC na dołek (płytka 96-dołkowa). Należy je uznać za minimalną liczbę komórek, ponieważ użycie mniejszej liczby komórek utrudnia wyliczenie synaps immunologicznych.
- Aby zwiększyć liczbę komórek, skonfiguruj studnie replikacji i basen po kroku 5 (fiksacja).
UWAGA: Podczas zakładania dołków replikacyjnych zaleca się najpierw wysianie komórek DC we wszystkich studzienkach, a następnie wysiew komórek T we wszystkich studzienkach; Minimalizuje to rozbieżności w czasie inkubacji między studzienkami.
- Inkubować płytkę przez 4 godziny w temperaturze 37 °C w atmosferze 5%CO2
.
5. Napraw komórki w talerzu
- Dodać 3 razy objętość kultury 1,5% formaldehydu w PBS do każdej studzienki i inkubować w temperaturze pokojowej przez 30 minut; ważne jest, aby utrwalić komórki przed wyjęciem ich z płytki, aby zminimalizować zakłócenia interakcji komórka-komórka.
- Przenieś komórki z płytki do probówek w celu późniejszego umycia i barwienia. Na tym etapie odłóż na bok dodatkowe komórki do kontroli pojedynczej plamy. Oprócz tych kontroli, cała kultura powinna być wybarwiona koktajlem przeciwciał (patrz krok 4.1.1).
6. Plamy
- Wybarwić komórki w 100 μl buforu do przemywania zawierającego koktajl pożądanych przeciwciał sprzężonych z fluorochromem przez 30 minut w temperaturze pokojowej, chroniąc przed światłem.
UWAGA: Koktajl zawiera przeciwciała specyficzne dla limfocytów T i swoiste dla APC. Fluorochromy należy dobierać w taki sposób, aby można je było odróżnić za pomocą konfiguracji obrazowego cytometru przepływowego. W przedstawionych tu eksperymentach zastosowano CD11b sprzężony z niebieskim fluoroforem (5 μg/ml, patrz tabela materiałów) i CD90,2 sprzężony z APC (5 μg/ml).
- Przemyć komórki w 1 ml buforu do przemywania i odwirować przez 5 minut przy 400 x g. Zdekantować supernatant. Ponownie zawiesić komórki w buforze do przemywania po trwałej ondulacji zawierającym falloidynę FITC w stężeniu 0,05-0,5 μg/ml i inkubować przez 30 minut w temperaturze pokojowej, chroniąc przed światłem.
UWAGA: Stężenia falloidyny FITC wynoszące około 0,1 μg / ml działają dobrze w przypadku komórek myszy, ale oczekuje się, że odpowiednie stężenie będzie się różnić w zależności od dostawcy, typu komórki i obrazowego cytometru przepływowego.
- Przemyć komórki w 1 ml buforu do trwałej ondulacji/przemywania i odwirowywać przez 5 minut przy 400 x g. Zdekantować supernatant. Ponownie zawiesić komórki w buforze do trwałej ondulacji/płukania zawierającym barwnik jądrowy o odpowiednim stężeniu (np. około 25 μg/ml 7-AAD) i inkubować przez 30 minut w temperaturze pokojowej, chroniąc przed światłem.
- Przemyć komórki w 1 ml buforu do trwałej ondulacji/przemywania i odwirowywać przez 5 minut przy 400 x g. Zdekantować supernatant. Umyj komórki raz w buforze do mycia, osadze i ponownie zawiesić w 50 - 100 μl buforu do płukania, przenosząc komórki do małych, zamkniętych probówek do mikrowirówek.
- Natychmiast przystąpić do zbierania danych lub przechowywać komórki w temperaturze 4 °C, chronione przed światłem przez okres do kilku dni przed pobraniem na obrazowym cytometrze przepływowym.
UWAGA: Komórki były z powodzeniem przechowywane w ten sposób przez okres do 7 dni. Dłuższe przechowywanie może być możliwe, ale nie zostało przetestowane.
7. Pobieranie danych
- Zainicjuj i skonfiguruj obrazowy cytometr przepływowy zgodnie z instrukcjami producenta. Upewnij się, że rdzeń przepływu jest stabilny przed zebraniem jakichkolwiek danych.
- Zarezerwuj jeden kanał do akwizycji obrazu w jasnym polu. Pobieraj dane kontroli pojedynczego plamy przy wyłączonym kanale jasnego pola.
- Kliknij przycisk "Załaduj" i włóż probówkę zawierającą całkowicie wybarwioną próbkę (próbkę, która została wybarwiona wszystkimi wymaganymi fluorochromami) do uchwytu.
- W oknie "przestrzeń robocza" wybierz i utwórz nowy wykres rozrzutu ze współczynnikiem proporcji na obszarze i podkoszulkami bramek, w których współczynnik proporcji jest bliski 1. Utwórz nowy wykres rozrzutu dla każdego używanego kanału (intensywność kanału na osi poziomej).
- Dla każdego fluorochromu sprawdź populację dodatnią i, jeśli to konieczne, dostosuj napięcie lasera w polu "Oświetlenie".
- Rozładuj probówkę i załaduj pierwszą pojedynczo poplamioną probówkę.
- W polu "Ustawienia akwizycji" wpisz nazwę próbki i ustaw liczbę zdarzeń, które powinny zostać zebrane; jeśli jest to pojedyncza plama (w przypadku kontroli kompensacji), wystarczy 1 000 - 2 000 zdarzeń.
- W polu "Kanały" wybierz kanały, którymi została poplamiona każda próbka. W przypadku kontroli z pojedynczą plamą wszystkie kanały powinny być wybrane z wyłączonym jasnym polem i rozpraszaniem bocznym. Kliknij przycisk "Nagraj" pod polem "Akwizycja"; Gdy liczba zdarzeń osiągnie określony próg, akwizycja zostanie automatycznie zatrzymana.
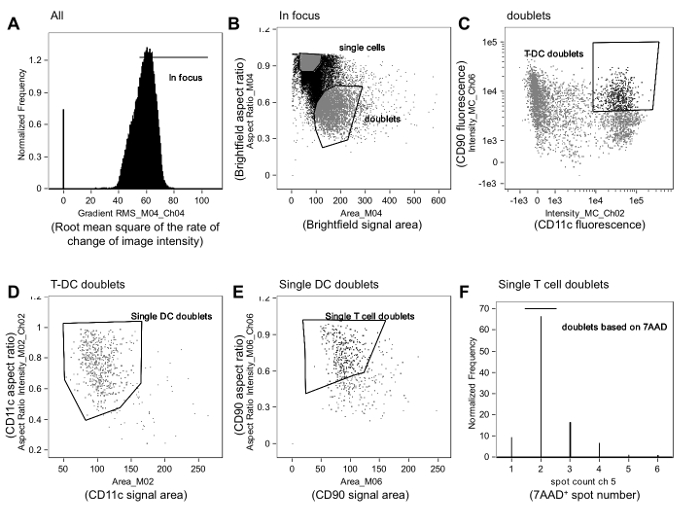
- Kliknij przycisk "Powrót", aby rozładować rurkę. Powtórz kroki 7.2.4 - 7.2.6 dla każdej kontroli pojedynczej plamy. W zależności od cytometru i oprogramowania, ustawienie wszystkich bramek pokazanych na rysunku 1 podczas akwizycji może nie być możliwe (bardziej precyzyjne bramkowanie wykonuje się podczas analizy; patrz sekcja 8).
- Pobieraj próbki jak w przypadku próbek barwionych pojedynczo (w kroku 7.2), ale w polu "Kanały" wybierz wszystkie wymagane kanały, w tym kanał jasnego pola.
- Przed zarejestrowaniem danych sprawdź, czy intensywność kanału jest odpowiednia do identyfikacji żądanych populacji komórek. Jeśli nie, dostosuj ustawienia lasera i ponownie nagraj elementy sterujące pojedynczą plamą, korzystając z nowych ustawień, zgodnie z opisem w kroku 7.2.
- Dla każdej próbki uzyskaj kilkadziesiąt tysięcy zdarzeń.
nuta: W większości warunków zdarzenia kontaktu komórka-komórka stanowią niewielką mniejszość całkowitej liczby komórek (większość z nich to pojedyncze komórki). Ogólnie rzecz biorąc, pożądane jest, aby w końcowej bramce kontaktowej membrany znajdowało się co najmniej 100 zdarzeń .