1. Przygotowanie podłoża i roztworu barwiącego
- Przygotuj kompletną pożywkę: pożywkę Roswell Park Memorial Institute (RPMI) z 2 mM glutaminy, 100 U/ml penicyliny/streptomycyny, 50 μM beta-merkaptoetanolu i 10% objętości/objętości (v/v) płodowej surowicy bydlęcej (FBS)
- Przygotować bufor barwiący: sól fizjologiczna buforowana fosforanami bez Ca2+/Mg2+ (PBS) z 1% masy/objętości (w/v) albuminy surowicy bydlęcej (BSA) i 2 mM soli disodowej kwasu etylenodiaminotetraoctowego (EDTA)
2. Leczenie myszy
- Przygotuj 7-8-tygodniowe, samice myszy Balb / c przez domięśniowe (i.m.) wstrzyknięcie w mięsień czworogłowy ludzkiego wektora adenowirusowego wirusa niedoboru odporności (HIV)-1-gag-expressing-chimpansie (ChAd3-gag) w dawce10-7 cząstek wirusa.
- Po 1-4 miesiącach od przygotowania należy raz wzmocnić myszy przez wstrzyknięcie domięśniowo zmodyfikowanego wirusa krowianki Ankara z ekspresją HIV-1-gag (MVA-gag) w dawce 106 jednostek tworzących blaszki miażdżycowe.
- W 3 dniu po wzmocnieniu poświęć wzmocnione myszy przez zwichnięcie szyjki macicy i analizuj je równolegle z myszami nieleczonymi.
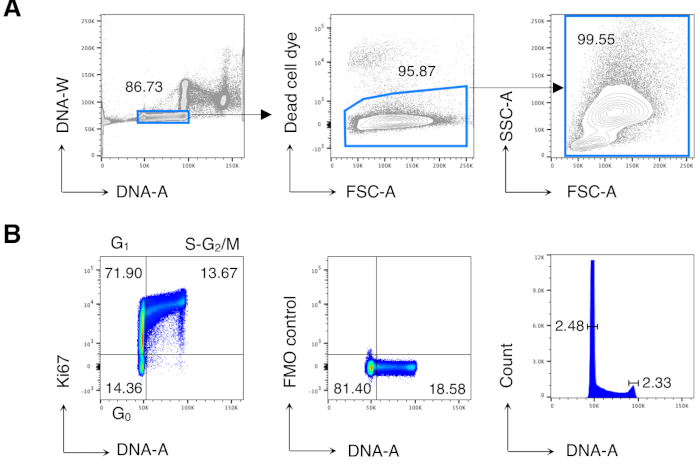
- Zbierz węzły chłonne (LN) drenujące mięsień czworogłowy uda (biodrowy, podkolanowy i pachwinowy) oraz śledziony od wzmocnionych i nieleczonych myszy. Ponadto należy pobrać szpik kostny (BM) z dwóch tylnych nóg od nieleczonych myszy i użyć tego BM do ustawień cytometru przepływowego i jako kontroli pozytywnej do analizy cyklu komórkowego (ryc. 1).
nuta: Wygeneruj wektory ChAd3-gag i MVA-gag zgodnie z wcześniejszym opisem.
3. Izolacja drenującego LN, śledziony
- Izolacja komórek śledziony i LN
- Umieścić 5 ml kompletnej pożywki w każdej z dwóch probówek o pojemności 15 ml i przechowywać je na lodzie, gotowe do pobrania narządów.
- Poświęć dorosłą mysz przez zwichnięcie szyjki macicy.
- Umieść mysz na plecach i wysterylizuj powierzchnię skóry 70% v/v etanolem.
- Aby zebrać pachwinowe LN, wykonaj nożyczkami podłużne nacięcie na brzuchu o długości ~1 cm i rozciągnij nacięcie kleszczami.
- Wizualizuj pachwinowe LN na wewnętrznej powierzchni skóry i zbierz je kleszczami. Umieścić pachwinowe LN w jednej z dwóch probówek o pojemności 15 ml przygotowanych w kroku 3.1.1.
- Aby zebrać śledzionę, wykonaj nacięcie otrzewnej nożyczkami i usuń śledzionę. Po przecięciu otaczającej tkanki łącznej umieścić śledzionę w drugiej probówce o pojemności 15 ml przygotowanej w kroku 3.1.1.
- Aby zebrać LN biodrowe, odsuń jelita na bok i uwidocznij LN biodrowe w pobliżu żyły głównej dolnej, a następnie zbierz je za pomocą kleszczy. Umieść LN biodrowe w tej samej probówce, w której znajdują się pachwinowe LNs.
nuta: Aby uzyskać wystarczającą ilość komórek LN do barwienia (patrz punkt 4), często konieczne jest zebranie LN podkolanowych, pachwinowych i biodrowych od jednej myszy. Wszystkie te LN drenują mięsień czworogłowy uda (miejsce szczepienia domięśniowego). W tym protokole używana jest tylko jedna probówka o pojemności 15 ml z połączonymi LN.
- Aby zebrać LN podkolanowe, chwyć skórę tylnych nóg i delikatnie pociągnij ją w dół, aby odsłonić mięśnie. Następnie włóż kleszcze między mięśnie pod stawem kolanowym i zbierz LN podkolanowe. Umieść LN podkolanowe w tej samej probówce zawierającej LN pachwinowe i biodrowe.
nuta: Patrz uwaga po ppkt 3.1.7.
- Umieścić śledzionę w sitku o wielkości 70 μm w naczyniu hodowlanym o średnicy 60 mm wypełnionym 5 ml kompletnej pożywki. Za pomocą tłoka strzykawki o pojemności 5 ml delikatnie rozgnieść narząd, aż do jego całkowitego rozdrobnienia.
- Usunąć sitko i przenieść zawiesinę komórek do czystej probówki o pojemności 15 ml.
- Dodać 5 ml kompletnej pożywki do naczynia hodowlanego i ostrożnie umyć naczynie i sitko, aby upewnić się, że wszystkie komórki zostały odzyskane. Zebrać pozostałą część zawiesiny komórek śledziony w probówce o pojemności 15 ml.
- W przypadku połączonych LN pachwinowych, biodrowych i podkolanowych należy przygotować zawiesinę jednokomórkową zgodnie z procedurą podobną do tej zastosowanej w krokach 3.1.9 do 3.1.11 dla śledziony.
- Odwirować komórki o masie 400 × g przez 10 minut w temperaturze 4 °C. Odrzucić supernatant i ponownie zawiesić granulki komórek w PBS.
- Policz komórki za pomocą komory Neubauera, używając buforu do lizy czerwonych krwinek i 0,04% v/v błękitu trypanowego w PBS.
4. Barwienie śledziony, LN
- Podziel próbki komórek do barwienia na 3 podgrupy: próbki komórek do kompensacji, w tym komórki BM od myszy nieleczonych, które mają być barwione tylko Hoechst 33342 (odtąd określane jako Hoechst) oraz komórki śledziony od myszy nieleczonych, które mają być użyte do przygotowania mieszanki martwych/żywych komórek do kompensacji barwnika martwych komórek; kontrola pozytywna do analizy cyklu komórkowego, składająca się z próbki BM od myszy niepoddanych działaniu substancji; oraz próbki eksperymentalne zawierające próbki śledziony i LN od myszy nieleczonych i szczepionych.
nuta: Upewnij się, że jest wystarczająca ilość komórek śledziony i LN do analizy wystarczającej liczby komórek T CD8 specyficznych dla gag. Często konieczne jest użycie połączonych komórek śledziony i połączonych komórek LN od 3 zaszczepionych myszy i barwienie dwóch lub więcej identycznych próbek połączonych komórek, z których każda zawiera 3 × 10⁶ komórek. Połączyć identyczne próbki na etapie barwienia Hoechst. Podobnie, wybarwić połączone komórki śledziony i komórki LN od 3 nieleczonych myszy, a na końcu połączyć identyczne próbki. Odłóż na bok niebarwioną próbkę komórek śledziony od nieleczonej myszy do wykorzystania w ustawieniu instrumentu i kompensacji.
- Przygotuj mieszaninę martwych/żywych komórek do kompensacji barwnika martwych komórek (ta mieszanina komórek zostanie zabarwiona tylko barwnikiem martwych komórek).
- Podgrzać łaźnię wodną w temperaturze 65 °C.
- Weź porcję komórek śledziony (~3 × 10⁶).
- Zawiesinę komórek przenieść do probówki do mikrofuge, umieścić ją w łaźni wodnej o temperaturze 65 °C na 5 minut, a następnie natychmiast umieścić na lodzie na 10 minut.
- Wymieszaj komórki zabite termicznie z żywymi komórkami śledziony (~3 × 10⁶) w stosunku 1:1 i przenieś połowę mieszaniny na 96-dołkową okrągłą płytkę dolną (~ 3 × 10⁶ komórek / studzienkę do kontroli barwienia martwych komórek).
- Barwienie martwych komórek w próbkach eksperymentalnych, kontrola pozytywna do analizy cyklu komórkowego oraz mieszanie martwych/żywych komórek
- Przenieść śledzionę, LN, komórki BM (3 × 10⁶ komórek/studzienkę) oraz mieszaninę komórek martwych/żywych (sekcja 4.2) na 96-dołkową płytkę okrągłodenną, zgodnie ze schematem barwienia (etap 4.1) i odwirować w temperaturze 400 × g przez 3 minuty w temperaturze 4 °C.
- Zawiesić każdą komórkę w 50 μl barwnika z martwych komórek rozcieńczonego w PBS i natychmiast ponownie zawiesić, pipetując w górę iw dół 3 razy.
- Inkubować przez 30 minut w temperaturze 4 °C, chronić przed światłem.
- Przemyć komórki 2 razy buforem barwiącym; pierwszy raz 200 μl, a drugi raz 250 μl. Przy każdym płukaniu odwirować płytkę o masie 400 × g przez 3 minuty w temperaturze 4 °C.
- Odrzucić supernatant i ponownie zawiesić osad komórkowy w 20 μl PBS.
- Barwienie komórek błonowych multimerami peptydowymi głównego kompleksu zgodności tkankowej (MHC) i przeciwciałami monoklonalnymi (mAb).
- Biorąc pod uwagę niezbędne objętości zgodnie ze schematem barwienia (Ustawienia cytometru przepływowego, tabela 1), przygotuj następujące odczynniki:
- Rozcieńczyć mAb 2,4G2 w buforze barwiącym zgodnie z odpowiednim rozcieńczeniem (patrz tabela materiałów); dla każdej próbki przeznaczonej do barwienia użyć 10 μl tego rozcieńczenia.
UWAGA: 2,4G2 mAb blokuje niespecyficzne dla antygenu wiązanie immunoglobulin z receptorami FcγIII i FcγII.
- Rozcieńczyć tetramer allofikocyjaniny (APC) znakowany H-2k(d) AMQMLKETI (Tetr-gag) w buforze barwiącym w celu uzyskania odpowiedniego rozcieńczenia (patrz tabela materiałów); dla każdej próbki, która ma być barwiona, użyć 20 μl tego rozcieńczenia.
- Przygotować mieszaninę przeciwciał przez rozcieńczenie mAb w buforze barwiącym zgodnie z odpowiednim rozcieńczeniem (patrz Tabela Materiałów), które zostało uprzednio określone w doświadczeniach miareczkowania; dla każdej próbki, która ma być barwiona, użyć 20 μl tej mieszaniny przeciwciał.
nuta: Zastosowano tu białko chlorofilu anty-CD3e perydyniny (PerCP-Cy5.5) (klon 145-2C11), anty-CD8a brilliant ultraviolet (BUV805) (klon 53-6,7) oraz anty-CD62L fikoerytrynę-cyjaninę7 (PECy7) (klon MEL-14).
- Dodać 10 μL wcześniej rozcieńczonego 2.4G2 mAb (krok 4.4.1.1) i inkubować przez 10 minut w temperaturze 4 °C, chroniąc przed światłem.
- Dodać 20 μl uprzednio rozcieńczonego Tetr-gag APC (krok 4.4.1.2) i 10 μl pentameru H-2k(d) AMQMLKETI phycoerytryna (PE) (pent-gag). Inkubować przez 15 minut w temperaturze 4 °C, chronić przed światłem.
- Dodać 20 μl wcześniej przygotowanej mieszanki przeciwciał (etap 4.4.1.3) i inkubować przez 15 minut w temperaturze 4 °C, chroniąc przed światłem.
nuta: W związku z tym końcowa objętość wynosi 80 μl na studzienkę (etap 4.3.5, kroki 4.4.2 do 4.4.4).
- Umyj komórki 200 μl buforu barwiącego. Wirować przy 400 × g przez 5 minut w temperaturze 4 °C.
- Zawiesić osad komórkowy w 250 μl buforu barwiącego i przenieść zawiesinę komórek do probówek o pojemności 5 ml. Dodać 1 ml buforu barwiącego do probówki i odwirować w temperaturze 400 × g przez 5 minut w temperaturze 4 °C.
- Pobrać podwielokrotność komórek BM (3 × 10⁶ komórek) (patrz wykaz próbek komórek, sekcja 4.1), która ma być użyta do kompensacji kanału Hoechsta (Hoechst 33342 jest wzbudzany przez laser ultrafioletowy (ustawienia cytometru przepływowego (tabela 2)) i przenieść zawiesinę komórek do probówki o pojemności 5 ml. Dodać 1 ml buforu barwiącego do probówki i odwirować 400 × g przez 5 minut w temperaturze 4 °C.
5. Utrwalenie/przepuszczalność
- Przygotować świeży bufor do utrwalania/przepuszczalności, rozcieńczając 1 część koncentratu utrwalającego/przepuszczalnego z 3 częściami rozcieńczalnika do utrwalania/przepuszczalności, zgodnie z instrukcjami producenta.
- Odrzucić supernatant i pulsacyjnie wirować próbki, aby całkowicie zdezagregować osad.
- Dodać 1 ml świeżo przygotowanego buforu do utrwalania/przepuszczalności do każdej probówki, w tym probówki z niebarwionymi komórkami śledziony (3 x 10⁶, patrz wykaz próbek komórek, sekcja 4.1) i wirować.
- Inkubować przez 16 godzin w temperaturze 4 °C.
nuta: W tym miejscu protokół można wstrzymać.
6. Barwienie wewnątrzkomórkowe
- Barwienie Ki67
- Przygotować świeży bufor permeabilacyjny 1x, rozcieńczając 10x bufor permeabilizacyjny wodą destylowaną, zgodnie z instrukcją producenta. Przed użyciem bufor permeabilizacyjny 1x należy przefiltrować przez filtr 0,45 μm w celu wyeliminowania agregatów.
- Rozcieńczyć mAb Ki67 izotiocyjanianu fluoresceiny (FITC) (klon SolA15) w buforze przepuszczalnym 1x (patrz Tabela materiałów), jak oznaczono wcześniej w doświadczeniach miareczkowania (końcowa objętość 100 μl na próbkę).
- Dodać 3 ml buforu permeabilacyjnego 1x do każdej probówki i odwirować przy 400 × g przez 5 minut w temperaturze pokojowej (RT).
- Odrzucić supernatant i powtórzyć krok 6.1.3.
- Odrzucić supernatant i ponownie zawiesić osad komórkowy w 100 μl uprzednio rozcieńczonego mAb Ki67 FITC (krok 6.1.2).
- Inkubować przez 30 minut w temperaturze pokojowej, chronić przed światłem.
- Przemyć komórki 2 razy 4 ml buforu permeabilizacyjnego 1x. Dla każdego płukania odwirować przy 400 × g przez 5 minut w temperaturze pokojowej.
- Zawiesić osad komórkowy w PBS, biorąc pod uwagę następujące objętości: 350 μl PBS dla próbek, które mają być pobrane bezpośrednio na cytometrze przepływowym; 250 μl PBS dla próbek, które mają być inkubowane za pomocą Hoechst na krótko przed cytometrią przepływową (sekcja 6.2).
- Barwienie DNA
- Do każdej próbki dodać 250 μl 4 μg/ml Hoechst w PBS (końcowe stężenie Hoechsta wynosi 2 μg/ml).
UWAGA: W przypadku przygotowania dwóch lub więcej identycznych próbek o objętości 250 μl w PBS, należy je połączyć na tym etapie i dodać równą objętość 4 μg/ml roztworu Hoechsta do PBS (końcowe stężenie Hoechsta wynosi 2 μg/ml). Liczba komórek ma duży wpływ na etap barwienia DNA. Użyj tego samego numeru komórki w każdej próbce. Należy pamiętać, że nawet nieznacznie zmniejszona liczba komórek (np. z powodu utraty komórek w poprzednich etapach mycia) powoduje większe wiązanie Hoechst z DNA i wyższą intensywność Hoechst.
- Inkubować przez 15 minut w temperaturze pokojowej, chronić przed światłem.
- Odwirować próbki o masie 400 × g przez 5 minut w temperaturze pokojowej.
- Zawiesić osad komórkowy w 350 μl PBS.
7. Przygotowanie próbek koralików kompensacyjnych
- Przygotować 5 μl przeciwciała, odpowiednio rozcieńczając mAb w buforze barwiącym.
nuta: Dla każdego mAb sprzężonego z fluorochromem użytego w eksperymencie należy przygotować odpowiednią próbkę kulki kompensacyjnej.
- Vortex Negative Control i Anti-Rat/Hamster Ig,κ Comp Beads przed użyciem.
- Do każdej próbki wprowadź jedną kroplę (~20 μL) Negative Control CompBeads i jedną kroplę Anti-Rat/Hamster Ig,k CompBeads.
- Dodać 5 μl wstępnie rozcieńczonego przeciwciała (krok 7.1) do probówki i pipetować w górę i w dół.
- Inkubować przez 15 minut w temperaturze 4 °C, chronić przed światłem.
- Próbki przemyć 2 ml buforu barwiącego. Wirować przy 400 × g przez 5 minut w temperaturze 4 °C.
- Odrzucić supernatant i ponownie zawiesić osad, dodając 500 μl PBS do każdej probówki i wiru.
8. Konfiguracja przyrządu i kompensacji oraz eksperymentalne pobieranie próbek za pomocą cytometru przepływowego
UWAGA: Zapoznaj się z ustawieniami cytometru przepływowego (Tabela 2) dla konfiguracji cytometru.
- Ogólna konfiguracja przyrządów i wynagrodzeń
- Otwórz oprogramowanie do pobierania próbek (patrz Spis materiałów) i utwórz nowy eksperyment, klikając pozycję Nowy eksperyment w sekcji wstążki obszaru roboczego i wybierając pozycję Nowy pusty eksperyment.
- Kliknij dwukrotnie utworzony eksperyment, aby go otworzyć.
- W oknie Ustawienia cytometru kliknij Parametry i wybierz wszystkie kanały (np. PE, APC itp.) używane w panelu barwienia, w tym parametry Forward Scatter (FSC) i Side Scatter (SSC).
- Wybierz skalę liniową jako parametr Hoechsta, odznaczając skalę logarytmiczną, i sprawdź szerokość (W) impulsu napięciowego dla FCS, SSC i Hoechst.
nuta: Wszystkie parametry są domyślnie wyświetlane w skali logarytmicznej (logarytmicznej), z wyjątkiem FSC i SSC, które są w skali liniowej. Wszystkie parametry są analizowane przez powierzchnię (A) i wysokość (H) impulsu napięciowego.
- W arkuszu globalnym utwórz wykres punktowy z FSC-A na osi x i SSC-A na osi y.
- Uruchom niebarwioną próbkę śledziony, klikając przycisk Uzyskaj dane na pulpicie nawigacyjnym pozyskiwania.
- Ustaw odpowiednie ustawienia FSC i SSC, aby wizualizować komórki, modyfikując wartości napięcia w sekcji Parametry, a następnie utwórz bramkę, aby zaznaczyć wszystkie komórki wyświetlane na wykresie kropkowym FSC-A/SSC-A, klikając Brama wielokątna na pasku narzędzi obszaru roboczego Arkusza globalnego.
- Wyświetlaj bramkowane komórki na histogramach z każdym parametrem fluorescencji na osi x.
- Uruchom niebarwione i całkowicie wybarwione próbki śledziony, aby dostosować detektor fluorescencji (PMT), aby uzyskać wyraźną separację między negatywnymi i pozytywnymi sygnałami barwionych komórek dla każdego parametru fluorescencji.
- Aby przeprowadzić konfigurację wynagrodzenia, kliknij pozycję Eksperymentuj na wstążce obszaru roboczego, a następnie w sekcji Konfiguracja wynagrodzenia wybierz pozycję Utwórz kontrolki wynagrodzenia. Usuń zaznaczenie opcji Dołącz niezabarwioną rurkę kontrolną/studnię i kliknij OK.
nuta: Ta operacja spowoduje utworzenie próbki o nazwie Kontrolki kompensacji oraz Normalnego arkusza roboczego zawierającego kilka arkuszy odpowiadających każdemu wybranemu parametrowi.
- Uruchom próbkę kulek kompensacyjnych (patrz sekcja 6); ustaw odpowiednie ustawienia FSC i SSC, aby wizualizować koraliki, modyfikując wartości napięcia i próg akwizycji 5,000 na parametrach FSC w oknie Cytometr.
- Dostosuj bramkę P1 na populacji ściegu i sprawdź, czy dodatnie i ujemne piki są widoczne na osi x. Powtórz tę operację dla każdej próbki koralików kompensacyjnych, a na koniec zarejestruj każdy plik próbki, klikając przycisk Rejestruj dane na pulpicie nawigacyjnym akwizycji (zarejestruj co najmniej 5 000 zdarzeń dla każdej próbki).
- Dla każdej zarejestrowanej próbki kulki ustaw bramki P2 i P3 odpowiednio na pikach dodatnich i ujemnych.
- Uruchom próbki komórek w celu kompensacji (patrz kroki 4.2 i 4.4.7 oraz sekcje 5 i 6). Zmodyfikuj napięcia FSC i SSC oraz wartość progową, aby zobrazować komórki, dostosuj bramkę P1 i na koniec nagraj każdy plik próbki (zarejestruj co najmniej 10 000 zdarzeń). Ustaw bramki P2 i P3 odpowiednio na dodatnim i ujemnym piku.
nuta: Do kompensacji kanału Hoechsta należy użyć G0/G1 jako piku ujemnego (P3) i G2/M jako piku dodatniego (P2).
- Kliknij pozycję Eksperymentuj w sekcji wstążki obszaru roboczego, a następnie w sekcji Ustawienia wynagrodzenia wybierz pozycję Oblicz wynagrodzenie.
- Nazwij utworzone ustawienie wynagrodzenia, połącz je i zapisz w bieżącym eksperymencie.
- Eksperymentalne pobieranie próbek
- Otwórz próbkę, klikając przycisk Nowy wzór na pasku narzędzi przeglądarki, a następnie utwórz strategię bramkowania w arkuszu globalnym.
nuta: Strategia bramkowania polegająca na pozyskiwaniu próbki jest podobna do strategii analizy próbki, opisanej na rysunku 2 i w sekcji 9.
- Wyświetl wszystkie populacje zdarzeń na histogramie z CD3-A na osi x. Utwórz bramkę interwałową, aby zaznaczyć tylko komórki CD3+.
- Na pulpicie nawigacyjnym akwizycji wybierz bramę pamięci masowej jako Wszystkie zdarzenia dla próbek LN i opcję Wszystkie zdarzenia lub komórki CD3+ dla próbek śledziony.
- Uruchom próbki eksperymentalne z niską prędkością, a na koniec nagraj wszystkie pliki, upewniając się, że zebrałeś co najmniej 100-200 specyficznych dla antygenu limfocytów T CD8 dla każdej próbki od zaszczepionych myszy.
nuta: Rozmiar pliku próbek eksperymentalnych jest zwykle duży (30-120 MB), zwłaszcza gdy częstotliwość limfocytów T CD8 specyficznych dla antygenu jest niska. W związku z tym należy zebrać dużą liczbę zdarzeń (> 1 × 10⁶), aby zarejestrować co najmniej 100-200 limfocytów T CD8 specyficznych dla antygenu. Duże pliki mogą spowolnić późniejszy proces analizy danych. Akwizycja tylko komórek CD3+ w próbkach śledziony (patrz krok 8.2.2 powyżej) jest pomocna w utrzymaniu mniejszego rozmiaru pliku.
- Uruchom i zapisz kontrolę pozytywną do analizy cyklu komórkowego, tj. próbkę BM od myszy nieleczonych.
9. Analiza danych
- Otwórz oprogramowanie (patrz Spis materiałów) i utwórz różne grupy odpowiadające różnym narządom, które mają być analizowane, klikając Utwórz grupę w sekcji wstążki obszaru roboczego (tj. utwórz grupę "a-LNs"; "b-splenen"; "c-BM").
nuta: Nowo utworzone grupy pojawią się na liście grup, natomiast grupa "Wynagrodzenie" jest automatycznie generowana przez oprogramowanie.
- Otwórz okno Modyfikuj grupę, klikając dwukrotnie nazwę grupy, i sprawdź, czy nowo utworzone grupy są zsynchronizowane. Jeśli nie, wstaw znacznik wyboru przy funkcji Zsynchronizowane.
- Przeciągnij każdy plik .fcs do odpowiedniej grupy.
- Utwórz strategię bramkowania, zaczynając od grupy "a-LNs".
- Kliknij dwukrotnie w pełni wybarwioną próbkę w grupie, aby otworzyć okno wykresu; osie x i y są oznaczone tak jak w plikach fcs (patrz ustawienia cytometru przepływowego, Tabela 2).
- Wyświetl łączną liczbę zdarzeń uzyskanych dla tej próbki na wykresie kropkowym z DNA-A na osi x i DNA-W na osi y.
- Wybierz tylko populację pojedynczej komórki, klikając Prostokąt w sekcji narzędzia do bramkowania w oknie wykresu.
nuta: Pojedyncze komórki mają wartości DNA-A w następujący sposób: 2N (niski): od 2N do 4N (pośredni) lub równy 4N (wysoki), podczas gdy wartości DNA-W są identyczne dla wszystkich z nich (krok 1 na rysunku 2).
- Kliknij dwukrotnie na środku prostokątnej bramki, aby wyświetlić pojedyncze komórki na wykresie kropkowym z parametrem FSC-A na osi x i barwnikiem martwych komórek na osi y.
- Wybierz tylko populację żywych komórek, klikając Wielokąt w sekcji narzędzia do bramkowania w oknie wykresu. Żywe komórki są ujemne dla barwnika martwych komórek (krok 2 z rysunku 2).
- Kliknij dwukrotnie na środku bramki wielokątnej, aby wyświetlić komórki na wykresie kropkowym z parametrem FSC-A na osi x i parametrem SSC-A na osi y.
- Kliknij prostokąt i utwórz "zrelaksowaną" bramę, aby uwzględnić wszystkie pojedyncze żywe komórki na tym wykresie (krok 3 z rysunku 2).
- Kliknij dwukrotnie środek "zrelaksowanej" bramki, aby wyświetlić komórki na wykresie kropkowym z CD3 na osi x i CD8 na osi y.
- Wybierz komórki CD3 + CD8 +, klikając Wielokąt (krok 4 z rysunku 2).
- Kliknij dwukrotnie środek bramki CD3 + CD8 +, aby wyświetlić komórki na wykresie kropkowym z Tetr-gag na osi x i Pent-gag na osi y.
- Wybierz specyficzne dla antygenu limfocyty T CD8 (dodatnie zarówno dla Tetr-gag, jak i Pent-gag), klikając Wielokąt (krok 5 z rysunku 2).
- Kliknij dwukrotnie środek bramki specyficznej dla knebla, aby wyświetlić komórki na wykresie kropkowym z DNA-A na osi x i Ki67 na osi y (ryc. 3).
- Wybierz komórki w różnych fazach cyklu komórkowego, klikając Quad w sekcji narzędzia do bramkowania w oknie wykresu.
nuta: Komórki w fazie G0 to niskie komórki Ki67neg-DNA (lewy dolny ćwiartka); komórki w G1 to Ki67pos-DNA nisko (lewy górny ćwiartka); komórki w S-G2 / M są pośrednie/wysokie Ki67pos-DNA (prawy górny ćwiartka) (ryc. 3).
- Skopiuj strategię bramkowania utworzoną w jednej próbce do odpowiedniej grupy, aby zastosować bramki do wszystkich próbek w grupie.
- Powtórz kroki od 9.5 do 9.18 dla "grupy a-LN".
- Sprawdzić, czy wszystkie bramki są odpowiednie dla każdej próbki z grupy "b-śledziona". Aby przeanalizować cykl komórkowy między komórkami BM (kontrola pozytywna), kliknij na środku "zrelaksowanej" bramki, aby wyświetlić komórki na wykresie kropkowym z DNA-A na osi x i Ki67 na osi y.
- Sprawdź, czy wszystkie bramki są odpowiednie dla każdej próbki z 3 grup (tj. dla komórek ze śledziony, LN i BM).
nuta: Bramka populacji pojedynczej komórki (krok 9.7) i bramka poczwórna dla cyklu komórkowego (krok 9.17) mogą mieć różne współrzędne bramki w różnych próbkach, głównie ze względu na możliwe niewielkie różnice w intensywności barwnika Hoechsta między próbkami (sekcja 6.2). Z tego powodu może być konieczna modyfikacja bramki populacji pojedynczej komórki i bramek poczwórnych dla cyklu komórkowego w każdej próbce. Zostanie to zrobione w następujący sposób: kliknij dwukrotnie nazwę grupy i usuń synchronizację z właściwości grupy. Ta operacja umożliwia modyfikację bramek w jednej próbce bez modyfikowania tych samych bramek we wszystkich innych próbkach grupy. Po usunięciu synchronizacji zmodyfikuj bramki w razie potrzeby.
- Aby wyświetlić wyniki uzyskane w wyniku tej analizy, kliknij pozycję Edytor układu w sekcji wstążki przestrzeni roboczej, aby ją otworzyć. Przeciągnij każdą bramę strategii bramkowania w okienku próbki do edytora układu i umieść wykresy zgodnie z sekwencją strategii bramkowania. W razie potrzeby zmień typ wykresu, klikając dwukrotnie odpowiedni wykres w układzie i wybierając odpowiedni typ w oknie Definicja wykresu.
- Kliknij przycisk Grupuj i iteruj według funkcji na wstążce układu, aby wyświetlić wyniki uzyskane w każdym narządzie i porównać różne próbki.
Tabela 1: Ustawienia cytometru przepływowego.
powiedział:
powiedział:
powiedział:
powiedział:
powiedział:
powiedział:
powiedział:
powiedział:
powiedział:
powiedział:
powiedział:
powiedział:
powiedział:
powiedział:
| próbka | Panel przeciwciał | | | | | | |
| Pełne zaplamione | Ki67 FITC | CD3 PercpCy5.5 | Transporter opancerzony Tetr-gag | FVD eFluor 780 | Hoechst 33342 | Płyta CD8 BUV805 | Pent-gag PE |
| Ki67 FMO | | CD3 PercpCy5.5 | Transporter opancerzony Tetr-gag | FVD eFluor 780 | Hoechst 33342 | Płyta CD8 BUV805 | Pent-gag PE |
| Tetr-gag APC FMO | Ki67 FITC | CD3 PercpCy5.5 | | FVD eFluor 780 | Hoechst 33342 | Płyta CD8 BUV805 | Pent-gag PE |
| Półknebel PE FMO | Ki67 FITC | CD3 PercpCy5.5 | Transporter opancerzony Tetr-gag | FVD eFluor 780 | Hoechst 33342 | Płyta CD8 BUV805 | |
| CD8 FMO | Ki67 FITC | CD3 PercpCy5.5 | Transporter opancerzony Tetr-gag | FVD eFluor 780 | Hoechst 33342 | | Pent-gag PE |
| CD3 FMO | Ki67 FITC | | Transporter opancerzony Tetr-gag | FVD eFluor 780 | Hoechst 33342 | Płyta CD8 BUV805 | Pent-gag PE |
| Możliwy do naprawienia barwnik żywotności FMO | Ki67 FITC | CD3 PercpCy5.5 | Transporter opancerzony Tetr-gag | | Hoechst 33342 | Płyta CD8 BUV805 | Pent-gag PE |
| Hoechst 33342 FMO | Ki67 FITC | CD3 PercpCy5.5 | Transporter opancerzony Tetr-gag | FVD eFluor 780 | | Płyta CD8 BUV805 | Pent-gag PE |
Tabela 2: Ustawienia cytometru przepływowego.
Zobacz materiał
Zobacz materiał
Zobacz materiał
Nożnej (
powiedział:
powiedział:
powiedział:
| instrument | BD LSR Fortessa |
| laser | Niebieski 488nm | Czerwony 639nm | UV 355nm | Żółty/zielony 561nm |
| Filtry pasmowoprzepustowe | 530/30 | 710/50 | nr kat. 670/14 | 780/60 | 530/30 | nr 820/60 | 585/15 | 780/60 |
| Filtry długoprzepustowe | 505LP | 685 płyt LP | | 750 litrów | 505LP | 770 płyt LP | | 750 litrów |
| Zastosowane fluorochromy/barwniki | Międzynarodowa Federacja Piłki | PERCPCY5,5 | Apc | eFluor 780 | Hoechst 33342 | Zobacz materiał BUV805 | Pe | PECY7 |
| Odpowiednia nazwa w plikach fcs | Alexa Fluor 488 | PERCPCY5,5 | Apc | APC-H7 | Hoechst-Czerwony | Zobacz materiał BUV737 | Pe | PECY7 |