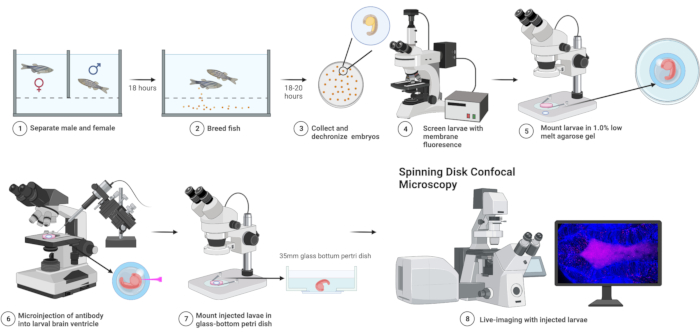
1. Przygotowanie zarodków danio pręgowanego
Po - południu przed godziną 17:00 należy ustawić zbiorniki do przechodzenia przez ryby z jedną samicą ryby typu dzikiego i jednym samcem Tg [ef1a:Myr-Tdtomato], używając przegród do oddzielenia ich w każdym zbiorniku.
- Następnego dnia rano należy usunąć przegrody ze wszystkich przejeżdżających zbiorników przed godziną 11:00. Zachowaj ciszę i nie przeszkadzaj rybom podczas krycia. Tarło następuje zwykle w ciągu 30 minut po usunięciu przegród. Zapłodnione jaja pozostają na dnie zbiornika.
- Zbieraj zapłodnione jaja ze zbiorników za pomocą filtra siatkowego. Przenieś jaja, zmywając je na szalkę Petriego pełną wody jajecznej i zbadaj zarodki pod mikroskopem preparacyjnym w powiększeniu od 10 do 20 razy.
- Przenieść zapłodnione zarodki do czystego petrydydu zawierającego około 20 ml pożywki dla zarodków (100 ml 1000x roztworu podstawowego zawiera 29,4 g chlorku sodu (NaCl), 1,27 g chlorku potasu (KCl), 4,85 g dwuwodnego chlorku wapnia (CaCl2,2H 2O) i 8,13 g siedmiowodnego siarczanu magnezu (MgSO4,7H 2O)) z pipetami Pasteura ze szkła o dużym otworze. Przechowywać zarodki w temperaturze 28 °C. Przechowywać 50 zapłodnionych zarodków na szalce Petriego w 30 ml pożywki dla zarodków w temperaturze 28,5 °C.
UWAGA: Jedna para ryb zwykle produkuje 100-300 zarodków, a wskaźnik zapłodnienia i przeżywalności zdrowych zarodków wynosi ponad 95% dla każdego krycia.
- Następnego dnia rano wyjmij zarodki z inkubatora o godzinie 8:00, kiedy zarodki osiągną etap rozwojowy ~18-20 godzin po zapłodnieniu (hpf). Obserwuj je pod mikroskopem epifluorescencyjnym w 20-krotnym powiększeniu, początkowo używając światła białego. W tym czasie zarodki danio pręgowanego znajdują się w fazie 20-somitowej.
- Wyrzuć martwe zarodki, które są mętne lub pęknięte pod mikroskopem, za pomocą szklanej pipety.
- Włącz świetlówkę i wybierz ustawienie filtra czerwonego białka fluorescencyjnego (RFP) w mikroskopie. Następnie wybierz zarodki o silnej czerwonej fluorescencji i przenieś je do nowego naczynia z wodą jajeczną.
- Odkorówkę zarodków należy usunąć ręcznie za pomocą dwóch cienkich kleszczyków (końcówki kleszczy powinny być ostre i nieuszkodzone) w białym świetle (tabela materiałów).
- Przytrzymaj kosmówkę jedną parą kleszczy i rozerwij kosmówkę drugą parą kleszczy. Ostrożnie otwórz rozdarcie za pomocą kleszczy i spraw, aby była wystarczająco duża, aby zarodek mógł przez nią przejść, delikatnie popychając zarodek końcówkami innych kleszczy.
- Przenieść zdekorionowane zarodki na nową szalkę Petriego ze świeżą pożywką embrionalną w celu szybkiego spłukania przed mikrowstrzyknięciem.
2. Przygotowanie mikroiniekcji
- Użyj kapilar (średnica zewnętrzna 1,2 mm (OD), średnica wewnętrzna 0,9 mm (ID), z filamentem) do wyciągania cienkich igieł iniekcyjnych na ściągaczu. Zaprojektuj i zoptymalizuj program ciągnięcia zgodnie z instrukcją.
- Otwórz końcówkę igły za pomocą kleszczyków pod mikroskopem stereoskopowym. Średnica końcówki powinna wynosić około 10 μm, a kąt stożka około 30°.
- Przed wstrzyknięciem należy skoniugować mysie przeciwciało monoklonalne anty-Dld z przeciwciałem anty-Mysiem-IgG-Atto647N.
- W każdym eksperymencie iniekcyjnym należy zmieszać 0,5 μl przeciwciała anty-Dld (0,5 mg/ml) z 2 μl przeciwciała anty-mysiego IgG-Atto647N (1 mg / ml), pipetując 5-10 razy. Następnie inkubować w temperaturze pokojowej przez co najmniej 30 minut (lub na lodzie przez 2-3 godziny).
- Po inkubacji dodać 2,5 μl buforu blokującego (10 mg/ml mysiej IgG) i 0,5 μl 0,5% czerwieni fenolowej do mieszaniny przeciwciał i pipetować 10x, aby dokładnie wymieszać, aby zablokować wszelkie niesprzężone przeciwciała pozostające w mieszaninie.
nuta: Do każdej próby należy przygotować jedną dodatkową mieszaninę bez przeciwciała anty-Dld i użyć jej jako kontroli.
- Przygotować 1% agarozy o niskiej temperaturze topnienia w pożywce zarodkowej. Podgrzewać mieszaninę zawierającą agarozę w temperaturze 70 °C, aż mieszanina stanie się przezroczysta.
- Podwielokrotność roztworu agarozy rozmieścić w probówkach do mikrowirówek o objętości 2 ml. Przechowywać podwielokrotności w bloku grzewczym w temperaturze ~40 °C.
- Opłucz zarodek w probówce zawierającej 1% agarozy o niskiej temperaturze topnienia przez 3 s.
- Umieść zarodek na odwróconej plastikowej pokrywce szalki Petriego razem z pojedynczymi kroplami agarozy (~30-40 μL), aby zamontować każdy zarodek osobno na pokrywie, jak pokazano na rysunku 1. Połóż zarodki płasko bocznie w agarozie i utrzymuj tę pozycję, aż agaroza zestali się w temperaturze pokojowej.
- Zamontuj 12 zarodków w trzech rzędach jeden po drugim, jak powyżej. Przykryj wszystkie zamontowane zarodki w agarozie pożywką jajową.
3. Mikroiniekcja
- Umieść osadzone zarodki pod mikroskopem stereoskopowym i zalej agarozę wodą jajeczną
.
- Ustaw wtryskiwacz ciśnienia powietrza razem z mikromanipulatorami, umieszczając je w pobliżu mikroskopów, jak pokazano na rysunku 1. Użyj stalowej butli gazowej zawierającej gazowy azot (N2) pod wysokim ciśnieniem jako źródło powietrza.
- Zawór gazowy należy otworzyć dopiero po zamontowaniu zarodków w agarozie. Następnie załadować przygotowaną szklaną igłę z 2 μl mieszaniny przeciwciał na mikromanipulator, jak pokazano na rysunku 1, w przypadku korzystania z przedniego modułu napełniającego mikrowtryskiwacza.
- Dostosuj ciśnienie wejściowe do ~80-90 psi, a ciśnienie wtrysku do ~20 psi.
- Skalibrować objętość iniekcji za pomocą mikrometru pod mikroskopem, jak opisano powyżej. Ustaw czas strojenia na czas strojenia od 10 ms do 120 ms, w zależności od wielkości otworu igły. Dostarczyć każdy impuls wstrzyknięcia, stukając w łopatkę. Dostosuj objętość wstrzyknięcia każdej dawki do ~4-5 nL.
- Wbić końcówkę igły do mikroiniekcji przez grzbietową płytkę dachową tylnego odcinka mózgowia z tyłu do punktu zawiasu r0/r1 i wstrzyknąć około 10 nL (dwa lub trzy impulsy) mieszaniny przeciwciał bez uderzania w tkankę mózgową. Obserwuj przepływ czerwonych płynów w komorze mózgu.
nuta: Komora tyłomózgowia znajduje się za granicą tyłomózgowia śródmózgowia. Wstrzyknięta mieszanina przeciwciał zawierających czerwień fenolową natychmiast wypełnia komorę mózgu od tyłomózgowia do przodomózgowia poprzez dyfuzję z płynem mózgowo-rdzeniowym.
- Po wstrzyknięciu należy szybko usunąć końcówkę igły z zarodka, obracając pokrętło mikromanipulatora. Aby wstrzyknięcie było udane, czerwony barwnik z wstrzykniętej mieszaniny pozostaje stabilnie w komorze mózgu, nie przeciekając do otaczającej agarozy.
- Przesuń płytkę montażową pod mikroskopem, aby zlokalizować inny zamontowany zarodek w odpowiedniej pozycji do powtórzeń.
- Po wstrzyknięciu sześciu do ośmiu zarodków obierz agarozę nożem mikrochirurgicznym, aby uwolnić zarodki z osadzonej agarozy. Przenieś zarodki z mikrowstrzykniętymi zarodkami do świeżego naczynia z 30 ml pożywki dla zarodków i umieść je w temperaturze pokojowej do następnych kroków.
4. Montaż i obrazowanie poklatkowe na żywo
- Po 30 minutach przenieść wybrane zarodki do 10 ml pożywki zarodkowej. Dodać 420 μl wywaru trikainowego (4 mg/ml) do 10 ml podłoża zarodkowego, aby znieczulić zarodki.
- Aby zamontować zarodki, przygotuj 0,8% agarozy o niskiej temperaturze topnienia zawierającej takie samo stężenie trikainy w probówce. Przechowywać podwielokrotności w bloku grzewczym w temperaturze ~40 °C.
- Za pomocą szklanej pipety zanurz wstrzyknięte zarodki w ciepłej agarozie na 3 sekundy. Następnie natychmiast wyjmij zarodki z agarozy za pomocą tej samej szklanej pipety i umieść zarodki na środku 35-milimetrowych szklanych szalek hodowlanych z kroplą agarozy z probówki. Umieść tylko jeden zarodek na kroplę na szklance.
- Delikatnie ułóż zarodki za pomocą sondy światłowodowej lub końcówki ładującej, aby grzbietowa strona embrionalnego mózgu znajdowała się jak najbliżej szklanego dna. Delikatnie dostosuj pozycję zarodka, aby przedłużyć zarodek bez zwijania się, gdy agaroza stopniowo krzepnie.
- Następnie sprawdź pozycję zarodka, odwracając szklane dno naczynia. Upewnij się, że pod mikroskopem można zobaczyć całe grzbietowe przodomózgowie z prawidłowo zamontowanymi zarodkami.
- Dodać 2-3 ml podgrzanej pożywki embrionalnej o temperaturze 28,5 °C zawierającej trikainę, aby przykryć zarodek. Umieść naczynie prawidłowo na stoliku mikroskopu konfokalnego o kontrolowanej temperaturze, jak pokazano na rysunku 1. Ustawić temperaturę komory obrazowania na 28,5 °C. Zarodek jest teraz gotowy do obrazowania.