Wszystkie procedury związane z pobieraniem próbek zostały przeprowadzone zgodnie z wytycznymi instytutu IRB.
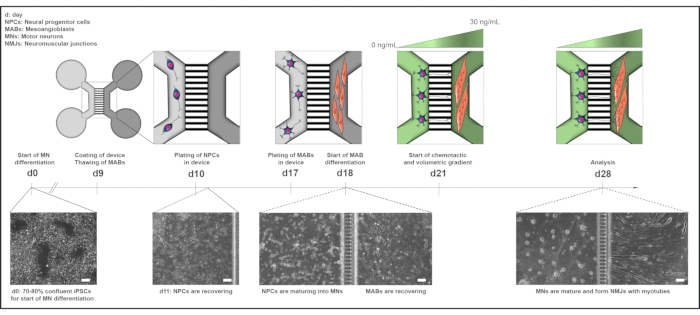
Wszystkie odczynniki i sprzęt używany w tym protokole są wymienione w Tabeli Materiałów i powinny być używane w sterylnych warunkach. Media należy podgrzać do temperatury pokojowej (RT) przed użyciem, chyba że określono inaczej. Przegląd protokołu wspólnej hodowli znajduje się na rysunku 1.
1. Różnicowanie progenitorów neuronów ruchowych od indukowanych pluripotencjalnych komórek macierzystych (iPSC)
- Postępuj zgodnie z protokołem różnicowania neuronów ruchowych, zaadaptowanym z poprzedniego badania, aż do osiągnięcia stanu neuronalnego progenitora (NPC) w dniu 10. Zgodnie z ramami czasowymi protokołu, różnicowanie jest inicjowane w poniedziałek (dzień 0), co skutkuje NPC dnia 10 w czwartek.
- Kriokonserwacja 10 dzień NPC w nokautującej surowicy zastępującej 10% dimetylosulfotlenku (DMSO) o gęstości 2 x 10⁶-4 x 10⁶ komórek na fiolkę.
ostrożność: DMSO jest toksyczny: uchwyt w dygestoriach z osobistym wyposażeniem ochronnym.
UWAGA: Oczekuje się, że około 50% dnia 10 NPC będzie ważnych po rozmrożeniu. Zatrzymaj protokół różnicowania neuronów ruchowych w tym stanie "NPC dnia 10" i zakonserwuj NPC, aby wygenerować dużą liczbę NPC, które można przechowywać i używać później, skracając długość ogólnej osi czasu protokołu kokultury z 28 dni do 19 dni łącznie.
2. Wyprowadzanie i utrzymywanie ludzkich mezoangioblastów (MAB)
UWAGA: MABy to mezenchymalne komórki macierzyste związane z naczyniami krwionośnymi, które w tym przypadku zostały pobrane z biopsji pobranych od 58-letniego zdrowego dawcy. Dostępne są alternatywne źródła komercyjne. Protokół uzyskiwania MAB jest pokrótce wyjaśniony. Więcej informacji można znaleźć w szczegółowym protokole. Wszystkie media MAB należy podgrzać do 37 °C przed użyciem.
- Tkankę biopsyjną należy zmielić i inkubować na kolagenie (ze skóry cielęcej) pokrytym 6 cm szalkami w pożywce wzrostowej (Tabela 1) przez 2 tygodnie. Zmieniaj podłoże co 4 dni.
- Aby przygotować powłokę kolagenową, rozpuść 100 mg kolagenu w 20 ml 0,1 M kwasu octowego. Kolagen potrzebuje czasu, aby się rozpuścić, więc umieść mieszaninę na noc na platformie kołyszącej w temperaturze pokojowej. Następnego dnia uzupełnić 80 ml ddH2O do końcowej objętości 100 ml.
ostrożność: Kwas octowy jest toksyczny; uchwyt w dygestorii z wyposażeniem ochrony indywidualnej.
nuta: Kolagen z powłoki ze skóry cielęcej może być ponownie wykorzystany do 5x. Przechowywać w temperaturze 4 °C.
- Pokryć całą powierzchnię naczynia lub kolby kolagenem, zamknąć i inkubować przez 20 minut w temperaturze pokojowej w przepływie laminarnym. Po 20 minutach odzyskać kolagen do nowego pojemnika, zamknąć puste naczynie/kolbę i pozostawić na 10 minut w temperaturze pokojowej w przepływie laminarnym.
- Przenieść naczynie/kolbę do inkubatora w celu inkubacji przez noc (lub co najmniej 6 godzin) (37 °C, 5 % CO2 ). Przemyć 5x buforowaną fosforanem solą fizjologiczną bez wapnia i magnezu (DPBS) firmy Dulbecco przed posiewem komórek.
- Po 14 dniach FACS (sortowanie komórek aktywowane fluorescencyjnie) sortuje MAB pod kątem ludzkiej fosfatazy alkalicznej, a następnie następuje dalsza ekspansja. Utrzymuj MAB na kolbach T75 pokrytych kolagenem w pożywce wzrostowej i zmieniaj podłoże wzrostowe co 2 dni (10 ml na kolbę).
- Kriorezerwacja, pasaż lub nasiona MAB w urządzeniach po osiągnięciu 70% konfluencji.
nuta: MAB tracą swój potencjał miogenny z powodu spontanicznych fuzji po kontakcie międzykomórkowym. Upewnij się, że nie przekraczasz 70% konfluencji podczas rozszerzania MAB. Jedna 70% zlewająca się kolba T75 zawiera około 600 000-800 000 komórek, które można kriokonserwować w ilości 100 000 komórek na fiolkę. Każda fiolka może być później rozmrożona i wysiana w kolbie T75 w celu rozprężenia.
- Aby przejść MAB, delikatnie przemyj je raz 7 ml DPBS, a następnie inkubuj w 7 ml roztworu dysocjacyjnego MAB przez 3 minuty w temperaturze 37 °C w 5% CO2 w celu dysocjacji komórek.
- Zneutralizować roztwór dysocjacyjny MAB za pomocą 7 ml pożywki wzrostowej, delikatnie zeskrobać komórki i przenieść zawiesinę komórkową do probówki wirówkowej o pojemności 50 ml. Delikatnie przemyć kolbę dodatkowymi 5 ml pożywki wzrostowej, aby zebrać potencjalnie pozostałe MAB.
- Odwirować zawiesinę komórkową przez 3 minuty przy 300 x g, a następnie przejść bezpośrednio do nowej kolby T75 pokrytej kolagenem w celu rozprężenia, kriokonserwacji w zastępowaniu surowicy wykańczającej 10% DMSO lub policzyć do wysiewu w urządzeniu mikroprzepływowym.
UWAGA: Pasaże są wykonywane 1x-2x w tygodniu w celu ekspansji komórek, aż do maksymalnej liczby pasaży 13. Po dysocjacji MAB wydają się kuliste i mają duży kształt, gdy są badane pod mikroskopem.
3. Przygotowanie wstępnie zmontowanych urządzeń mikroprzepływowych - Dzień 9
UWAGA: Protokół jest zaadaptowany z protokołu urządzenia neuronowego producenta urządzenia mikroprzepływowego i został dostosowany do korzystania zarówno z urządzeń wstępnie zmontowanych, jak i silikonowych. W tym przypadku wstępnie zmontowane urządzenia są używane do immunocytochemii (ICC) i zapisów stanów przejściowych wapnia z żywych komórek, podczas gdy urządzenia silikonowe są używane do skaningowej mikroskopii elektronowej (SEM). Oś czasu protokołu jest zgodna z osią czasu protokołu różnicowania neuronów ruchowych.
- Przygotuj urządzenia mikroprzepływowe na dzień przed wysiewem komórek, ponieważ powłoka musi być inkubowana przez noc. Zgodnie z protokołem neuronu ruchowego będzie to środa. Dodaj ~10 ml 70%-100% etanolu do 10-centymetrowej szalki Petriego. Użyj kleszczy, aby przenieść urządzenie z pojemnika transportowego na szalkę Petriego w celu sterylizacji.
- Zanurz urządzenie w etanolu na 10 s i przenieś urządzenie za pomocą kleszczyków na kartkę papieru, aby wyschło na powietrzu w przepływie laminarnym przez ~30 min. Obróć urządzenie kilka razy, aby obie strony wyschły. Gdy urządzenie wyschnie, użyj kleszczyków, aby przesunąć każde urządzenie na indywidualną szalkę Petriego o średnicy 10 cm, aby ułatwić obsługę.
ostrożność: Etanol jest toksyczny; uchwyt w dygestorium z wyposażeniem ochrony indywidualnej
- Pokryć urządzenie poli-L-ornityną (PLO) (100 μg/ml) w DPBS i inkubować w temperaturze 37 °C, 5% CO2 przez 3 godziny.
- Za pomocą pipety P200 dodaj 100 μl PLO do DPBS w górnej studzience jak najbliżej otworu kanału i obserwuj płyn przepływający od górnej studzienki przez kanał do studzienki dolnej. Następnie dodaj 100 μl PLO w DPBS do studzienki dennej.
- Powtórzyć tę czynność po drugiej stronie mikrorowków i zakończyć, dodając 100 μl po jednej stronie urządzenia, aby utworzyć gradient objętości między dwiema lustrzanymi stronami urządzenia w celu pokrycia mikrorowków (np. prawa strona 200 μl, lewa strona 300 μl). Po 3 godzinach myj urządzenie 3x przez 5 min DPBS. W razie potrzeby użyj systemu ssącego.
nuta: Upewnij się, że nie tworzy się pęcherzyków powietrza w kanałach w dowolnym momencie podczas powlekania lub hodowli komórek. Nawet małe pęcherzyki rozszerzają się w krótkim czasie, hamując w ten sposób powlekanie, wysiewanie komórek lub przepływ pożywki przez kanał. Jeśli płyn zatrzyma się w kanale podczas powlekania, ponownie zawiesić roztwór PLO bezpośrednio w kanale z obu stron. Jeśli pęcherzyki są nadal obecne, użyj 200 μl DPBS do przepłukania kanału i powtórz proces powlekania, jak opisano powyżej w krokach 3.3.1-3.3.2. Jeśli po wysianiu komórek pojawią się bąbelki, nie można odzyskać urządzenia, ponieważ przepłukanie kanału spowoduje uszkodzenie komórek.
- Pokryj urządzenie lamininą (20 μg/ml) w pożywce Neurobasel i inkubuj przez noc w temperaturze 37 °C, 5% CO2 . Postępuj zgodnie z tymi samymi instrukcjami dla powlekania PLO z kroków 3.3.1-3.3.2.
- Następnego dnia użyj pipety P200 i umieść końcówkę w studzience przeciwnej do otworu kanału, aby usunąć powłokę lamininy z dołków. Dodaj DPBS do wszystkich studzienek i pozostaw urządzenia z DPBS w przepływie laminarnym w RT w celu wysiewu komórek.
UWAGA: Od tego momentu ważne jest, aby nie usuwać cieczy (powłoki lamininowej, DPBS, mediów, roztworu utrwalającego itp.) bezpośrednio z kanałów, ponieważ może to spowodować tworzenie się pęcherzyków powietrza. Zawsze sprawdzaj urządzenia pod mikroskopem przed wysiewem komórek.
4. Poszycie NPC w urządzeniach mikroprzepływowych - Dzień 10
UWAGA: Zgodnie z protokołem różnicowania neuronów ruchowych, poszycie NPC z dnia 10 następuje w czwartek.
- Użyj świeżo zdysocjowanych NPC z dnia 10 lub rozmrozić 1-2 fiolki z bankowymi NPC na 10 ml pożywki dla neuronów ruchowych dnia 10 (Tabela 2 i Tabela 3) z roztworem inhibitora ROCK (10 μL/ml) i odwirować zawiesinę komórkową o stężeniu 100 x g przez 4 min.
- Zawiesić osad komórkowy w 500-1000 μl pożywki dla neuronów ruchowych dnia 10 z roztworem inhibitora ROCK (10 μL/ml) i policzyć żywe komórki przy użyciu dowolnej preferowanej metody liczenia.
nuta: Jak wspomniano poniżej, upewnij się, że NPC zostały ponownie zawieszone w odpowiedniej ilości podłoża, aby dostosować się do optymalnej objętości wysiewu.
- Usuń DPBS z dwóch studzienek po jednej stronie mikrorowków w urządzeniu za pomocą pipety P200 i zasiej 250 000 NPC na urządzenie w 60-100 μl pożywki neuronów ruchowych dnia 10.
- W prawym górnym dołku zasiej 30-50 μl zawiesiny komórek (125 000 komórek) blisko otworu kanału pod kątem 45° i delikatnie przeciągnij pozostały płyn wzdłuż dna studzienki w kierunku środka studzienki za pomocą końcówki pipety.
- Zatrzymaj się na kilka sekund, aby zawiesina komórek mogła przepłynąć przez kanał, a następnie powtórz to w dolnej studzience (125 000 komórek w 30-50 μl). Użyj długopisu, aby oznaczyć stronę z nasionami "NPC" lub odpowiednik, aby ułatwić orientację urządzenia bez mikroskopu.
- Inkubować urządzenie w temperaturze 37 °C, 5% CO2 przez 5 minut, aby umożliwić przyłączenie komórek, przed uzupełnieniem studzienek z dwoma nasionami dodatkowym dożywką z neuronami ruchowymi 10 dnia (łącznie 200 μL/studzienkę) i ponownie inkubować w temperaturze 37 °C, 5% CO2,
nuta: Każda studzienka może zawierać 200 μl. Wysiewanie komórek zarówno w studzienkach, jak i kanałach zapewnia solidną strukturę hodowli, zmniejszając ryzyko oderwania się komórek podczas zmiany pożywki. Możliwe jest zasianie mniejszej liczby komórek w samym kanale. Spowoduje to jednak, że kultura będzie bardziej podatna na prąd objętościowy przepływający przez kanały podczas każdej zmiany podłoża.
- Użyj pipety P200, aby usunąć DPBS z dwóch dołków po drugiej stronie mikrorowków naprzeciwko świeżo wysianych NPC. Dodaj 200 μl / dołek pożywki neuronów ruchowych dnia 10 i odczekaj kilka sekund między górną a dolną studzienką, aby umożliwić przepływ pożywki przez kanał. Następnie dodaj 6 ml DPBS na 10 cm naczynie wokół urządzenia, aby zapobiec parowaniu pożywki podczas inkubacji.
nuta: W razie potrzeby dodaj dodatkowe DPBS wokół urządzenia w okresie hodowli.
- Wykonaj pełną wymianę pożywki neuronu ruchowego w obu przedziałach urządzenia w dniu 11 (piątek), dniu 14 (poniedziałek) i dniu 16 (środa) (Tabela 2 i Tabela 3). Dodaj świeże suplementy pożywki w dniu zmiany podłoża.
nuta: Od tego momentu wszystkie zmiany podłoża należy wykonywać za pomocą pipety P200. Końcówkę pipety należy zawsze umieszczać z dala od kanału na krawędzi studzienki i nie usuwać płynu bezpośrednio z kanału. Uważaj, aby nie odczepić silikonowych urządzeń. Wyjmowanie i dodawanie pożywki powinno odbywać się powoli, aby zapobiec oderwaniu się komórek.
- Ostrożnie usuń wszystkie media z obu studzienek za pomocą NPC, umieszczając końcówkę pipety P200 na dolnej krawędzi ścianki studzienki naprzeciwko otworu kanału. Powoli dodaj 50-100 μl świeżej pożywki dla neuronów ruchowych do górnej studzienki, umieszczając końcówkę pipety P200 na górnej krawędzi ścianki studzienki naprzeciwko otworu kanału.
- Zatrzymaj się na kilka sekund, aby pożywka mogła przepłynąć przez kanał, a następnie dodaj 50-100 μl pożywki neuronów ruchowych do dolnej studzienki. Powtarzaj ten proces ostrożnie, aż obie studzienki będą zawierały 200 μl/studzienkę. Powtórz po stronie bez komórek.
5. Posiewanie MAB w urządzeniach mikroprzepływowych - Dzień 17
- Około 7 dni przed wysiewem MAB w urządzeniach mikroprzepływowych (10 dzień różnicowania neuronów ruchowych), rozmrozić MAB i wysiać je w pożywce wzrostowej (Tabela 1) w kolbie T75 pokrytej kolagenem, aby umożliwić wystarczającą ekspansję komórek. Patrz punkt 2.
- W 17 dniu różnicowania neuronów ruchowych (czwartek) rozdziel MAB, jak wyjaśniono w kroku 2.4, ponownie zawieś osad komórkowy w ~500 μl pożywki wzrostowej i policz żywe komórki przy użyciu dowolnej preferowanej metody liczenia.
nuta: Jak stwierdzono poniżej, upewnij się, że MAB zostały ponownie zawieszone w odpowiedniej ilości podłoża, aby zapewnić optymalną objętość wysiewu.
- Usuń pożywkę neuronu ruchowego po niezasianej stronie mikrorowków w urządzeniu za pomocą pipety P200, delikatnie przemyj DPBS i zasiej 200 000 MAB na urządzenie w 60-100 μl pożywki wzrostowej.
- W prawym górnym dołku wysiew 30-50 μl zawiesiny komórek (100 000 komórek) blisko otworu kanału pod kątem 45° i delikatnie przeciągnij pozostały płyn wzdłuż dna studzienki w kierunku środka studzienki za pomocą końcówki pipety. Zatrzymaj się na kilka sekund, aby umożliwić przepływ komórek przez kanał przed powtórzeniem w dolnej studzience (100 000 komórek w 30-50 μl).
- Inkubować urządzenie w temperaturze 37 °C, 5% CO2 przez 5 minut, aby umożliwić przyłączenie komórek, przed uzupełnieniem dwóch świeżo wysianych MAB studzienek dodatkowym podłożem wzrostowym (łącznie 200 μl/studzienkę). Ponownie inkubować w temperaturze 37 °C, 5% CO2.
UWAGA: W 17 dniu nie jest wymagana żadna zmiana pożywki po stronie neuronu ruchowego urządzenia. Zmiana pożywki w dniu 17 zgodnie z wcześniej opublikowaną metodą różnicowania neuronów ruchowych jest wykonywana w dniu 18 (piątek).
6. Implementacja gradientu wolumetrycznego i chemotaktycznego w celu promowania wzrostu neurytów neuronów ruchowych w kierunku przedziału MAB
- W dniu 18 wykonaj pełną zmianę pożywki po stronie neuronu ruchowego za pomocą pożywki neuronu ruchowego dnia 18 (200 μL/studzienkę). Postępuj zgodnie z instrukcjami dotyczącymi średnich zmian wymienionymi w krokach 4.5.1-4.5.2. Zainicjować różnicowanie MAB w komorze MAB urządzenia (Tabela 2 i Tabela 4).
- Ostrożnie umyć komory MAB raz za pomocą DPBS przed dodaniem wstępnie podgrzanej pożywki różnicującej MAB (Tabela 4) uzupełnionej 0,01 μg/ml ludzkiego ziarna (200 μl/studzienkę).
nuta: MAB łączą się i tworzą wielojądrowe miorurki w ciągu jednego tygodnia.
- W 21 dniu, zgodnie z protokołem różnicowania neuronów ruchowych (poniedziałek), zainicjuj gradient chemotaktyczny i wolumetryczny (Tabela 2 i Tabela 3).
- Dodać 200 μl / studzienkę podłoża podstawowego neuronu ruchowego z 30 ng / ml neurotroficznego czynnika pochodzenia mózgowego (BDNF), czynnika neurotroficznego pochodzącego z linii komórek glejowych (GDNF) i neurotroficznego czynnika rzęskowego (CNTF), ludzkiego agrin (0,01 μg / ml) i lamininy (20 μg / ml) do przedziału miotubowego (wcześniej zdefiniowanego jako przedział MAB). Dodać podłoże podstawowe neuronu ruchowego (100 μl/dołek) bez czynników wzrostu do przedziału neuronu ruchowego.
Tabela 1: Pożywka wzrostowa MAB.Pożywka wystarcza na 2 tygodnie w temperaturze 4 °C. bFGF dodaje się świeży w dniu użycia.
T
.
.
.
.
| Odczynnik | Koncentracja zapasów | Końcowe stężenie |
| IMDM (Międzynarodowa Organizacja Zarządzania | 1x | 80% |
| Surowica bydlęca płodu | | 15% |
| Penicylina/Streptomycyna | 5000 U/ml | 0,5 % |
| L-glutamina | 50-krotnie | 1 proc |
| Pirogronian sodu | 100 mM | 1 proc |
| Aminokwasy endogenne | 100x | 1 proc |
| Insulina transferyna selen | 100x | 1 proc |
| bFGF (dodano świeże) | 50 μg/ml | 5 ng/ml |
Tabela 2: Podłoże podstawowe neuronu ruchowego.Pożywka może wytrzymać 4 tygodnie w temperaturze 4 °C.
.
.
.
| Odczynnik | Koncentracja zapasów | Końcowe stężenie |
| DMEM/F12 | | 50% |
| Podłoże nerwowo-podstawowe | | 50% |
| Penicylina/Streptomycyna | 5000 U/ml | 1 proc |
| L-glutamina | 50-krotnie | .5 % |
| Suplement N-2 | 100x | 1 proc |
| B-27 bez witaminy A | 50-krotnie | 2 proc |
| β-merkaptoetanol | 50 mM | 0,1 % |
| kwas askorbinowy | 200 μM | 0,5 μM |
Tabela 3: Suplementy na pożywkę neuronów ruchowych.Suplementy dodaje się świeże w dniu użycia do podłoża podstawowego neuronu ruchowego.
angielski)
angielski)
angielski)
)
| dzień | Odczynnik | Koncentracja zapasów | Końcowe stężenie | przedział |
| Dzień 10/11 | Wygładzony agonista | 10 mM | 500 nM | obie |
| Kwas retinowy | 1 mM | 0,1 μM | |
| DAPT (Język | 100 mM | 10 μM |
| BDNF powiedział: | 0,1 mg/ml | 10 ng/ml |
| Certyfikat GDNF | 0,1 mg/ml | 10 ng/ml |
| Dzień 14 | DAPT (Język | 100 mM | 20 μM | obie |
| BDNF powiedział: | 0,1 mg/ml | 10 ng/ml | |
| Certyfikat GDNF | 0,1 mg/ml | 10 ng/ml |
| Dzień 16 | DAPT (Język | 100 mM | 20 μM | obie |
| BDNF powiedział: | 0,1 mg/ml | 10 ng/ml | |
| Certyfikat GDNF | 0,1 mg/ml | 10 ng/ml |
| Kanał CNTF | 0,1 mg/ml | 10 ng/ml |
| Dzień 18 | BDNF powiedział: | 0,1 mg/ml | 10 ng/ml | Neuron ruchowy |
| Certyfikat GDNF | 0,1 mg/ml | 10 ng/ml | |
| Kanał CNTF | 0,1 mg/ml | 10 ng/ml |
| Dzień 21+ | BDNF powiedział: | 0,1 mg/ml | 30 ng/ml | Rurka Myotube |
| Certyfikat GDNF | 0,1 mg/ml | 30 ng/ml | |
| Kanał CNTF | 0,1 mg/ml | 30 ng/ml |
| Agrin (Gryzm | 50 μg/ml | 0,01 μg/ml |
| Laminina | 1 mg/ml | 20 μg/ml |
| Dzień 21+ | Bez dodatków | | | Neuron ruchowy |
Tabela 4: Medium różnicujące MAB.Podłoże może wytrzymać 2 tygodnie w temperaturze 4 °C. Agrin dodaje się świeży w dniu użycia.
.
.
)
| dzień | Odczynnik | Koncentracja zapasów | Końcowe stężenie | przedział |
| Dzień 18 | DMEM/F12 | | 97% | MAB |
| Pirogronian sodu | 100 mM | 1 proc |
| Surowica konia | | 2 proc |
| Agrin (Gryzm | 50 μg/ml | 0,01 μg/ml |