Zanieczyszczenie preparatów rybosomów eukariotycznych oczyszczonych metodami tradycyjnymi współoczyszczającymi nukleazami i proteazami negatywnie wpływa na późniejsze analizy biochemiczne i strukturalne. W celu rozwiązania tego problemu zastosowano szybką i prostą metodę oczyszczania chromatograficznego, wykorzystując rybosomy drożdżowe jako system modelowy.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Chromatograficzne oczyszczanie wysoce aktywnych rybosomów drożdżowych
W tym artykule
Podsumowanie
Streszczenie
Rybosomy eukariotyczne są znacznie bardziej labilne w porównaniu do swoich odpowiedników eubakteryjnych i archealnych, co stanowi istotne wyzwanie dla badaczy. Szczególnie problematyczny jest fakt, że liza komórek uwalnia dużą liczbę proteaz i nukleaz, które mogą degradować rybosomy. Dlatego ważne jest jak najszybsze oddzielenie rybosomów od tych enzymów. Niestety konwencjonalne metody różnicowego ultrawirowania narażają rybosomy na działanie tych enzymów przez niedopuszczalnie długi czas, co wpływa na ich integralność strukturalną i funkcjonalność. Aby rozwiązać ten problem, wykorzystujemy metodę chromatograficzną z użyciem żywicy Sulfolink naładowanej cysteiną. To proste i szybkie zastosowanie znacząco redukuje współoczyszczającą aktywność proteolityczną i nukleolityczną, zapewniając wysoką wydajność nienaruszonych, wysoce aktywnych biochemicznie rybosomów drożdżowych. Sugerujemy, że metoda ta powinna być również możliwa do zastosowania w przypadku rybosomów ssaków. Prostota metody oraz zwiększona czystość i aktywność rybosomów oczyszczonych chromatograficznie stanowią znaczący postęp techniczny w badaniach nad rybosomami eukariotycznymi.
Protokół
1. Przygotowanie żywicy Sulfolink naładowanej cysteiną
- Przygotować żywicę Sulfolink (Pierce) w temperaturze pokojowej.
- Do dwóch plastikowych probówek o pojemności 10 ml przelać łącznie 10 ml 50% zawiesiny żelu sprzęgającego Sulfolink (zgodnie z dostawą producenta), rozdzielając po 5 ml do każdej probówki.
- Krótko odwirować probówki przy 850 x g i ostrożnie usunąć nadsączniki.
- Przemyć żel trzykrotnie w buforze sprzęgającym (50 mM Tris, pH 8.5, 5 mM EDTA) poprzez resuspensję kulek w 5 ml, krótkie wirowanie przy 850 x g i usunięcie nadsącznika za pomocą pipety.
- Do każdej probówki dodać pięć ml 50 mM roztworu L-cysteiny w buforze sprzęgającym i mieszać zawiesinę przez 1 godzinę w temperaturze 25°C.
- Usunąć pozostałości L-cysteiny poprzez przemywanie zgodnie z opisem w kroku 1.4 powyżej.
- Resuspendować żel w 10 ml buforu wiążącego [20 mM HEPES, pH 7.6, 5 mM Mg(OAc)2, 60 mM NH4Cl, 2 mM DTT] i zrównoważyć żywicę, przemywając ją 3 razy w 10 ml buforu wiążącego zgodnie z opisem w kroku 1.4. Przenieść żywicę do kolumny wirówkowej o pojemności 10 ml, zamknąć i przechowywać w temperaturze 4°C. Pojemność żywicy do wiązania RNA wynosi ˜20 jednostek A260 na ml.
2. Oczyszczanie chromatograficzne rybosomów przy użyciu żywicy Sulfolink z przyłączoną cysteiną
Uwaga: W przypadku pracy ze szczepem, w którym aktywność proteazy stanowi problem, we wszystkich kolejnych buforach można zastosować koktajle inhibitorów proteaz.
- Wszystkie komponenty należy przechowywać w lodzie, a wszystkie roztwory przygotować przy użyciu wody wolnej od RNaz i przeprowadzić sterylną filtrację.
- Komórki drożdży hodować przez noc do średniej fazy logarytmicznej (O.D.595 = 0.6 - 1.2) w odpowiednim medium. Komórki osadzić przez wirowanie, przemyć 1 gram komórek w buforze wiążącym i wirować przy 370 x g przez 5 minut w temperaturze 4°C.
- Komórki resuspenderować w 1 ml buforu wiążącego do przybliżonej objętości całkowitej 2 ml i rozbić przy użyciu takiej samej objętości szklanych kulek o średnicy 0.5 mm schłodzonych do 4°C, korzystając z urządzenia Biospec Mini-bead beater (Bartlesville, OK). W razie potrzeby próbki można rozdzielić do wielu probówek.
- Niezniszczone komórki, organelle i szczątki komórkowe usunąć przez wirowanie przy 30 0 x g przez 30 minut w ultrawirowce Beckman-Coulter Optima Max E (Fullerton, CA).
- Bezpośrednio przed użyciem osadzić żywicę przez wirowanie przez jedną minutę przy 1 0 x g, aby usunąć roztwór do przechowywania. Na każdy jeden gram komórek należy użyć dwóch ml żywicy.
- Z wirówki 30 0 x g pobrać nadpłyny z lizatu komórkowego (S30), uważając, aby zminimalizować zanieczyszczenie frakcją lipidową na samej górze lub szczątkami komórkowymi na dnie probówek, i przenieść je bezpośrednio do naładowanej zawiesiny Sulfolink. Warstwy lipidowej można uniknąć poprzez jej usunięcie lub wypchnięcie z pipety po tym, jak końcówka przejdzie do nadpłynu.
- Mieszaninę S30/Sulfolink inkubować w lodzie przez 15 minut bez mieszania.
- Kolumny umieścić w stożkowych probówkach 15 ml i wirować przy 1 0 x g przez jedną minutę.
- Frakcje przepłuku przenieść z powrotem do kolumn, wymieszać ręcznie i inkubować przez kolejne 15 minut w lodzie.
- Kolumny umieścić w stożkowych probówkach 15 ml i wirować przy 1 0 x g przez jedną minutę. Odrzucić przepłuk.
- Zakryć kolumny i dodać 5 ml buforu wiążącego. Mieszać kolumny ręcznie aż do resuspensji, zdjąć zakrycia i wirować kolumny przy 1 00 x g przez jedną minutę. Powtórzyć ten protokół płukania jeszcze dwa razy.
- Do każdej kolumny dodać 1.5 ml buforu elucyjnego (20 mM HEPES-KOH, pH 7.6, 10 mM Mg(OAc)2, 50 mM KCl, 2mM DTT, 0.5 mg/ml heparyny). Zawiesiny wymieszać ręcznie i inkubować w lodzie przez 2 minuty.
- Kolumny umieścić w nowych stożkowych probówkach 15 ml i wirować przy 1 0 x g przez 1 minutę. Zebrać eluat. Powtórzyć etap elucji jeszcze raz, tak aby końcowe połączone objętości próbek wynosiły ˜ 3 ml. Użyta żywica może zostać przemyta buforem elucyjnym bez heparyny, a następnie poddana ekwilibracji buforem wiążącym i przechowywana w objętościach 10 ml buforu wiążącego w temperaturze 4°C do późniejszego użycia.
3. Obróbka puromycyną
Uwaga: Alternatywną metodą usuwania zanieczyszczających gatunków tRNA jest zmiana pożywki z bogatej w glukozę na pozbawioną glukozy w celu promowania odrywania się rybosomów (ribosome runoff). Należy jednak pamiętać, że zmienia to stan metaboliczny komórek drożdży, co może wpłynąć na funkcję i stężenie rybosomów.
W celu odłączenia rybosomów od endogennego peptydylo-tRNA przeprowadza się inkubację z puromycyną.
- Dostosować pH 10 mM roztworu puromycyny do wartości 7,5, dodając kroplami 1M KOH w temperaturze pokojowej.
- Dodać zneutralizowany roztwór puromycyny do eluatu, aby uzyskać końcowe stężenie ok. 1mM.
- Dodać 10 mM GTP do końcowego stężenia 1 mM.
- Inkubować przez 30 minut w temperaturze 30°C.
4. Oczyszczanie rybosomów poprzez sedymentację na poduszkach glicerolowych
- Wlej 1 ml buforu poduszkowego (20 mM HEPES, pH 7.6, 10 mM Mg(OAc)2, 50 mM KCl, 2 mM DTT, 25% glicerolu) do poliwęglanowej probówki do ultrawirówki o objętości 4 ml.
- Ostrożnie nałóż frakcje elucyjne traktowane puromycyną na wierzch poduszki i wiruj próbki z prędkością 10,0 x g przez noc w temperaturze 4°C.
- Wyjmij probówki z rotora wirówki i odessaj nadstawi.
- Przemyj osady zawierające oczyszczone rybosomy dwukrotnie 1 ml buforu poduszkowego.
- Resuspenduj rybosomy w 10 μl buforu poduszkowego poprzez delikatne rozbicie osadu za pomocą szklanej rurki.
- Po rozbiciu zakryj probówki parafilmem i mieszaj z umiarkowaną prędkością wortexie w chłodni przez jedną godzinę.
- Przenieś zawartość do probówki do mikrocentryfugi, wiruj przez 5 minut z maksymalną prędkością w temperaturze 4°C i przenieś nadstawi do nowych probówek.
- Powtórz kroki 4.1 do 4.7, używając 2 ml buforu poduszkowego, z wyjątkiem tego, że w krokach 4.4 i 4.5 zamiast buforu poduszkowego należy użyć 10 μl buforu do przechowywania (50 mM HEPES -KOH pH 7.6, 50 mM NH4Cl, 5 mM Mg(OAc)2, 1 mM DTT, 25% glicerolu).
- Oznacz ilość oczyszczonych rybosomów spektrofotometrycznie (1 A260 = 20 pmoli rybosomów drożdżowych) i przechowuj w temperaturze -80°C. Typowe wyniki z 1 grama drożdży to 300-40 pmoli rybosomów.
5. Reprezentatywne wyniki:
Przykład frakcji RNA wyekstrahowanych z każdego z trzech głównych etapów protokołu przedstawiono na Rysunku 2. Choć rRNAs stanowią główny składnik obecny w całkowitych lizatach komórkowych (T), zawierają one również dużą liczbę innych gatunków RNA. Rybosomy oczyszczone na kolumnie Sulfolink (SL) również zawierają znaczną ilość tRNAs ze względu na wysokie powinowactwo złoża kolumny do tych cząsteczek. Traktowanie tej frakcji puromycyną prowadzi do hydrolizy peptydów z peptydylo-tRNAs i sprzyja dysocjacji tych gatunków z rybosomów. Próbki traktowane puromycyną (Pm) nie zawierają współoczyszczonych tRNAs, a zatem reprezentują całkowicie czyste rybosomy. Jak raportowano wcześniej8, rybosomy te są wysoce nienaruszone i biochemicznie aktywne, co czyni je idealnymi substratami do szczegółowych analiz funkcjonalnych i strukturalnych.
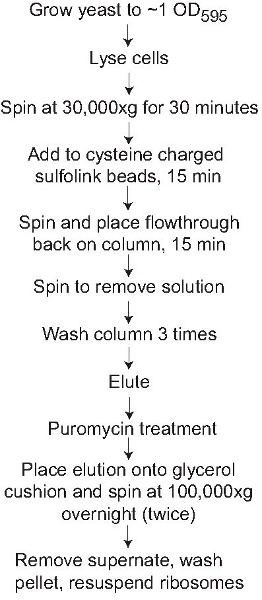
Rysunek 1. Schemat blokowy metody. Przedstawiono chromatograficzne oczyszczanie rybosomów z wykorzystaniem żywicy Sulfolink wiązanej poprzez cysteinę.
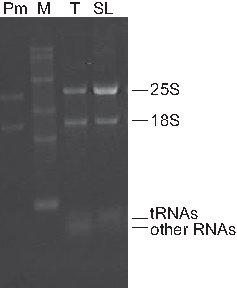
Rysunek 2. Reprezentatywna analiza preparatów rybosomów. Ekstrahowano całkowite frakcje RNA z lizatów komórkowych (T), rybosomów oczyszczonych za pomocą Sulfolink (SL) oraz rybosomów oczyszczonych za pomocą Sulfolink, które następnie poddano działaniu puromycyny i sedymentowano na poduszce glicerolowej (Pm). Ścieżka M przedstawia markery wielkości RNA. Wskazano prążki odpowiadające rRNA 25S i 18S, a także tRNA i inne frakcje RNA. Na wszystkie ścieżki naniesiono 2 μg RNA.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
Protokoły oczyszczania rybosomów polegają zasadniczo na lizie komórek, pozyskaniu frakcji cytozolowej poprzez wirowanie z niską prędkością, a następnie osadzaniu rybosomów metodą wirowania z wysoką prędkością 1. Choć do oczyszczania rybosomów bakteryjnych zastosowano kilka nowych metod, nie miało to miejsca w przypadku eukariotów 2-4. Mimo że na przestrzeni lat dodawano kolejne etapy, np. przemywanie solą oraz poduszki glicerolowe (np. patrz 5), badania biochemiczne i strukturalne rybosom...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Nie zadeklarowano żadnych konfliktów interesów.
Podziękowania
Pragniemy podziękować wszystkim członkom laboratorium Dinmana, w tym Ashton Belew, Karen Jack, Sharmishtha Musalga, Sergey Sulima, Shivani Reddy oraz Michael Rhodin za pomoc i wkład w ten projekt. Praca ta była wspierana grantami przyznanymi AM przez American Heart Association (AHA 0630163N) oraz JDD przez National Institutes of Health (5R01 GM058859-12). JAL otrzymał wsparcie w ramach dodatku z American Reinvestment and Recovery Act of 2009 do grantu głównego (3R01GM058859-11S1).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Żywica Sulfolink Coupling | Pierce, Thermo Scientific | 20402 | |
| Mini bead-beater 16 | Biospec Products | 607 | |
| Ultracentryfuga Optima Max E | Beckman Coulter Inc. | ||
| Legend RT | Sorvall, Thermo Scientific | ||
| Kuleczki szklane 0.5 mm | Biospec Products | 11079105 | |
| Tris | Sigma-Aldrich | 252859 | |
| EDTA | Sigma-Aldrich | E9884 | |
| DTT | Sigma-Aldrich | 43815 | |
| HEPES | Sigma-Aldrich | 54459 | |
| NH4Cl | Sigma-Aldrich | A9434 | |
| KCl | Sigma-Aldrich | 60128 | |
| Mg(OAc)2 | Sigma-Aldrich | M5661 | |
| KOH | Sigma-Aldrich | 221473 | |
| Glicerol | Sigma-Aldrich | G5516 | |
| Puromycyna | Sigma-Aldrich | P7255 | |
| GTP | Fermentas | R0461 |
Bibliografia
- Palade, G. E., Siekevitz, P. Liver microsomes; an integrated morphological and biochemical study. J. Biophys. Biochem. Cytol. 2, 171-200 (1956).
- Fabry, M., Kalvoda, L., Rychlik, I. Hydrophobic interactions of Escherichia coli ribosomes. Biochim. Biophys. Acta. 652, 139-150 (1981).
- Jelenc, P. C. Rapid purification of highly active ribosomes from Escherichia coli. Anal. Biochem. 105, 369-374 (1980).
- Le goffic, F., Moreau, N., Chevelot, L., Langrene, S., Siegrist, S. Purification of bacterial ribosomes using chloramphenicol and erythromycin columns. Biochimie. 62, 69-77 (1980).
- Meskauskas, A., Petrov, A. N., Dinman, J. D. Identification of functionally important amino acids of ribosomal protein L3 by saturation mutagenesis. Mol. Cell Biol. 25, 10863-10874 (2005).
- Algire, M. A. Development and characterization of a reconstituted yeast translation initiation system. RNA. 8, 382-397 (2002).
- Maguire, B. A., Wondrack, L. M., Contillo, L. G., Xu, Z. A novel chromatography system to isolate active ribosomes from pathogenic bacteria. RNA. 14, 188-195 (2008).
- Leshin, J. A., Rakauskaite, R., Dinman, J. D., Meskauskas, A. Enhanced purity, activity and structural integrity of yeast ribosomes purified using a general chromatographic method. RNA. Biol. 7, 354-360 (2010).
- Triana, F., Nierhaus, K. H., Chakraburtty, K. Transfer RNA binding to 80S ribosomes from yeast: evidence for three sites. Biochem. Mol. Biol. Int. 33, 909-915 (1994).
- Azzam, M. E., Algranati, I. D. Mechanism of puromycin action: fate of ribosomes after release of nascent protein chains from polysomes. Proc. Natl. Acad. Sci. U. S. A. 70, 3866-3869 (1973).
- Nathans, D. Puromuycin inhibition of protein synthesis: incorporation of puromycin into peptide chains. Proc. Natl. Acad. Sci. U. S. A. 51, 585-592 (1964).
- Rabinovitz, M., Fisher, J. M. A dissociative effect of puromycin on the pathway of protein synthesis by Ehrlich ascites tumor cells. J. Biol. Chem. 237, 477-481 (1962).
- Allen, D. W., Zamecnik, P. C. The effect of puromycin on rabbit reticulocyte ribosomes. Biochim. Biophys. Acta. 55, 865-874 (1962).
- Yarmolinsky, M. B., Haba, G. L. Inhibition by puromycin of amino acid incorporation into protein. Proc. Natl. Acad. Sci. U. S. A. 45, 1721-1729 (1959).
- Becker-Ursic, D., Davies, J. In vivo and in vitro phosphorylation of ribosomal proteins by protein kinases from Saccharomyces cerevisiae. Biochemistry. 15, 2289-2296 (1976).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
