Ten film pokazuje rozwój sieci neuronowych opartych na inżynierii mikrotkankowej przy użyciu mikrokolumny hydrożelowej z rdzeniem macierzy zewnątrzkomórkowej. Zasiane agregaty neuronalne przylegają, rozszerzają projekcje i tworzą ustrukturyzowane sieci neuronowe, przyczyniając się do postępu w rozwoju neurologicznym i badaniach neuroterapeutycznych.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Opracowanie sieci neuronowej opartej na inżynierii mikrotkankowej przy użyciu mikrokolumny na bazie hydrożelu
608 wyświetleń
⸱
7 sierpnia 2025
W tym artykule
Streszczenie
Protokół
Wszystkie procedury z udziałem modeli zwierzęcych zostały zweryfikowane przez lokalną instytucjonalną komisję ds. opieki nad zwierzętami oraz weterynaryjną komisję rewizyjną JoVE.
1. Opracowanie hydrożelu agarozowego (bezkomórkowy składnik sieci neuronowych inżynierii mikrotkankowej (mikro-TENN))
- Przygotowanie roztworu agarozy
- W komorze bezpieczeństwa biologicznego przygotuj zbiorniki na mikrokolumny, przenosząc 20 ml soli fizjologicznej buforowanej fosforanem (DPBS) firmy Dulbecco na każdą z dwóch 10-centymetrowych szalek Petriego. Sterylizuj drobne kleszcze i mikroskalpele za pomocą sterylizatora z gorącymi kulkami.
- Odważyć 3 g agarozy i przenieść ją do sterylnej zlewki wewnątrz komory bezpieczeństwa biologicznego. Dodać 100 ml DPBS, aby uzyskać końcowe stężenie 3% wagowo-objętościowe (w/v). Dołącz czysty pręt magnetyczny i przykryj zlewkę folią aluminiową.
- Za pomocą płyty grzejnej/mieszadła ogrzej zlewkę w temperaturze 100 °C i mieszaj z prędkością 120-200 obr./min, aby całkowicie rozpuścić agarozę (roztwór zmieni kolor z mętnego na klarowny). Utrzymuj ogrzewanie i mieszaj później, aby zapobiec żelowaniu i zmień temperaturę ogrzewania w razie potrzeby, aby uniknąć spalenia agarozy.
UWAGA: Wytwarzanie zarówno za pomocą urządzenia wycinanego laserowo, jak i rurek kapilarnych przedstawiono poniżej odpowiednio w podrozdziałach 1.2 i 1.3. Przejść do podsekcji 1.4 po wykonaniu czynności opisanych w każdej z tych podsekcji. W przypadku obu metod wytwarzania mikrokolumn szybko dodaj ciekłą agarozę, ponieważ agaroza szybko krzepnie podczas stygnięcia. Podczas sterylizacji w autoklawie w którymkolwiek z poniższych kroków należy stosować standardowe warunki stosowane do naczyń szklanych.
- Przygotowanie mikrokolumny za pomocą urządzenia do cięcia laserowego
UWAGA: Urządzenie wycinane laserowo jest wycinane z przezroczystego akrylu za pomocą komercyjnej wycinarki laserowej CO2. Wytwarzanie konstrukcji i urządzeń za pomocą cięcia laserowego jest dobrze udokumentowane dla szeregu zastosowań inżynieryjnych i badawczych. Ta forma (rysunek 1) składa się z szeregu pięciu cylindrycznych kanałów, każdy o średnicy 398 μm i długości 6,35 mm. Te cylindryczne tablice są utworzone wzdłuż swojej długości przez dwa części: dolną połowę (długość: 25,4 mm, szerokość: 6,35 mm, wysokość: 6,0 mm) i górną połowę (długość: 31,5 mm, szerokość: 6,35 mm, wysokość: 12,7 mm), jak pokazano odpowiednio na rysunkach 1A i 1B. Dwie połówki mogą być zaciśnięte razem przez przednią i tylną osłonę obserwowaną na rysunku 1C (długość: 31,5 mm, szerokość: 6,35 mm, wysokość: 12,7 mm), które mają cztery otwory wyrównujące, które pokrywają się z dwoma otworami na górnej i dolnej części i które pomagają zabezpieczyć wszystkie części razem po przykręceniu. Czapki te zawierają również pięć otworów, koncentrycznych do cylindrycznych kanałów, do których można wprowadzić igły do akupunktury, aby utworzyć światło mikrokolumn.- Wysterylizuj urządzenie pokazane na rysunku 1, przykrywając je folią aluminiową i sterylizując w autoklawie. Zamontuj urządzenie, jak pokazano na rysunku 1D, wyrównując przednią i tylną nasadkę tylko z dolną połową części i zabezpieczając trzy części dwiema i nakrętkami #4-40 (średnica gwintu: 3.05 mm) w dolnych otworach wyrównujących.
- Całkowicie wprowadzić igłę do akupunktury (średnica: 180 μm, długość: 30 mm) do otworów na igły w przedniej lub tylnej osłonie urządzenia (ryc. 1D). Za pomocą mikropipety wlej tyle płynnej agarozy (~1 ml na pięć kanałów) na dolną połówkę, aby całkowicie wypełnić każdą z cylindrycznych połówek kanału.
- Natychmiast umieść górną połowę urządzenia na dolnej połowie i dociśnij, aż zostanie mocno osadzona, aby zakończyć cylindryczne kanały (tarcie między nasadkami a górną częścią utrzyma tę ostatnią na miejscu). Odczekaj ~5 min w temperaturze pokojowej po dodaniu agarozy, aby umożliwić jej żelowanie wewnątrz kanałów urządzenia.
- Ręcznie wyjmij igłę z każdego z otworów w nasadkach urządzenia. Wykręć i ręcznie oddziel dwie nasadki i górną połowę od dolnej połowy, gdzie ta ostatnia będzie trzymać mikrokolumny hydrożelowe.
- Za pomocą drobnych kleszczyków delikatnie usuń mikrokolumny z kanałów na dolnej połowie części i umieść je na wcześniej przygotowanej szalce Petriego zawierającej DPBS (krok 1.1.1). Wykorzystaj ponownie urządzenie do kolejnej rundy produkcji mikrokolumn. Przejść do podsekcji 1.4.
- Wytwarzanie mikrokolumn za pomocą rurek kapilarnych
- Przenieś szklane rurki kapilarne (średnica: 398,78 μm, długość: 32 mm) do wnętrza komory bezpieczeństwa biologicznego. Ręcznie rozbij długie rurki na fragmenty o długości 2,0–2,5 cm i całkowicie włóż jedną igłę do akupunktury (średnica: 180 μm, długość: 30 mm) do każdego fragmentu (ryc. 2A).
- Przenieść 1 ml płynnej agarozy ze zlewki na powierzchnię pustej szalki Petriego. Trzymając rurkę kapilarną i wprowadzoną igłę, umieść jeden koniec rurki w kontakcie z płynną kałużą agarozy, aby napełnić ją przez działanie kapilarne. Porusz rurkę, aby przyspieszyć wzrost kapilarny.
UWAGA: Napełnij rurki kapilarne płynną agarozą tak wysoko, jak pozwala na to działanie kapilarne; Następnie te mikrokolumny można pociąć na mniejsze konstrukcje w zależności od pożądanej długości. Basen agarozowy o pojemności 1 ml jest zwykle używany tylko do jednej probówki, ponieważ agaroza szybko się ochładza i żeluje, zapobiegając dalszemu działaniu kapilarnemu. - Gdy ciecz przestanie się unosić, wyjmij rurkę kapilarną z basenu i umieść ją poziomo na powierzchni szalki Petriego. Odczekaj 5 minut, aby żel agarozowy osiadł w probówkach.
- Umieść kciuk i palec wskazujący po obu stronach rurki i dociśnij do niej. Drugą ręką szybko wyciągnij igłę, używając kciuka i palca wskazującego, aby zapobiec wysunięciu się samej mikrokolumny z tuby. Włóż igłę o rozmiarze 30 do rurki kapilarnej, aby powoli wypchnąć mikrokolumnę do naczynia zawierającego DPBS (krok 1.1.1).
- Przycinanie i sterylizacja mikrokolumn
- Delikatnie przenieś jedną mikrokolumnę z DPBS do pustego naczynia za pomocą cienkich kleszczyków. Dodać 10 μl DBPS do górnej części mikrokolumny za pomocą mikropipety, aby zapobiec wysuszeniu. Umieść to ostatnie naczynie poniżej stereoskopu w celu uzyskania wizualnych wskazówek.
UWAGA: W całym protokole suszenie lub odwodnienie mikrokolumn odnosi się do uzyskania pogniecionej struktury, która jest wizualnie odróżnialna od typowego, uwodnionego wyglądu tych konstrukcji. Odwodnione mikrokolumny mocno przylegają do powierzchni szalek Petriego i nie można ich łatwo przenieść, podczas gdy uwodnione konstrukcje mają tendencję do ślizgania się po powierzchni po manipulowaniu kleszczami. Obraz z kontrastem fazowym całkowicie wysuszonej mikrokolumny pokazano na rysunku 3A. - Przytnij mikrokolumnę mikroskalpelem, aby skrócić ją do żądanej długości (tutaj 2-5 mm). Przenieść przyciętą mikrokolumnę za pomocą drobnych kleszczyków na drugą płytkę Petriego DPBS przygotowaną w kroku 1.1.1.
- Powtórz kroki 1.4.1 i 1.4.2 dla każdej wyprodukowanej mikrokolumny.
- Wysterylizować mikrokolumny na płytkach Petriego zawierających DPBS w świetle ultrafioletowym (UV) przez 1 godzinę. Przechowywać szalki Petriego w temperaturze 4 °C przed dodaniem macierzy zewnątrzkomórkowej (ECM) i posiewem komórek.
- Delikatnie przenieś jedną mikrokolumnę z DPBS do pustego naczynia za pomocą cienkich kleszczyków. Dodać 10 μl DBPS do górnej części mikrokolumny za pomocą mikropipety, aby zapobiec wysuszeniu. Umieść to ostatnie naczynie poniżej stereoskopu w celu uzyskania wizualnych wskazówek.
2. Pierwotna hodowla neuronów i metoda wymuszonej agregacji komórek
- Przygotowanie piramidalnej matrycy mikrostudzienek
UWAGA: W tej sekcji wykorzystano wydrukowaną w 3D formę składającą się z cylindrycznej podstawy (średnica: 2,2 cm, wysokość: 7,0 mm) i dziewięciu kwadratowych ostrosłupów na górze (długość boku: 4,0 mm, kąt nachylenia: 60°), zorganizowanych w układzie 3 x 3, jak pokazano na rysunku 1E. Proces wytwarzania przyrostowego z wykorzystaniem dostępnych na rynku drukarek 3D jest dobrze udokumentowany. Do zaprojektowania formy można użyć oprogramowania do projektowania wspomaganego komputerowo. Powstały w ten sposób plik projektowy można następnie cyfrowo przekształcić w ścieżkę narzędzia dla drukarki 3D. Każda drukarka ma inną specyfikację, a instrukcje dotyczące konfiguracji i obsługi drukarki 3D różnią się odpowiednio.- Użyj wiertła 3/32", aby przebić 16 otworów w tablicy 4 x 4 (długość boku: 4 cm, odstęp między otworami: 1 cm), wyśrodkowanych w pokrywie 10-centymetrowej szalki Petriego. Wewnątrz dygestorium chemicznego użyj dolnej części szalki Petriego, aby zważyć 27 g polidimetylosiloksanu (PDMS) i 3 g utwardzacza (w stosunku 1:10). Wymieszaj mikroszpatułką, aby równomiernie rozprowadzić środek.
- Przykryj PDMS/utwardzacz przebitą pokrywką. Podłącz jeden koniec węża do króćca podciśnieniowego dygestoria, a drugi koniec włóż do trzpienia lejka (średnica otworu: 10 cm, długość trzpienia: 3 cm, średnica trzpienia: 1.5 cm).
- Wykonaj otwór wiertłem 3/32" w górnej części bańki do pipet o pojemności 1 ml, a następnie włóż i zamocuj końcówkę mikropipety o pojemności 1 000 μl w otworze (spiczastym końcem do góry). Umieść żarówkę i końcówkę w wężu i pociągnij wąż do góry, aż żarówka uszczelni wąż w trzpieniu lejka.
- Umieść lejek na przebitej pokrywie naczynia i zabezpiecz wąż dostępnym solidnym wspornikiem. Otwórz zawór podciśnieniowy na 5 minut, aby zassać i wyprowadzić pęcherzyki powietrza na powierzchnię.
- Zamknij zawór, wyjmij lejek i uderz szalką Petriego o powierzchnię dygestorium ~3 razy, aby rozerwać pozostałe pęcherzyki powietrza.
- Umieść piramidalną formę wydrukowaną w 3D w każdej ze studzienek na 12-dołkowej płytce hodowlanej, z piramidami skierowanymi do góry. Wlej PDMS/utwardzacz na wierzch form, aż każda studzienka płytki zostanie wypełniona. Przykryj 12-dołkową płytkę pokrywką i przenieś ją do piekarnika na 1 godzinę w temperaturze 60 °C do wyschnięcia.
- Ostrożnie wyjmij każdą matrycę mikrostudzienek PDMS (rysunek 1F) z płytki za pomocą mikroszpatułki. Przykryj macierze PDMS folią aluminiową i wysterylizuj je w autoklawie. Wewnątrz komory bezpieczeństwa biologicznego włóż jedną matrycę mikrodołków do każdej studzienki 12-dołkowej płytki (rysunek 2B).
- Izolacja neuronów korowych od płodów szczurów
- Dodaj ~20 ml zbilansowanego roztworu soli Hanka (HBSS) do każdej z czterech do sześciu 10-centymetrowych szalek Petriego (po jednej na każdą wyciętą tkankę) w komorze bezpieczeństwa biologicznego. Przenieś te naczynia do okapu preparacyjnego i umieść je na lodzie. Sterylizuj narzędzia preparacyjne, takie jak mikroskalpele, nożyczki i kleszcze, za pomocą sterylizatora z gorącymi kulkami.
- Wstępnie ogrzane podłoże podstawowe neuronów embrionalnych + 2% suplement bez surowicy + 0,4 mM L-glutaminy (zwanej dalej "pożywką hodowlaną") i 0,25% trypsyny + 1 mM kwas etylenodiaminotetraoctowy (EDTA) w temperaturze 37 °C. Rozmrozić dezoksyrybonukleazę (DNazę) I, umieszczając ją w temperaturze pokojowej. Przygotować 1,5 ml roztworu o stężeniu 0,15 mg/ml DNAzy I w HBSS i utrzymywać roztwór na lodzie.
- Poddaj eutanazji szczura w ciąży w wieku 18 lat przez wdychanie dwutlenku węgla i potwierdź śmierć przez ścięcie. Przenieść tuszę do sterylnego kaptura preparacyjnego i położyć ją brzusznie do góry. Dokładnie spłucz brzuch 70% etanolem.
- Otwórz macicę i usuń płody (zwykle ~11) z worków owodniowych za pomocą nożyczek i przenieś je kleszczami na szalkę Petriego zawierającą zimny HBSS, zgodnie z opisem. Umieść schłodzony (-20 °C) blok granitowy pod stereoskopem. Umieść szalkę Petriego na powierzchni tego zimnego bloku, aby zachować niską temperaturę HBSS przez cały czas trwania procedury preparacji.
- Opłucz szczenięta, potrząsając HBSS, a następnie przenieś je do następnego czystego naczynia zawierającego HBSS. Za pomocą stereoskopu i narzędzi preparacyjnych sekwencyjnie usuwaj głowy, półkule mózgowe i korę płodów i przenieś każdą tkankę kleszczami do nowego naczynia wypełnionego HBSS po każdej sekcji.
- Odessać tylko korę za pomocą pipety Pasteura i umieścić tkankę w sterylnej probówce wirówkowej o pojemności 15 ml. Wyrzuć inne wypreparowane tkanki. Przepłukać korę trzykrotnie, kolejno dodając i usuwając ~5 ml HBSS za pomocą pipety serologicznej. Umieść rurkę na lodzie, gdy nie jest używana.
- Przenieś korę za pomocą pipety Pasteura do 15 ml probówki zawierającej wstępnie podgrzaną trypsynę-EDTA (4-6 kory na 5 ml trypsyny-EDTA). Ręcznie wymieszaj probówkę raz i umieść ją w temperaturze 37 °C. Odwróć probówkę co 3 minuty, aby zapobiec zbrylaniu się tkanki.
- Przerwij ekspozycję na trypsynę po ~10 minutach, usuwając tkankę pipetą Pasteura i przenosząc ją do czystej probówki wirówkowej o pojemności 15 ml. Dodać 0,15 mg/ml roztworu DNazy I (1,5 ml) do probówki za pomocą pipety.
- Za pomocą pipety Pasteura ręcznie rozbij grudki tkanek, a następnie wiruj (~30 s), aż roztwór stanie się jednorodny i w płynie nie pozostaną żadne fragmenty tkanki. Jeśli nie jest możliwe całkowite zhomogenizowanie roztworu, należy wyekstrahować nierozpuszczalne fragmenty, wciągając je do końcówki pipety Pasteura.
- Odwirować jednorodny roztwór komórek otrzymany w kroku 2.2.9 przy 200 x g przez 3 minuty. Usunąć supernatant za pomocą pipety Pasteura, uważając, aby nie naruszyć granulowanych komórek. Dodać 2 ml pożywki hodowlanej za pomocą pipety serologicznej i wprowadzić wir w celu ponownego zawieszenia komórek.
- Policz liczbę komórek w roztworze przygotowanym w kroku 2.2.10 za pomocą hemocytometru; oczekiwana wydajność wynosi 3,0-5,0 x 10⁶ komórek/półkulę korową. Przygotować 1 ml lub więcej zawiesiny komórkowej w pożywce hodowlanej o gęstości 1,0-2,0 x 10⁶ komórek/ml.
- Tworzenie agregatów komórek neuronalnych
- Za pomocą mikropipety dodaj 12 μL zawiesiny komórek 1,0-2,0 x 10⁶/ml do każdej mikrostudzienki macierzy PDMS (która została umieszczona na płytce w kroku 2.1.7).
UWAGA: Stężenie komórek można regulować w zależności od wewnętrznej średnicy mikrokolumny i pożądanej wielkości agregatu komórek, ponieważ wyższe stężenia dają większe agregaty. - Odwirować płytkę o masie 200 x g przez 5 minut, aby wymusić agregację komórek na dnie mikrostudzienek (rysunek 2B). Ostrożnie dodaj ~ 2 ml pożywki hodowlanej na wierzch każdej matrycy PDMS, aby pokryć wszystkie zasiane mikrodołki, uważając, aby nie naruszyć zagregowanych komórek.
- Inkubować płytkę przez 12-24 godziny w temperaturze 37 °C i 5% CO2 .
- Za pomocą mikropipety dodaj 12 μL zawiesiny komórek 1,0-2,0 x 10⁶/ml do każdej mikrostudzienki macierzy PDMS (która została umieszczona na płytce w kroku 2.1.7).
3. Opracowanie składnika komórkowego wytwarzania rdzenia ECM micro-TENNs
- Po inkubacji zagregowanej dodać kolagen typu I i lamininę do pożywki hodowlanej (dla stężenia 1 mg/ml każdy) w probówce mikrowirówkowej, aby przygotować roztwór ECM. Wykonaj kroki 3.1.2-3.1.4 w temperaturze pokojowej, ale utrzymuj probówkę z ECM na lodzie, gdy nie jest używana, aby zapobiec przedwczesnemu żelowaniu.
UWAGA: Typowy wydatek to 4 μl roztworu ECM na każdą mikrokolumnę (długość: 5 mm, ID: 180 μm). - Dostosować pH roztworu ECM, przenosząc 1-2 μl na papierek lakmusowy w celu sprawdzenia początkowego pH, dodając 1 μl 1 N wodorotlenku sodu (NaOH) i/lub 1 N kwasu solnego (HCl) do ECM, w razie potrzeby, i powtarzając do momentu, aż pH osiągnie 7,2-7,4. Zapewnić homogenizację roztworu ECM, pipetując w górę i w dół, unikając tworzenia się pęcherzyków powietrza.
- Przenieść mikrokolumny za pomocą wysterylizowanych kleszczyków z szalek w kroku 1.4.3 na puste płytki Petriego o średnicy 35 lub 60 mm. Pracuj na 4-5 mikrokolumnach na raz, aby zapobiec odwodnieniu. Podłącz końcówkę o pojemności 10 μl do końcówki o pojemności 1 000 μl do mikropipety. Używając stereoskopu do wskazówek wizualnych, umieść końcówkę na jednym końcu mikrokolumn i ssąc, aby wydobyć resztki DPBS i pęcherzyki powietrza ze światła.
- Szybko pobrać 4-5 μl ECM do mikropipety. Obserwując pod stereoskopem, umieść końcówkę mikropipety na jednym z końców mikrokolumn i rozprowadź wystarczającą ilość ECM, aby wypełnić światło. Potwierdź brak pęcherzyków powietrza w świetle, ponieważ mogą one hamować wzrost aksonów przez ECM. Jeśli występują pęcherzyki powietrza, wyjmij ECM, jak wyjaśniono w kroku 3.1.3, i ponownie dodaj ECM.
- Aby zapobiec odwodnieniu, dodaj ~2 μL ECM wokół każdej mikrokolumny. Inkubować mikrokolumny hydrożel/ECM na szalkach Petriego w temperaturze 37 °C i 5% CO2 przez 25 minut. Przejdź do wysiewu komórek natychmiast po inkubacji.
UWAGA: Okres inkubacji w kroku 3.1.5 ma na celu zapewnienie czasu na polimeryzację kolagenu i lamininy wewnątrz mikrokolumn.
- Po inkubacji zagregowanej dodać kolagen typu I i lamininę do pożywki hodowlanej (dla stężenia 1 mg/ml każdy) w probówce mikrowirówkowej, aby przygotować roztwór ECM. Wykonaj kroki 3.1.2-3.1.4 w temperaturze pokojowej, ale utrzymuj probówkę z ECM na lodzie, gdy nie jest używana, aby zapobiec przedwczesnemu żelowaniu.
- Wysiewanie komórek nerwowych w mikrokolumnach
UWAGA: Aby zmienić pożywkę hodowlaną transdukowanych agregatów, przechylić płytkę, użyć mikropipety, aby usunąć pożywkę, która gromadzi się na ścianie studzienki, a następnie powoli dodać ~1 ml do ściany (aby uniknąć zakłócenia agregatów w piramidalnych mikrostudzienkach). Powtórz tę zmianę podłoża po raz drugi.- Po okresie inkubacji opisanym w kroku 3.1.5, przenieś około 10-20 μL pożywki hodowlanej do dwóch wolnych obszarów na szalkach Petriego, na których znajdują się mikrokolumny. Za pomocą mikropipety przenieś agregaty na szalkę Petriego zawierającą konstrukty i przenieś je kleszczami do jednej z małych pul pożywki hodowlanej, aby zachować zdrowie komórek.
- Podczas obserwacji pod stereoskopem umieść agregat na każdym końcu mikrokolumn w przypadku dwukierunkowych mikro-TENN lub na jednym końcu w przypadku architektury jednokierunkowej (w zależności od potrzeb) za pomocą kleszczy. Potwierdzić rozmieszczenie agregatów wewnątrz mikrokolumn za pomocą stereoskopu. Użyj kleszczy, aby przenieść wysiane mikrokolumny do drugiej małej puli pożywki hodowlanej, aby uniknąć odwodnienia i zachować zagregowane zdrowie.
- Inkubować w temperaturze 37 °C i 5% CO2 przez 45 minut, aby agregaty przylgnęły do ECM. Sprawdzić, czy agregaty pozostały na końcach mikrokolumn za pomocą stereoskopu; Ponownie wprowadzić agregaty komórkowe i w razie potrzeby powtórzyć etap inkubacji.
- Ostrożnie zalać szalki Petriego zawierające mikro-TENN pożywką hodowlaną (odpowiednio 3 lub 6 ml dla szalki Petriego o średnicy 35 i 60 mm) za pomocą pipety serologicznej. Umieść naczynia w inkubatorze w temperaturze 37 °C i 5% CO2 w celu długotrwałej hodowli.
- Wykonuj zmiany półpożywki co 2 dni z pożywką hodowlaną. Ostrożnie usuń połowę starego podłoża za pomocą pipety i użyj stereoskopu do wizualnej orientacji, aby uniknąć zasysania mikro-TENN. Zastąp powoli, dodając świeże, wstępnie podgrzane podłoże za pomocą pipety.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
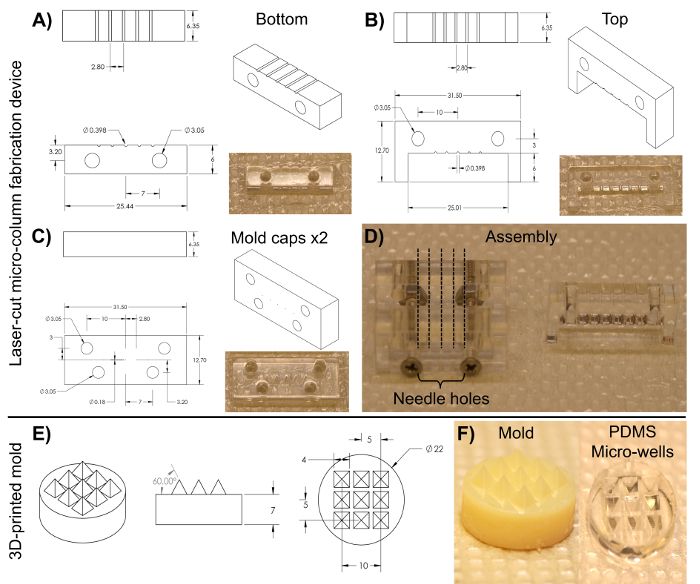
Rysunek 1: Plany wycinanego laserowo urządzenia do produkcji mikrokolumn i wydrukowanej w 3D piramidalnej formy mikrostudzienkowej do agregacji komórek. (A)-(B) Plan i obraz odpowiednio dolnej i górnej połowy cylindrycznego układu kanałów, używane do wytw...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Wycinarka laserowa | Uniwersalne systemy laserowe | PLS4.75 | Służy do produkcji wycinanej laserowo formy mikrokanałowej. |
| Laserowo wycinane urządzenie do produkcji mikrokolumn | Wykonane na zamówienie | -------------- | Skontaktuj się z naszą grupą badawczą, jeśli jesteś zainteresowany. Wymiary i plany podane w rękopisie. |
| -------------- | -------------- | #4-40 o średnicy gwintu 3,05 mm | |
| Nakrętki | -------------- | -------------- | #4-40 o średnicy gwintu 3,05 mm |
| Igła do akupunktury (średnica 180 μm) | Lhasa medical | sj.16X40 | Średnica może być zmieniana w zależności od pożądanego rozmiaru światła mikrokolumny. |
| szalka Petriego | Fisher | 08772B | |
| Sól fizjologiczna buforowana fosforanem Dulbecco (DPBS) | Invitrogen | 14200075 | |
| Polistyrenowa jednorazowa pipeta serologiczna | Fisher | 13-678-11D | |
| Agaroza | Sigma | A9539-50G | |
| Rurka kapilarna (średnica 398 μm) | Fisher | 21170D | Średnica może być zmieniana w zależności od pożądanego rozmiaru powłoki mikrokolumny. |
| Płyta grzejna | Fisher | SP88857200 | |
| Listwa magnetyczna | Fisher | 1451352 | |
| Mikropipeta | Sigma | Z683884-1EA | |
| Igła o rozmiarze 25 mm | Fisher | 14-826-49 | |
| Mikroskalpel | Roboz chirurgiczne | RS-6270 | |
| Nożyczki | Narzędzia | do nauki14081-09 | |
| Kleszcze | Światowe instrumenty precyzyjne | 501985 | |
| Sterylizator gorących koralików | Sigma | Z378550-1EA | |
| Stereoskop | Nikon | SMZ800N | Używany do wszystkich etapów preparacji i do produkcji mikro-TENN. |
| Kolagen typu I | Ogon Szczura Corning | 354236 | Utrzymuj w temperaturze 4 ºC i usuwaj tylko w razie potrzeby. Używaj lodu, aby utrzymać jego temperaturę podczas użytkowania. |
| Probówka do mikrowirówek | Fisher | 02-681-256 | |
| Laminina myszy | Corning | 354232 | Utrzymuj w temperaturze 4 ºC i usuwaj tylko wtedy, gdy jest to potrzebne. Używaj lodu, aby utrzymać jego temperaturę podczas użytkowania. |
| Pożywka neuropodstawowa | Invitrogen | 21103049 | Podłoże bazowe do hodowli prenatalnych i embrionalnych komórek neuronalnych. Przed użyciem przechowywać w temperaturze 4ºC i ogrzewać w temperaturze 37ºC. |
| Wodorotlenek sodu (NaOH) | Fisher | SS2661 | |
| Kwas solny (HCl) | Fisher | SA48-1 | |
| Papierek lakmusowy | Fisher | 09-876-18 | |
| Zrównoważony roztwór soli Hanka (HBSS) | Invitrogen | 14170112 | Przechowywać w temperaturze 4 ºC. |
| 0,25% Trypsin-EDTA | Invitrogen | 25200056 | Przechowywać w temperaturze -20 ºC i ogrzać w temperaturze 37 ºC przed użyciem. |
| Bydlęca deoksyrybonukleaza trzustkowa (DNaza) I | Sigma 10104159001 | Przechowywać w temperaturze -20 ºC i ogrzać w temperaturze 37 ºC przed użyciem. | |
| B-27 Suplement | Invitrogen | 12587010 | Suplement dodawany do podłoża neurobazalnego do hodowli neuronów hipokampa i kory mózgowej. Przed użyciem przechowywać w temperaturze -20 ºC i w cieple w temperaturze 37 ºC. |
| L-glutamina | Invitrogen | 35050061 | Przechowywać w temperaturze -20 ºC i ogrzać w temperaturze 37 ºC przed użyciem. |
| Sprague Dawley embrionalny dzień 18 szczurów Charles | River | Strain 001 | |
| Pipeta Pasteura | Fisher | 22-042816 | |
| Probówka wirówkowa 15 ml | EMESCO | 1194-352099 | |
| Vortex | Fisher | 02-215-414 | |
| Wirówka | Fisher | 05-413-115 | |
| Hemocytometr | Fisher | 02-671-6 | |
| Objet30 Drukarka | 3D Stratasys | -------------- | Służy do wytwarzania piramidalnych form mikrostudzienkowych. |
| Wydrukowana w 3D piramidalna forma studni | Wykonane na zamówienie | -------------- | Skontaktuj się z naszą grupą badawczą, jeśli jesteś zainteresowany. Wymiary i plany podane w rękopisie. |
| Polidimetylosiloksan (PDMS) i utwardzacz | Fisher | NC9285739 | W zestawie z elastomerem i utwardzaczem. Stosować wewnątrz dygestorium chemicznego. |
| Lejek | Fisher | 10-348C | |
| 1 ml gruszka do pipety | Sigma | Z509035 | |
| Mikroszpatułka | Fisher | S50821 | |
| 12-dołkowa płytka hodowlana | EMESCO | 1194-353043 | |
| Piekarnik | Fisher | 11-475-154 | |
| Inkubator | Fisher | 13 998 076 | |
| Mikroskop Eclipse Ti-S | Nikon | -------------- | Służy do wykonywania zdjęć z kontrastem fazowym. Z cyfrową akwizycją obrazu za pomocą aparatu QiClick połączonego z oprogramowaniem do badań podstawowych firmy Nikon elements (4.10.01). |
