Niniejszy artykuł opisuje procedurę przygotowania znakowanej fluorescencyjnie wersji bakteriofaga lambda, zakażania bakterii E. coli, obserwowania efektów zakażenia pod mikroskopem oraz analizy wyników infekcji.
Artykuł metodologiczny
Śledzenie losów komórek E. coli po infekcji fagiem lambda
W tym artykule
Podsumowanie
Streszczenie
System składający się z bakteriofaga (faga) lambda oraz bakterii E. coli od dawna służy jako paradygmat określania losów komórki1,2. Po jednoczesnym zainfekowaniu komórki przez liczbę fagów wybierana jest jedna z dwóch ścieżek: lityczna (wirulentna) lub lizogenna (utajona)3,4. Niedawno opracowaliśmy metodę fluorescencyjnego znakowania pojedynczych fagów, co pozwoliło nam badać decyzję podejmowaną po infekcji w czasie rzeczywistym pod mikroskopem, na poziomie pojedynczych fagów i komórek5. W niniejszej pracy opisujemy pełną procedurę przeprowadzania eksperymentów z infekcją przedstawionych w naszej wcześniejszej pracy5. Obejmuje ona tworzenie fluorescencyjnych fagów, infekcję komórek, obrazowanie pod mikroskopem oraz analizę danych. Fluorescencyjny fag jest „hybrydą”, koekspresującą wersje białka kapsydu gpD typu dzikiego oraz fuzji z YFP. W pierwszej kolejności uzyskuje się surowy lizat fagowy poprzez indukcję lizogenu faga gpD-EYFP (Enhanced Yellow Fluorescent Protein), zawierającego plazmid ekspresujący gpD typu dzikiego. Następnie przeprowadza się szereg etapów oczyszczania, a po nich znakowanie DAPI i obrazowanie pod mikroskopem. Jest to wykonywane w celu zweryfikowania jednorodności, wydajności pakowania DNA, sygnału fluorescencji oraz stabilności strukturalnej zapasu fagów. Wstępna adsorpcja fagów do bakterii odbywa się w lodzie, a następnie następuje krótka inkubacja w 35°C w celu zainicjowania wstrzyknięcia wirusowego DNA6. Mieszaninę fagów i bakterii przenosi się następnie na powierzchnię cienkiej płytki z agarem odżywczym, przykrywa szkiełkiem podstawowym i obrazuje pod mikroskopem epifluorescencyjnym. Proces po infekcji jest śledzony przez 4 hr w odstępach 10 min. Śledzonych jest wiele pozycji sceny, tak aby w jednym eksperymencie można było prześledzić infekcje ok. 100 komórek. W każdej pozycji i punkcie czasowym obrazy są pozyskiwane w kanale kontrastowym oraz czerwonym i zielonym kanale fluorescencyjnym. Obraz kontrastowy jest wykorzystywany później do automatycznego rozpoznawania komórek, natomiast kanały fluorescencyjne służą do charakterystyki wyniku infekcji: produkcji nowych fluorescencyjnych fagów (zielony) z następującą po tym lizą komórki lub ekspresji czynników lizogennych (czerwony) z następującym po tym wznowieniem wzrostu i podziału komórki. Pozyskane filmy time-lapse są przetwarzane przy użyciu kombinacji metod manualnych i automatycznych. Analiza danych prowadzi do identyfikacji parametrów infekcji dla każdego zdarzenia infekcyjnego (np. liczby i pozycji infekujących fagów) oraz wyniku infekcji (liza/lizogenia). W razie potrzeby można wyekstrahować dodatkowe parametry.
Protokół
1. Przygotowanie surowego lizatu fagowego (Rysunek 1)
- Do kolby o pojemności 50 ml zaszczep świeżą kolonię LE392(λLZ1)[pPLate*D] (szczegóły w Tabeli 1) do 6 ml pożywki LB7 uzupełnionej o 10 μg/ml kanamycyny i 100 μg/ml ampicyliny. Inkubować przez noc w temperaturze 30°C przy umiarkowanym wstrząsaniu (180 rpm).
- Rozcieńczyć kulturę 1:100 w LBM (LB uzupełnione o 10 mM MgSO4) i hodować w temperaturze 30°C przy umiarkowanym wstrząsaniu (180 rpm). Aby zoptymalizować wydajność faga, należy upewnić się, że objętość kultury nie przekracza jednej dziesiątej pojemności kolby. Zazwyczaj przygotowujemy dwie kolby o pojemności 2 litrów lub 2,5 litra, dodając 2,5 ml kultury nocnej do 250 ml pożywki LBM w każdej kolbie.
- Gdy gęstość komórek osiągnie OD600 ≈ 0,6 (~ 2,5 - 3 h), indukować lizogen, przenosząc kulturę do wstrząsowej łaźni wodnej w temperaturze 42°C na 18 min przy umiarkowanym wstrząsaniu (180 rpm), a następnie inkubować w 37°C przy umiarkowanym wstrząsaniu (180 rpm) aż do momentu widocznej lizy (kultura staje się klarowna, w ciągu ~ 60 - 90 min).
- Do kultury dodać 2% chloroformu, wymieszać poprzez wstrząsanie ręczne, a następnie inkubować przez 15 min w temperaturze pokojowej. Uwaga: podczas pracy z chloroformem należy używać rękawiczek i unikać wdychania oparów.
- Przenieść kulturę do dwóch butelek wirówkowych o pojemności 250 ml i wirować w rotorze Sorvall GSA przy 10 000 rpm przez 15 min w temperaturze 4°C. Zebrać nadsącz zawierający cząsteczki fagów, a osad z resztek komórkowych odrzucić. Przeprowadzić drugie wirowanie, aby upewnić się, że usunięto wszystkie widoczne zanieczyszczenia.
- Do pomiaru stężenia fagów użyć standardowego protokołu miareczkowania fagów8. Miano faga powinno wynosić ~ 5-10 x 109 pfu/ml. Jako szczep wskaźnikowy należy wykorzystać szczep supF, taki jak LE392, ze względu na mutację Sam7 w genotypie faga fluorescencyjnego; należy również użyć agaru wierzchniego oraz płytek agarowych przygotowanych na bogatej pożywce NZYM, aby uzyskać większe plaki (Rysunek 2).
2. Oczyszczanie fagów (Rycina 1)
- Przelej lizat do dużej (np. 2-litrowej) kolby, dodaj DNazę I oraz RNazę (1 μg/ml (każdy) do lizatu w celu strawienia kwasów nukleinowych uwolnionych z lizowanych bakterii, a następnie inkubować przez 1 h w temperaturze pokojowej.
- Dodać 1M NaCl do lizatu, przelać lizat do butelek do wirowania o pojemności 250 ml i inkubować przez 3 h na lodzie. Wirować lizat w wirówce Sorvall GSA przy 10 000 obr./min przez 15 min w 4°COdzyskać supernatant. Miano fagów powinno być zbliżone do miana surowego lizatu, który wynosi ok. 5-10 x 109 pfu/ml. Dodatek NaCl sprzyja dysocjacji cząsteczek fagów z resztek bakteryjnych i jest niezbędny do efektywnego wytrącania cząsteczek fagów za pomocą PEG8.
- Przeleć lizat do dużej kolby, np. o pojemności 2 litrów, dodaj do lizatu PEG8000 w stężeniu 10% (m/v), a następnie powoli mieszaj lub wstrząsaj w temperaturze pokojowej, aż PEG8000 się rozpuści. Przenieś lizat do butelek wirówkowych o pojemności 250 ml, a następnie inkubuj przez noc (~ 16 h) w temperaturze 4°CWiruj lizat w rotorze Sorvall GSA z prędkością 10 000 obr./min przez 15 min w temperaturze 4°COdrzucić nadsącz.
- Resuspensuj osad (cząsteczki fagów wytrącone za pomocą PEG8000) w buforze SM do fagów (4 ml buforu SM na 250 ml początkowego lizatu fagowego). Inkubuj przy bardzo łagodnym mieszaniu lub bez mieszania przez 16 h w temperaturze 4°C.
- Ostrożnie przelej lizat (bufor SM z cząstkami fagów) do probówki wirówkowej Eppendorf o pojemności 50 ml, a następnie przemyj pozostały osad 0,5–1 ml buforu SM.
- Do lizatu dodać taką samą objętość chloroformu. Delikatnie wymieszać lizat z chloroformem, kilkukrotnie odwracając probówkę do góry i do dołu. Wirować przy 4000 obr./min przez 15 min w temperaturze 4°C w wirówce nakławkowej Eppendorf 5804R lub podobnej.
- Powtórz krok 2.6, aby uzyskać klarowniejszy lizat. Miano fagów powinno wynosić ok. 1-2 x 10¹¹ pfu/ml
- Przygotuj roztwory SM/CsCl o trzech różnych gęstościach (ρ): 1,3 g/ml, 1,5 g/ml i 1,7 g/ml. Zmierz współczynnik załamania światła (η), aby uzyskać dokładniejszy odczyt gęstości. Przeliczenie gęstości9 ρ = 10,8601 η - 13,4974 at 25°CZobacz Tabela 3 po szczegóły.
- Używając strzykawki z długą igłą, należy wprowadzić roztwór do 14 ml ultrawyczyściego zestawu probówek do ultrawirówki Beckman 40Ti. Aby uniknąć mieszania i utworzyć lepszy gradient gęstości, należy zastosować metodę warstwowania (tj. nakładania roztworów o rosnącej gęstości jeden pod drugim); w tym celu, używając strzykawki 3 ml, należy delikatnie wprowadzić po 2 ml roztworów SM/CsCl o gęstościach kolejno 1,3 g/ml, 1,5 g/ml i 1,7 g/ml, wprowadzając igłę aż do dna probówki.
- Ostrożnie nanieś 8 ml lizatu fagowego, nakładając go warstwowo od góry probówki do ultrawirówki o pojemności 14 ml. Przygotuj probówkę równoważącą. Wiruj w rotorze Beckman SW40Ti z prędkością 24 000 obr./min przez 4 h w temperaturze 4°C.
- Ostrożnie wyjmij probówkę w ciemnym pomieszczeniu i oświetl ją latarką od góry na tle czarnego ekranu. Prążek fagowy powinien być wyraźnie widoczny na granicy warstw SM/CsCl o gęstości 1,3 g/ml i 1,5 g/ml (Rycina 3A). Przebij ściankę probówki nieco poniżej opaski, używając igły o rozmiarze 21,5 G i strzykawki o pojemności 3 ml. Delikatnie pobierz ~ 500 μl zawiesiny fagowej. Miano fagów powinno wynosić około 5-10 x 1011 pfu/ml.
- Przenieś zawiesinę fagową do probówki do wirówki ultracentryfugi Beckman SW60Ti o pojemności 4 ml typu ultra-clear. Wypełnij probówkę roztworem SM/CsCl o gęstości 1,5 g/ml. Przygotuj probówkę równoważącą. Wiruj w rotorze Beckman SW60Ti z prędkością 35 000 obr./min przez 24 h w temperaturze 4°C.
- Powtórz tę samą procedurę co w kroku 2.11, aby zebrać fagi z widocznego prążka. Prążek powinien być widoczny, jak pokazano w Rycina 3B.
- Napełnij kasetę z membraną dializacyjną zawiesiną fagów (Tabela 2) i poddać dializie trzykrotnie przeciwko 1000-krotnej objętości buforu SM w 4°C przez 3 h, 3 h oraz przez noc (~ 16 h). Celem dializy jest usunięcie CsCl obecnego w zawiesinie fagów. Końcowy miano fagów powinno wynosić ~ 5-10 x 1011 pfu/ml.
3. Przygotowanie jednej płyty żelu agarozowego (Rysunek 4)
- Oczyścić 6 szkiełek przedmiotowych (75 x 50 mm, 1 mm grubości) za pomocą 70% etanolu.
- Ułożyć 5 szkiełek i przymocować je taśmą, zgodnie z rysunkiem 4.
- W małym zlewce przykrytej folią spożywczą wymieszać 0,09 g agarozy w 6 ml pożywki (co daje stężenie 1,5% agarozy). Podgrzewać na płycie grzejnej do czasu, aż roztwór stanie się klarowny.
- Wylać roztwór agarozy na przymocowane szkiełka.
- Położyć na wierzchu ostatnie szkiełko, uważając, aby nie powstały pęcherzyki powietrza. Położyć na górze obciążnik i pozostawić do ostygnięcia na ok. 30 min.
- Zdjąć 4 szkiełka boczne, a blok wraz z górnym i dolnym szkiełkiem owinąć folią spożywczą. Blok można przechowywać w temperaturze 4°C do 3 dni.
4. Testowanie oczyszczonego zapasu fagów
- Przygotować płytkę żelu PBS-agarozowego zgodnie z opisem powyżej (Sekcja 3).
- Przebarwić oczyszczone fagi barwnikiem DAPI. Wymieszać 10 μl fagów (~ 1 x 10¹⁰ pfu/ml) z 10 μl roztworu DAPI o stężeniu 10 μg/ml (końcowe stężenie DAPI 5 μg/ml) i inkubować przez 30 min w temperaturze 4°C lub przez 10 min w temperaturze pokojowej.
- Nanieść 1 μl mieszaniny fagów z DAPI na środek szkiełka podstawowego nr 1 o wymiarach 24 x 50 mm, a następnie przykryć małym fragmentem (~ 10 x 10 mm) wcześniej przygotowanej płytki PBS-agarozowej. Mały fragment płytki agarozowej należy wyciąć żyletką po zdjęciu górnego szkiełka z żelu typu „sandwich”. Wykonać obrazowanie próbki pod mikroskopem epifluorescencyjnym w kanałach YFP i DAPI. Pojedyncze fagi powinny być widoczne jako fluorescentne „kropki” ograniczone dyfrakcyjnie w obu kanałach (Rysunek 5). Należy zastosować te same ustawienia mikroskopu i kamery, co w Kroku 6.2 poniżej.
5. Infekcja (Rysunek 6)
- W probówce Falcon 14 ml zaszczep świeżą kolonię LE392[pPRE-mCherry] (szczegóły w Tabeli 1) do 2 ml podłoża LB uzupełnionego o 100 μg/ml ampicyliny, 10 mM MgSO4 oraz 0,2% maltozy. Inkubować przez noc w 37°C przy umiarkowanym wytrząsaniu (265 rpm).
- Rozcieńczyć kulturę 1:1000 w LBMM (LB uzupełnionym o 10 mM MgSO4 oraz 0,2% maltozy), tzn. dodać 5 μl kultury nocnej do 5 ml podłoża LBMM w kolbie 50 ml. Hodować do osiągnięcia OD600 ≈ 0,4 w 37°C przy umiarkowanym wytrząsaniu (265 rpm).
- Użyć podłoża LBM do przygotowania płytek żelu LBM-agarozy zgodnie z opisem w Sekcji 3 powyżej.
- Odwirować 1 ml komórek przy 2,000g w mikrocentryfużce laboratoryjnej przez 2 min w temperaturze pokojowej. Usunąć nadsącz i ostrożnie zawiesić komórki w 20 μl lodowatego LBMM, aby uzyskać OD600 ≈ 20.
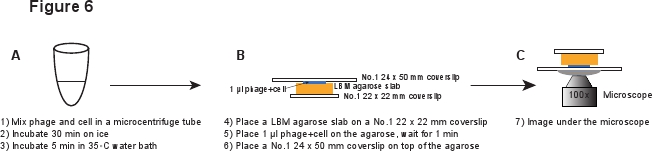
- Podczas pracy z oczyszczonym stoku faga należy używać szerokich końcówek do pipet lub odciąć końcówkę zwykłej pipety, aby poszerzyć jej otwór, co zapobiegnie ścinaniu cząsteczek faga3. Ostrożnie zmieszać 20 μl komórek z 20 μl oczyszczonego faga, aby uzyskać średni stosunek fagi-komórki w zakresie 0,1 – 5. Inkubować na lodzie przez 30 min, aby umożliwić adsorpcję faga, a następnie inkubować w kąpieli wodnej w 35°C przez 5 min, aby wywołać wstrzyknięcie DNA faga6.
- Kilkukrotnie pipetować mieszaninę w górę i w dół, aby rozbić ewentualne agregaty komórkowe. Ponownie użyć szerokiej końcówki do pipety, aby uniknąć ścinania fagów. Rozcieńczyć mieszaninę 1:10 w LBMM, np. 5 μl mieszaniny w 45 μl LBMM.
- Umieścić fragment płytki LBM-agarozy (~ 10 x 10 mm) na szkiełku nakrywnym No.1 22 x 22 mm. Wcześniej przygotowana płytka LBM-agarozy powinna pozostawać w temperaturze pokojowej przez co najmniej 1 h przed użyciem, aby upewnić się, że osiągnęła temperaturę pokojową. Nanieść 1 μl mieszaniny fagów i komórek na płytkę agarozową i odczekać 1 min, aby mieszanina wniknęła w strukturę agarozy. Ostrożnie położyć szkiełko nakrywne No.1 24 x 50 mm na wierzchu płytki agarozowej. Procedura ta ma na celu zapobieganie odrywaniu fagów od zainfekowanej komórki (Rysunek 6).
6. Śledzenie losu komórek pod mikroskopem
- Ostrożnie zamocuj szkiełko nakrywkę na stoliku mikroskopu. Do obrazowania użyj obiektywu o dużym powiększeniu (np. 100x) (patrz System mikroskopowy w sekcji Dyskusja poniżej).
- Wykonaj zestaw obrazów dla początkowego przedziału czasowego. Zestaw ten zostanie wykorzystany do określenia początkowej liczby i położenia wszystkich infekujących fagów. Wykonaj serię 15 obrazów w odstępach 200 nm wzdłuż osi z (pionowo). Obrazuj w kanale YFP. Dodatkowo wykonaj pojedynczy, ostry obraz w kanałach kontrastu fazowego oraz mCherry. Zoptymalizuj natężenie światła i czas ekspozycji, aby uzyskać wystarczający sygnał przy jednoczesnym zminimalizowaniu blaknięcia i uszkodzeń komórek (patrz Akwizycja obrazu w sekcji Dyskusja poniżej).
- Nagraj film time-lapse przedstawiający losy komórek po infekcji. Obrazuj próbkę w kanałach kontrastu fazowego, YFP oraz mCherry w odstępach czasowych 10 min przez około 4 h. Podczas nagrywania filmu time-lapse wykonuj pojedynczy obraz dla jednej pozycji z na każdy kanał w każdym punkcie czasowym, aby uniknąć niepotrzebnej ekspozycji próbki, która mogłaby prowadzić do blaknięcia i fototoksyczności.
7. Analiza obrazu
- Ręcznie oblicz liczbę fagów i zarejestruj ich lokalizację oraz długość komórki w początkowym przedziale czasowym. Można to zrobić za pomocą oprogramowania takiego jak MetaMorph lub ImageJ. Przez odtwarzanie filmu time-lapse zarejestruj losy komórek (lityczne, lizogenne lub niezinfekowane), czas lizy oraz wszelkie inne pożądane informacje. Aby zidentyfikować różne losy komórek, zapoznaj się z sekcją Film time-lapse w części Reprezentatywne wyniki poniżej.
- Oprócz powyższej analizy manualnej, bardziej ilościowe informacje (np. poziom fluorescencji w czasie w poszczególnych komórkach) można uzyskać, stosując zautomatyzowane algorytmy rozpoznawania komórek i śledzenia linii komórkowych. Do śledzenia linii komórkowych i poziomów fluorescencji wykorzystujemy autorski program w języku Matlab wraz z kodem Matlab Schnitzcell do segmentacji komórek (opracowanym przez grupę Elowitza w Caltech).
8. Reprezentatywne wyniki:
Wysiewanie fagów:
Plaque powstałe z fagi oznakowanych fluorescencyjnie (w kroku 1.6 i sekcji 2) są znacznie mniejsze niż te od szczepu dzikiego (Rysunek 2). W związku z tym inkubujemy płytki przez co najmniej 12 hr w inkubatorze w 37°C, aby plaque były widoczne.
Ultrawirowanie fagów:
Po ultrecentryfugowaniu próbki fagów w gradiencie skokowym CsCl (Krok 2.10) powinny być widoczne dwa pasma (Rysunek 3A). Górne pasmo, znajdujące się na granicy między zawiesiną fagów a warstwą SM/CsCl 1,3 g/ml, zawiera szczątki komórkowe i puste kapsydy fagowe. Dolne pasmo, znajdujące się na granicy warstw SM/CsCl 1,3 g/ml i 1,5 g/ml, jest pasmem fagów. W przypadku fluorescencyjnego faga λLZ2 pasmo to ma zielonkawy kolor. Pasmo dla faga λIG2903 typu dzikiego ma kolor niebieskawy5. Po ultrecentryfugowaniu w gradiencie równowagowym CsCl w Kroku 2.12, w środkowej części probówki powinno być widoczne jedno pasmo fagów (Rysunek 3B). Ponieważ fluorescencyjny fag λLZ2 zawiera mieszaninę kapsydów gpD-EYFP i gpD, stosunek białka do DNA jest wyższy niż w typie dzikim. W związku z tym pasmo fluorescencyjnego faga λLZ2 jest nieco lżejsze (znajduje się wyżej w probówce) niż pasmo typu dzikiego λIG290310.
Barwienie DAPI:
Rycina 5 przedstawia typowe obrazy uzyskane po znakowaniu fagów barwnikiem DAPI (Sekcja 4). Sygnały YFP i DAPI w przypadku pomyślnie oczyszczonego faga powinny wykazywać niemal 100% zgodności. Zazwyczaj obserwujemy, że mniej niż 1% plamek YFP nie zawiera DAPI (co reprezentuje kapsydy pozbawione genomu wirusowego). Mniej niż 1% plamek DAPI nie zawiera YFP (co odpowiada fagom niefluorescencyjnym)5.
Film poklatkowy:
Komórki lityczne rozpoznaje się po akumulacji fluorescencji YFP (kanał zielony) wewnątrz komórki, po której następuje liza komórki. Komórki lizogenne rozpoznaje się po akumulacji jednorodnej fluorescencji mCherry (czerwonej) wewnątrz komórki oraz wznowieniu normalnego wzrostu i podziałów komórkowych. Komórki niezinfekowane (lub komórki, w których infekcja nie powiodła się) nie wykazują żadnego z powyższych fenotypów i rosną oraz dzielą się normalnie. Rycina 7 przedstawia kilka zestawów obrazów z kanałów kontrastu fazowego, YFP i mCherry oraz odpowiadające im obrazy nałożone z tych trzech kanałów, pochodzące z typowego filmu time-lapse (Sekcja 6). Pojedyncze fagi (zielone punkty) są wyraźnie widoczne w początkowej klatce czasowej (Rycina 7A). Zazwyczaj na powierzchni komórki widać liczbę fagów (prawdopodobnie infekujących te komórki), podczas gdy inne fagi nie są zaadsorbowane, co pokazano na Rycynie 7B (panel lewy). Wynik infekcji staje się rozróżnialny w czasie. Cykl lityczny jest sygnalizowany przez wewnątrzkomórkową produkcję nowych fagów (zielone, Rycina 7C), a następnie lize komórki (rozpękłe komórki z uwolnionymi zielonymi fagami, Rycina 7D). Lizogenię sygnalizuje produkcja mCherry z promotora PRE (czerwone, Rycina 7C) oraz wznowienie wzrostu i podziałów komórkowych (czerwone, Rycina 7D).


Rysunek 1. Schemat blokowy opisujący tworzenie fagów fluorescencyjnych. W pierwszej kolejności uzyskuje się surowy lizat fagowy poprzez indukcję lizogenu faga gpD-EYFP, zawierającego plazmid wykazujący ekspresję białka gpD typu dzikiego (panele A-B). Fagi są oczyszczane w serii etapów (panele C-L).

Rycina 2. Plaki fagowe. Plaki faga fluorescencyjnego (lewa strona) są mniejsze niż plaki typu dzikiego (prawa strona) po inkubacji szalek przez 12 hr w 37°C.

Rysunek 3. Prążki fagowe po ultrawirowaniu. A) Po ultrawirowaniu w gradiencie skokowym CsCl widoczne są dwa prążki. Górny odpowiada debris komórkowym oraz pustym kapsydom fagów; dolny prążek zawiera pożądane fagi. Po lewej: fagi fluorescencyjne, po prawej: typ dziki. B) Po ultrecentryfugowaniu w gradiencie równowagowym CsCl widoczny jest pojedynczy prążek fagów. Fluorescencyjny prążek fagów (po lewej) ma zielonkawy kolor w porównaniu do błękitnego prążka faga typu dzikiego (po prawej).

Rycina 4. Procedura przygotowania płytek żelu agarozowego.

Rysunek 5. Obrazy fluorescencyjne fagów po barwieniu DAPI. Pojedyncze fagi są łatwo rozróżnialne, a sygnały YFP i DAPI wykazują bardzo dobrą kolokalizację.

Rysunek 6. Schematyczny opis infekcji fagowej i konfiguracji obrazowania. Kliknij tutaj, aby wyświetlić obraz w pełnym rozmiarze.

Rysunek 7. Typowe obrazy z filmu poklatkowego z infekcji fagowej. Przedstawiono kanały kontrastu fazowego, YFP i mCherry, a także nałożenie tych trzech kanałów. (A) Obrazy z kanału YFP z początkowej ramki czasowej. Po lewej, suma obrazów YFP w różnych pozycjach z. Trzy obrazy po prawej to przykładowe obrazy YFP w różnych pozycjach z, odpowiadające różnym obszarom powierzchni komórki. (B), (C) i (D) Nałożone obrazy (lewo) kanałów kontrastu fazowego (środek-lewo), YFP (środek-prawo) i mCherry (prawo) w różnych ramkach czasowych. (B) W t = 0 widoczne są dwie komórki, z których każda jest zainfekowana pojedynczym fagiem (zielone plamki), oraz jedna komórka zainfekowana przez 3 fagi. Zaobserwowano również niektóre niezaadsorbowane fagi. (C) W t = 80 min dwie komórki zainfekowane pojedynczymi fagami weszły w cykl lityczny, co wskazuje wewnątrzkomórkowa produkcja nowych fagów (zielony). Komórka zainfekowana przez 3 fagi weszła w cykl lizogenny, co wskazuje produkcja mCherry z promotora PRE (czerwony). (D) W t = 2 hr cykl lityczny doprowadził do lizy komórki (komórka uległa rozpadowi), podczas gdy komórka lizogenna uległa podziałowi§.
§Lewe panele rysunku 7(C) i (D) zostały przedrukowane z czasopisma Cell, 141, Lanying Zeng, Samuel O. Skinner, Chenghang Zong, Jean Sippy, Michael Feiss oraz Ido Golding, Decision Making at a Subcellular Level Determines the Outcome of Bacteriophage Infection, 682-691, Copyright (2010), za zgodą wydawnictwa Elsevier.
| Nazwa szczepu | Istotny genotyp | Źródło/referencja |
| Szczepy bakteryjne | ||
| LE392 | supF | John Cronan, University of Illinois |
| Szczepy fagów | ||
| λLZ1 | gpD-EYFP, cI857 Sam7 D-eyfp b::kanR | Zeng et al.5 |
| λLZ2 | gpD-mosaic, ten sam genotyp co λLZ1 | Zeng et al.5 |
| Plasmidy | ||
| pPRE-mCherry | mCherry pod kontrolą PRE, ampR | Zeng et al.5 |
| pPLate*D | gpD pod kontrolą późnego promotora λ, ampR | Zeng et al.5 |
Tabela 1. Szczepy bakteryjne, fagi i plazmidy wykorzystane w niniejszej pracy.
| Gęstość ρ (g/ml) | CsCl (g) | SM (ml) | Współczynnik załamania światła η |
| 1.30 | 39 | 86 | 1.3625 |
| 1.50 | 67 | 82 | 1.3815 |
| 1.70 | 95 | 75 | 1.3990 |
Tabela 3. Roztwory CsCl przygotowane w buforze SM (100 ml) do gradientów skokowych.
Dyskusja
Szczepy bakteryjne, fagi i plazmidy:
Szczep LE392 jest supF. Wybrano go w celu supresji mutacji Sam7 w genomie faga (szczegóły w Tabeli 1). W związku z tym indukowane lizogeny ostatecznie ulegną lizie i uwolnią cząstki fagowe, podobnie jak zainfekowane komórki, które wybrały ścieżkę lityczną. Komórki lizogenne hodowane są w temperaturze 30°C ze względu na obecność temperaturoczułego allelu cI857 w genomie faga. Po indukcji termicznej białka gpD-EYFP i gpD typu dzikiego są współekspresjonowane odpowiednio z genomu λLZ1 oraz plazmidu pPlate*D. W rezultacie kapsyd nowo powstałego faga λLZ2 zawiera mieszaninę białek gpD-EYFP i gpD. Ten mozaikowy fag jest stabilny strukturalnie i wystarczająco fluorescencyjny, aby umożliwić detekcję pojedynczych fagów5. pPRE-mCherry jest plazmidem reporterowym używanym do wykrywania wyboru ścieżki lizogennej. Promotor PRE jest aktywowany przez CII podczas ustanawiania lizogenii1,11. pPRE-mCherry5 został otrzymany z pE-gfp11 poprzez zastąpienie gfp przez mCherry12. Więcej szczegółów znajduje się w naszej wcześniejszej pracy5.
Parametry warunków hodowli:
Podczas indukcji lizogenów (Sekcja 1), łagodne wytrząsanie przy 180 rpm zapewnia dobrą wydajność wirusa13. Należy unikać stosowania glukozy w pożywce wzrostowej, ponieważ metabolizm glukozy generuje kwaśne produkty metaboliczne, a dojrzałe cząsteczki lambda są niestabilne przy niskim pH13. Dodatek MgSO4 ma na celu stabilizację kapsydu faga3. W przypadku fagów niosących typ dziki cI (zamiast cI857), lizogeny można indukować za pomocą Mitomycyny C, czynnika uszkadzającego DNA3. W kroku 1.3 inkubacja w 37°C zazwyczaj nie powinna przekraczać 90 minut. Wskazane jest sprawdzanie gęstości komórek za pomocą OD600 co 30 min. W przypadku dobrego lizatu wartość OD600 spada do około 0,2 lub mniej, a pozostała wartość OD600 wynika z obecności detrytusu komórkowego. Zbyt długa inkubacja może doprowadzić do niższej wydajności fagów, ponieważ nowo powstałe fagi mogą zacząć wstrzykiwać swoje DNA do detrytusu komórkowego. Aby uzyskać widoczne pasmo fagów (co najmniej 1 x 10¹¹ cząsteczek faga) w krokach 2.11 i 2.13, należy wyhodować co najmniej 500 ml kultury w kroku 1.2. Dodatek 0,2% maltozy do pożywki wzrostowej w krokach 5.1 i 5.2 ma na celu indukcję ekspresji LamB, receptora dla adsorpcji faga lambda3,14. Zastosowanie 1000-krotnego zamiast 100-krotnego rozcieńczenia w kroku 5.2 ma na celu obniżenie poziomu tła mCherry z plazmidu reporterowego pPRE-mCherry. W kroku 5.5, w celu wyzwolenia wstrzykiwania DNA faga, wybrano temperaturę 35°C, aby uniknąć indukcji temperaturoczułego allelu cI857.
Oczyszczanie fagów:
Etapy oczyszczania fagów (Kroki 2.1 do 2.11) można zastąpić innymi protokołami oczyszczania5, jednak końcowa ultrawirówka w gradiencie równowagowym CsCl (Kroki 2.12 i 2.13) jest niezbędna. W Krokach 2.10 i 2.12 wymagane są rotory z wahadłowymi koszykami, aby zapewnić uzyskanie wyraźnych, widocznych prążków fagowych. Uzyskanie czystego stoku fagów może zająć nawet tydzień, dlatego konieczne jest monitorowanie miana fagów na poszczególnych etapach, aby upewnić się, że podczas kroków pośrednich nie wystąpiły żadne błędy.
Postępowanie z fagami:
Podczas wszystkich procedur oczyszczania opisanych w sekcji 2 krytyczne jest delikatne obchodzenie się z lizatem fagowym, aby uniknąć odrywania ogonków fagowych od głów fagów. Podczas infekcji komórek w sekcji 5 (np. kroki od 5.5 do 5.7) równie ważne jest unikanie odrywania cząstek fagów od zainfekowanej komórki. Należy zauważyć, że jeśli fag zostanie oderwany od zainfekowanej komórki po wstrzyknięciu swojego DNA, nastąpi tzw. „ciemna” infekcja, co oznacza, że w eksperymencie zostanie zaobserwowany efekt infekcji, ale nie sam infekujący fag. Aby zminimalizować tego typu problemy, podczas pracy z fagami lub mieszaniną fagów i komórek używamy końcówek do pipet o szerokim wylocie.
Testowanie DAPI:
Barwienie zapasu fagów barwnikiem DAPI (Sekcja 4) jest szybką i wydajną metodą sprawdzania czystości zapasu fagów. Może być ona również wykorzystana do badania ewentualnej degradacji istniejącego zapasu fagów w czasie. W przypadku czystego zapasu ko-lokalizacja sygnałów YFP i DAPI pod mikroskopem fluorescencyjnym powinna wynosić blisko 100%. Zazwyczaj obserwujemy, że mniej niż 1% plamek YFP nie zawiera DAPI (co reprezentuje kapsydy bez genomu wirusowego), co wskazuje, że cząstki te nie zapakowały pomyślnie wirusowego DNA lub wstrzyknęły już swoje DNA w innym miejscu. Mniej niż 1% plamek DAPI nie zawiera YFP (co odpowiada fagom niefluorescencyjnym). Jeśli tak nie jest, kroki od 2.12 do 2.14 muszą zostać powtórzone w celu ponownego oczyszczenia. Jeśli chodzi o parametry obrazowania, ustawienia mikroskopu w kroku 4.3 nie są tak krytyczne jak w Sekcji 5, ponieważ nie jest tutaj wymagane długotrwałe obrazowanie żywych komórek. Jednak utrzymanie tych samych ustawień mikroskopowych co w Sekcji 5 jest przydatne, jeśli chce się skalibrować intensywność fluorescencji pojedynczej cząstki faga. Jeśli płytka z agarozy PBS nie jest wystarczająco czysta lub użyto zbyt dużej ilości barwnika DAPI, niektóre plamki DAPI odpowiadające DNA fagów mogą być otoczone „halo”. W przypadku użycia zbyt małej ilości barwnika DAPI sygnał z kanału DAPI może być bardzo słaby.
System mikroskopowy:
Do obrazowania w Sekcji 6 używamy komercyjnego odwróconego mikroskopu epifluorescencyjnego (Eclipse TE2000-E, Nikon) z obiektywem 100x (Plan Fluo, apertura numeryczna 1,40, imersja olejowa) i standardowymi zestawami filtrów (Nikon). Źródłem światła fluorescencyjnego jest lampa łukowa z kontrolą natężenia światła. Następujące funkcje są sterowane komputerowo: pozycja x, y i z; migawki pola jasnego i fluorescencji; oraz wybór filtra fluorescencyjnego. Wymagana jest funkcja automatycznego ustawiania ostrości. W przeciwnym razie ostrość może łatwo ulec rozregulowaniu podczas rejestracji filmu time-lapse (trwającego zazwyczaj 4 godziny). Przydatna jest możliwość pozyskiwania obrazów z wielu pozycji (x,y) w każdym punkcie czasowym, co pozwala na równoległe śledzenie wielu zdarzeń infekcji. Zazwyczaj rejestrujemy 8 pozycji stolika w każdym filmie, śledząc do 100 zdarzeń infekcji. Stosowana przez nas kamera to chłodzona kamera CCD 512x512 z pikselami 16x16 μm i zakresem dynamicznym 16 bitów (Cascade512, Photometrics). Akwizycja jest wykonywana przy użyciu oprogramowania MetaMorph (Molecular Devices). Mikroskop powinien znajdować się w pomieszczeniu z kontrolowaną temperaturą; alternatywnie stolik mikroskopu powinien być otoczony komorą z kontrolowaną temperaturą.
Nabywanie obrazów:
W przypadku obrazowania żywych komórek kluczowe jest unikanie zbędnej ekspozycji próbki, która mogłaby prowadzić do blaknięcia fluorescencji i fototoksyczności. Dlatego najlepiej jest najpierw scharakteryzować system, aby znaleźć optymalną ekspozycję na światło, która umożliwia detekcję fluorescencji, nie prowadząc jednocześnie do nadmiernego blaknięcia ani nie hamując wzrostu komórek. Aby uzyskać wysokiej jakości obraz fluorescencyjny, należy dostosować natężenie światła wzbudzenia, czas ekspozycji oraz wzmocnienie kamery. W krokach 6.2-6.3 wybrano 10 min odstępu między klatkami w celu zminimalizowania ekspozycji na światło. W każdej klatce wymagany jest tylko pojedynczy obraz w ostrości w kanale kontrastu fazowego (do rozpoznawania komórek) oraz w kanałach fluorescencyjnych (do określania losów komórek). Jednak w pierwszym punkcie czasowym konieczne jest wykonanie wielu obrazów w różnych pozycjach z w kanale YFP, aby uchwycić wszystkie fag i infekujące powierzchnię komórki. Czas ekspozycji YFP w początkowej klatce może również wymagać zwiększenia w porównaniu do czasu stosowanego w późniejszych klatkach filmu time-lapse.
Analiza obrazu:
Należy bardzo starannie policzyć cząsteczki fagów wokół powierzchni komórki w kroku 7.1. Jak wspomniano powyżej, w kroku 6.2 wykonujemy serię obrazów w osi z (z-stacks) w kanale YFP. Niemniej jednak, niektóre fluorescencyjne cząsteczki fagów mogą nadal pozostać poza ogniskową, co utrudnia ich zliczanie. Długość komórki w początkowym przedziale czasowym jest mierzona przy użyciu oprogramowania Metamorph. Długość komórki można mierzyć również za pomocą ImageJ lub innych narzędzi programistycznych. Ponadto bardzo przydatny w uzyskiwaniu takich informacji, jak zmiana fluorescencji w czasie wzdłuż linii komórkowych, może być automatyczny, autorski program w środowisku Matlab.
Oświadczenia
Nie zgłoszono żadnych konfliktów interesów.
Podziękowania
Jesteśmy wdzięczni Michaelowi Feissowi i Jean Sippy za wskazówki dotyczące tworzenia i oczyszczania fagów. Dziękujemy Michaelowi Elowitzowi za udostępnienie oprogramowania do rozpoznawania komórek, Schnitzcell. Prace w laboratorium Goldinga są wspierane przez granty z National Institutes of Health (R01GM082837), National Science Foundation (082265, PFC: Center for the Physics of Living Cells), Welch Foundation (Grant Q-1759) oraz Human Frontier Science Program (RGY 70/2008).
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Chloroform | Fisher Scientific | C298-500 | |
| NaCl | Fisher Scientific | S271-3 | |
| DNase I | Sigma-Aldrich | D4527-10KU | |
| RNase | Sigma-Aldrich | R4642-10MG | |
| PEG8000 | Fisher Scientific | BP233-1 | |
| Bufor SM | TEKnova, Inc. | S0249 | |
| NZYM | TEKnova, Inc. | N2062 | |
| CsCl | Sigma-Aldrich | C3011-250G | |
| Strzykawka | BD Biosciences | 309585 | |
| Igła | BD Biosciences | 305176 | |
| Kaseta do dializy | Thermo Fisher Scientific, Inc. | 66333 | |
| Przedmiot szkiełko | Corning | 2947-75x50 | |
| Agaroza | Fisher Scientific | BP160-100 | |
| Probówka ultra-clear SW40Ti | Beckman Coulter Inc. | 344060 | |
| Probówka ultra-clear SW60Ti | Beckman Coulter Inc. | 344062 | |
| Rotor SW40Ti | Beckman Coulter Inc. | 331302 | |
| Rotor SW60Ti | Beckman Coulter Inc. | 335649 | |
| Refraktometr | Fisher Scientific | 13-947 | |
| Mikroskop epifluorescencyjny | Nikon Instruments | Eclipse TE2000-E | |
| Tabela 2. Odczynniki i sprzęt. |
Bibliografia
- Oppenheim, A. B., Kobiler, O., Stavans, J., Court, D. L., Adhya, S. Switches in bacteriophage lambda development. Annu. Rev. Genet. 39, 409-429 (2005).
- Ptashne, M. A genetic switch : phage lambda revisited. , 3rd edn, Cold Spring Harbor Laboratory Press. (2004).
- Hendrix, R. W. Lambda II. , Cold Spring Harbor Laboratory. (1983).
- Hershey, A. D. The Bacteriophage lambda. , Cold Spring Harbor Laboratory. (1971).
- Zeng, L. Decision making at a subcellular level determines the outcome of bacteriophage infection. Cell. 141, 682-691 (2010).
- Edgar, R. Bacteriophage infection is targeted to cellular poles. Mol. Microbiol. , (2008).
- Ausubel, F. M. Current protocols in molecular biology. , John Wiley & Sons. (1994).
- Sambrook, J., Russell, D. W. Molecular cloning : a laboratory manual. , 3rd edn, Cold Spring Harbor Laboratory Press. (2001).
- Fasman, G. D. Practical handbook of biochemistry and molecular biology. , CRC press. (1989).
- Kaiser, A. D. On the internal structure of bacteriophage lambda. J. Gen. Physiol. 49, 171-178 (1966).
- Kobiler, O. Quantitative kinetic analysis of the bacteriophage lambda genetic network. Proc Natl Acad Sci. 102, 4470-4475 (2005).
- Shaner, N. C. Improved monomeric red, orange and yellow fluorescent proteins derived from Discosoma sp. red fluorescent protein. Nat. Biotechnol. 22, 1567-1572 (2004).
- Personal communication with M. Feiss. , Forthcoming.
- Schwartz, M. The adsorption of coliphage lambda to its host: effect of variations in the surface density of receptor and in phage-receptor affinity. J. Mol. Biol. 103, 521-536 (1976).
Przedruki i uprawnienia
