Opisana metoda przedstawia procedurę, zgodnie z którą mątwka hawajska Euprymna scolopes oraz jej bakteryjny symbiont Vibrio fischeri są hodowane oddzielnie, a następnie łączone w celu umożliwienia specyficznej kolonizacji organu świetlnego mątwy przez bakterie. Opisano metody wykrywania kolonizacji za pomocą luminescencji bakteryjnej oraz poprzez bezpośrednie liczenie kolonii.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Kolonizacja mątwy Euprymna scolopes przez Vibrio fischeri
W tym artykule
Podsumowanie
Streszczenie
Specyficzne bakterie występują w powiązaniu z tkankami zwierzęcymi1-5. Takie powiązania gospodarz-bakteria (symbiozy) mogą być szkodliwe (patogenne), nie mieć wpływu na dostosowanie organizmu (komensalizm) lub być korzystne (mutualizm). Choć wiele uwagi poświęcono interakcjom patogennym, niewiele wiadomo o procesach warunkujących powtarzalne pozyskiwanie korzystnych lub komensalnych bakterii ze środowiska. Mutualizm w obrębie organu świetlnego pomiędzy morską bakterią Gram-ujemną V. fischeri a hawajską mątwą bobtail, E. scolopes, stanowi wysoce specyficzną interakcję, w której jeden gospodarz (E. scolopes) nawiązuje relację symbiotyczną tylko z jednym gatunkiem bakterii (V. fischeri) w ciągu całego swojego życia6,7. Bioluminescencja wytwarzana przez V. fischeri podczas tej interakcji zapewnia E. scolopes korzyść w postaci ochrony przed drapieżnikami podczas nocnej aktywności8,9, podczas gdy bogata w składniki odżywcze tkanka gospodarza zapewnia V. fischeri chronioną niszę10. W każdym pokoleniu gospodarza relacja ta jest odtwarzana, stanowiąc zatem przewidywalny proces, który można szczegółowo oceniać na różnych etapach rozwoju symbiozy. W warunkach laboratoryjnych młode mątwy wykluwają się aposymbiotycznie (niezasiedlone) i jeśli zostaną zebrane w ciągu pierwszych 30-60 minut i przeniesione do wody wolnej od symbiontów, nie mogą zostać zasiedlone przez żadne bakterie poza eksperymentalnym inokulum6. Interakcja ta stanowi zatem użyteczny system modelowy do oceny poszczególnych kroków prowadzących do specyficznego pozyskiwania symbiotycznego mikroba ze środowiska11,12.
Opisujemy tutaj metodę oceny stopnia kolonizacji, która zachodzi, gdy nowo wyklute aposymbiotyczne E. scolopes są eksponowane na (sztuczną) wodę morską zawierającą V. fischeri. Ten prosty test opisuje inokulację, naturalną infekcję oraz odzyskiwanie bakteryjnego symbionta z rozwijającego się organu świetlnego E. scolopes. Zachowano szczególną staranność, aby zapewnić zwierzętom spójne środowisko podczas rozwoju symbiotycznego, zwłaszcza w odniesieniu do jakości wody i sygnałów świetlnych. Opisane metody charakterystyki populacji symbiotycznej obejmują (1) pomiar bioluminescencji pochodzenia bakteryjnego oraz (2) bezpośrednie liczenie kolonii odzyskanych symbiontów.
Protokół
1. Przygotowanie inokulum bakteryjnego
- Dzień 0
Na dwa dni przed inokulacją mątwy należy wysiać odpowiednie szczepy bakterii na agar LBS13. - Inkubować bakterie w temperaturze 25-28°C przez noc.
- Dzień 1
Zaszczepić 3 ml pożywki LBS w szklanej probówce hodowlanej jedną kolonią każdego szczepu V. fischeri do infekcji. Przygotować probówki dubletowe jako zapasowe. - Dzień 2
(Zkoordynować kroki bakteryjne 1.4-1.6 z krokami dla mątwy 3.7-3.10)
Na 1 h przed inokulacją przeprowadzić subkulturę bakterii w stosunku 1:80 (37,5 μl) do 3 ml LBS w szklanej probówce hodowlanej i hodować przez 1 h z napowietrzaniem. - Przed inokulacją zmierzyć OD600 próbki. Typowe wartości pomiaru wynoszą 0,3-0,6 w zależności od szczepu.
- Dla docelowego inokulum o wartości 3-5 x 10³ CFU/ml obliczyć objętość inokulum według następującego wzoru: Objętość inokulum (μl) = 1,25 / OD600 (np. dla OD600 = 0,5 obliczona objętość inokulum = 1,25/0,5 = 2,5 μl). Ilość tę dodaje się bezpośrednio do wody morskiej zawierającej mątwy w kroku 4.1. Obliczenie to może wymagać korekty dla różnych szczepów V. fischeri lub w przypadku inokulacji w poziomach niższych lub wyższych niż określone w tym dokumencie.
2. Przygotowanie płytek agarowych do enumeracji inokulum
- Dla każdej serii badawczej opisz płytki LBS (po 2 na serię), aby nałożyć na nie próbki szczepionki z kroku 4.1.
- Do każdej płytki dodaj 5 sterylnych kulek do homogenizacji.
3. Zbieranie młodych osobników mątwy
- Zmierz zasolenie roztworu Instant Ocean za pomocą refraktometru i dostosuj je do 35‰.
- Przefiltruj 1 L roztworu Instant Ocean przy użyciu jednostki filtracyjnej z podłączoną linią próżniową lub pompą próżniową, aby uzyskać filtrowany sterylny roztwór Instant Ocean (FSIO). Przed każdym rozlewaniem natlenij wodę, energicznie nią potrząsając. Jednostkę filtracyjną można ponownie wykorzystywać przez 2 dni.
- Odlej po 40-50 ml FSIO do dwóch (2) jednorazowych miseczek na próbki. Jedną oznacz jako earlies, a drugą jako timelies.
- Przygotuj nadmiar plastikowych pipet transferowych do pobierania młodych mątw, odcinając pipetę około 1 cm od końcówki, powyżej najniższych żeber (patrz Rysunek 3). Ułatwia to przejście mątw przez szerszy obszar podczas pobierania. Wyrzuć wszystkie pipety transferowe, które mają szorstką, odsłoniętą powierzchnię.
- Używając przygotowanych pipet transferowych, zbierz osobniki E. scolopes, które wykluły się w nocy, i przenieś je do miseczki earlies z FSIO. Wczesne wyklute osobniki przebywały w systemie jaj przez ponad 1 h i są podatne na kolonizację przez zanieczyszczający system jaj szczep V. fischeri. Nie używaj osobników earlies do czułych eksperymentów nad kolonizacją.
- Sprawdzaj zbiorniki z jajami co 30-45 min w poszukiwaniu nowych wyklutych osobników. Upewnij się, że podczas każdej kontroli wszystkie wyklute osobniki zostały usunięte. Pobierz wyklute osobniki pipetą transferową i umieść je w miseczce timelies z FSIO. Zwierzęta zebrane w odpowiednim czasie mogą być wykorzystane w eksperymentach nad kolonizacją.
- Po zakończeniu zbierania (~ 45 min po zmierzchu) przenieś mątwy do głównego laboratorium. Doświadczalnie stwierdzono, że korzystne jest przeprowadzanie kolonizacji zwierząt w warunkach nieprzerwanego oświetlenia laboratoryjnego podczas 3 h inoculacji.
- Dla każdej serii przygotuj miseczkę z 40 ml FSIO. Do miseczek przeznaczonych do testu dodaj mątwy (maksymalnie n=40 na miseczkę).
- Przygotuj dodatkową miseczkę jako kontrolę aposymbiotyczną (negatywną).
- Przygotuj osobną pipetę transferową dla każdej serii.
- Eutanatyzuj nadmiar mątw w 2% etanolu.
4. Kolonizacja kałamarnicy
- Dzień 2 - Za pomocą pipety P10 Pipetman odmierzyć i przenieść obliczoną alikwotę bakterii (Krok 1.5) do każdej miseczki z mątwą (Krok 3.8) dla każdej grupy badawczej. Bezzwłocznie po pierwszej inokulacji uruchomić timer na 3 h.
- Dla każdej grupy badawczej stworzyć w miseczce „wir” za pomocą dedykowanej pipety transferowej, umieszczając pipetę przy krawędzi miseczki i wielokrotnie pobierając oraz oddając ciecz, aby wymieszać wodę i mątwy przez około 10 s. Dokładne wymieszanie jest kluczowe.
- Wysiać 50 μl z każdej miseczki na płytkę z agarem LBS z Kroku 2.2 (dla powtórzeń technicznych wysiać dwie próbki po 50 μl na każdą grupę). Inkubować w temperaturze 25-28°C przez noc.
- Przygotować miseczki do płukania (100 ml FSIO na każdą) dla każdej grupy badawczej.
- Przygotować probówki do Drosophila (4 ml FSIO na każdą) dla każdej mątwy.
- Po dokładnie 3 h przenieść mątwy do odpowiednich miseczek do płukania (wykonać dla wszystkich grup badawczych). Przeniesienie to kończy proces inokulacji.
- Przenieść każdą pojedynczą mątwę do osobnej probówki dla Drosophila z FSIO. Do każdej grupy badawczej używać oddzielnej pipety transferowej.
- Przenieść tace z probówkami dla Drosophila do pomieszczenia dla mątw, aby przywrócić zwierzętom cykl oświetlenia dzień/noc, w jakim przebywały podczas embriogenezy.
- Dzień 3 - Przygotować probówki dla Drosophila (4 ml FSIO na każdą) dla każdej mątwy.
- Przed zmierzchem, w 22-24 h po inokulacji, przenieść każdą mątwę do nowej probówki dla Drosophila. Do każdej grupy badawczej używać oddzielnej pipety transferowej.
- Dzień 4 - Przygotować opisane probówki do mikrocentryfugi o pojemności 1,5 ml (jedna na mątwę).
- Przed zmierzchem, w 46-48 h po inokulacji, zmierzyć i zapisać luminescencję każdej mątwy w probówce dla Drosophila (luminometr ustawiony na 6 s całkowania i automatyczny odczyt po zamknięciu pokrywy).
- Jako kontrolę negatywną dla luminescencji tła zmierzyć probówkę z FSIO, która nie zawiera mątwy.
- Przenieść każdą mątwę wraz z objętością około 700 μl do probówki do mikrocentryfugi 1,5 ml z Kroku 4.12. Umieścić probówki w tekturowym pudełku do zamrażarki. Po zamknięciu pokrywy pudełka nie otwierać go, ponieważ sygnały świetlne wywołujące wydalanie bakterii nie są w pełni poznane.
- Zamrozić probówki do mikrocentryfugi w temperaturze -80°C przez noc.
5. Określanie poziomu kolonizacji
- Dla każdej kałamarnicy przygotować dwie (2) probówki do mikrocentryfugi, każda zawierająca 475 μl FSIO (lub autoklawowanego 70% Instant Ocean).
- Przygotować tłuczki, najpierw oczyszczając je za pomocą chusteczki Kimwipe w celu usunięcia widocznych zanieczyszczeń i/lub tkanek.
- Umieścić tłuczki końcem w dół w zlewce o pojemności 50 ml zawierającej 95% etanol. Etanol powinien być nalany do wysokości około 3 cm.
- Każdy tłuczek wyjąć ze zlewki i wytrzeć końcówkę chusteczką Kimwipe.
- Zanurzyć tłuczek ponownie w kąpieli etanolowej, wyjąć i wstawić (końcem do góry) do statywu na probówki do mikrocentryfugi, a następnie pozostawić do całkowitego wyschnięcia przez około 15 minut.
- Rozmrozić kałamarnice w statywie na probówki do mikrocentryfugi (maksymalnie n=8).
- W razie potrzeby dostosować objętość do 700 μl.
- Używając tłuczka z kroku 5.5, rozbić tkankę zwierzęcia aż do momentu przerwania woreczka z atramentem (woda przybierze mętny, szary kolor).
- Wyjąć tłuczek i upewnić się, że cała tkanka pozostała w probówce.
- Krótko wymieszać tkankę na vortexie przez dokładnie 10 sekund (używając czasomierza).
- Pozostawić tkankę na 10 min. Tkanka osiądzie, a bakterie i atrament pozostaną w roztworze. Dla następujących obliczeń roztwór bakterii/atramentu stanowi rozcieńczenie [A] (tj. homogenat organu świetlnego E. scolopes w 700 μl). Poniżej opisano seryjne rozcieńczenia 1:20 ([B], [C]).
- Dla rozcieńczenia [B] dodać 25 μl [A] do jednej z probówek do mikrocentryfugi przygotowanych w kroku 5.1. Wymieszać na vortexie.
- Dla rozcieńczenia [C] dodać 25 μl [B] do jednej z probówek do mikrocentryfugi przygotowanych w kroku 5.1. Wymieszać na vortexie.
- Wysiać 50 μl każdego rozcieńczenia na agar LBS, wykonując 2 powtórzenia dla każdej próby.
- Inkubować płytki w temperaturze 25-28°C przez noc.
6. Analiza danych
- Aby obliczyć liczbę CFU/organ świetlny (LO), należy policzyć kolonie na płytce dla każdego wariantu doświadczalnego, w którym znajduje się od 10 do 400 kolonii, i zastosować odpowiedni wzór:
CFU/LO = (liczba kolonii na płytce [A]) x 14; lub
CFU/LO = (liczba kolonii na płytce [B]) x 280; lub
CFU/LO = (liczba kolonii na płytce [C]) x 5600. - Nanieś poszczególne punkty danych oraz mediany na skalę logarytmiczną.
- Dane często nie mają rozkładu normalnego, wykazują różną wariancję, a wartości odstające mogą zawierać istotne biologicznie informacje. Dlatego testy nieparametryczne stanowią użyteczną metodę określenia, czy warianty doświadczalne różnią się istotnie.
- Do analizy statystycznej użyj oprogramowania GraphPad Prism. W przypadku dwóch wariantów zastosuj test sum rang Wilcoxona. Do porównań więcej niż dwóch wariantów użyj testu Kruskala-Wallisa z odpowiednimi testami post-hoc.
7. Reprezentatywne wyniki
Wyniki przykładowego testu kolonizacji przedstawiono na Rysunku 4. Dwa szczepy V. fischeri wykazujące różne względne poziomy luminescencji zaszczepiono odpowiednio sześciu kalmarom, wraz z sześcioma kalmarami służącymi jako kontrola aposymbiotyczna (nieskolonizowana). Były to symbiont E. scolopes, ES11414, oraz jaśniejszy symbiont Sepiola robusta, SR515,16. Podobne poziomy inokulum (Rys. 4A) doprowadziły do 100% kolonizacji w ciągu 3 h. Po 48 h określono poziomy luminescencji (Rys. 4B) oraz liczbę CFU (Rys. 4C), aby ocenić wydajność kolonizacji danego szczepu. Wyznaczenie luminescencji specyficznej (Rys. 4D; na pojedynczą bakterię) pozwala na określenie jasności każdego szczepu bakteryjnego podczas symbiozy.

Rycina 1. Schemat procedury kolonizacji. Bakterie i mątwy są pozyskiwane oddzielnie, a następnie mieszane przy określonym poziomie inokulum. Mątwy są płukane, a następnie przenoszone do nowej wody w 3., 24. i 48. godzinie po inokulacji. W 48. godzinie mierzona jest luminescencja, a zwierzęta są mrożone, co służy do sterylizacji powierzchniowej organizmów. Bakterie kolonizujące organ świetlny pozostają żywe w temperaturze -80°C po jednym cyklu rozmrażania (bez dodatkowych cykli zamrażania i rozmrażania).
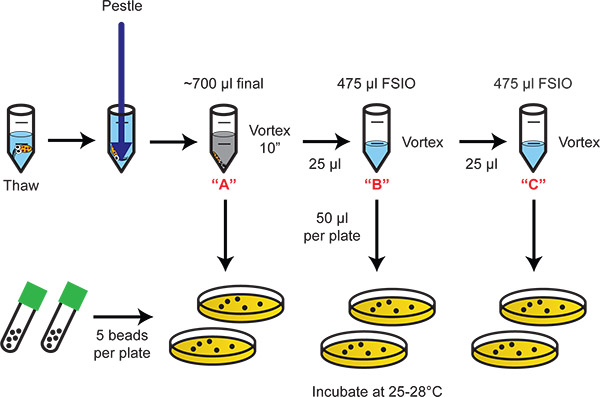
Rycina 2. Schemat blokowy przedstawiający homogenizację i wysiewanie rozcieńczeń bakterii. Seryjne 20-krotne rozcieńczenia zapewniają odpowiedni zakres dynamiczny do zliczania skolonizowanych bakterii.
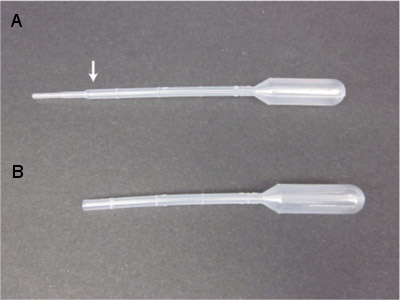
Rycina 3. Pipety transferowe z odpowiednio wąskim zwężeniem końcówki prowadzącym do małego otworu (A), co mogłoby uszkodzić młodem krakenowate. Obróbka wstępna poprzez odcięcie najwęższego odcinka nożyczkami lub żyletką pozwala uzyskać odpowiednie narzędzie (B) do przenoszenia młodych krakenowatych.
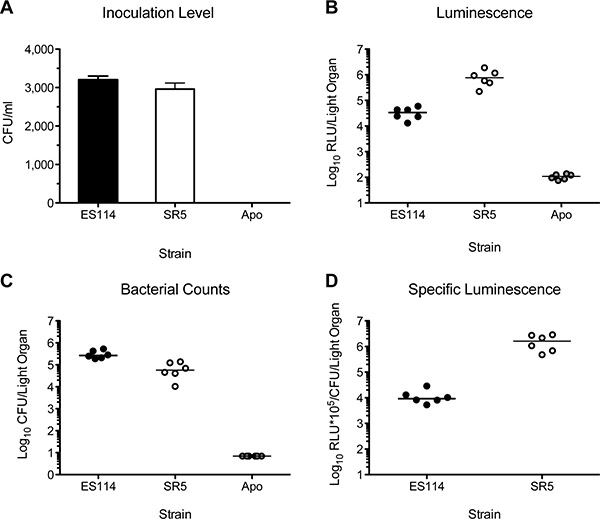
Rysunek 4. Przykładowe dane dla testu kolonizacji. (A) Poziomy bakterii w naczyniach z inokulum. (B) Luminescencja poszczególnych ośmiornic. (C) Liczba kolonii u poszczególnych ośmiornic. (D) Specyficzna luminescencja poszczególnych ośmiornic. Apo, aposymbiotyczne (niekolonizowana kontrola negatywna).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
Opisany test kolonizacji umożliwia analizę naturalnego procesu symbiotycznego w kontrolowanym środowisku laboratoryjnym. W związku z tym może być on wykorzystywany do oceny kolonizacji przez szczepy mutanty, różne izolaty naturalne oraz w różnych warunkach chemicznych. Modyfikacje opisanych eksperymentów są powszechnie stosowane do oceny różnych aspektów symbiozy. Kinetykę kolonizacji można mierzyć poprzez badanie luminescencji w ciągu pierwszych 24 h, co może być wykrywane automatycznie w liczniku scyntylacyjnym po usun...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Autorzy nie deklarują żadnych konfliktów interesów.
Podziękowania
Autorzy dziękują Mattiasowi Gyllborgowi za wsparcie w zakresie zaplecza dla kałamarnic oraz za uwagi do niniejszego manuskryptu, Michaelowi Hadfieldowi oraz Kewalo Marine Laboratory za pomoc podczas poboru prób terenowych, a także członkom laboratoriów Ruby i McFall-Ngai za wkład w opracowanie tego protokołu. Prace w laboratorium Mandel są wspierane przez NSF IOS-0843633.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Szklane probówki do hodowli, średnica 16 mm | VWR international | 47729-580 | |
| Zakrętki do szklanych probówek do hodowli | Fisher Scientific | NC9807998 | |
| Spektrofotometr widzialny do oznaczania OD600 | Biowave | CO8000 | Zastosować można każdy spektrofotometr zdolny do pomiaru OD600. Urządzenie to umożliwia pomiar OD600 cieczy bezpośrednio w szklanych probówkach do hodowli. W zależności od użytego instrumentu może być konieczna pewna korekta obliczeń inokulum. |
| Luminometr jednoprobówkowy GloMax 20/20 | Promega Corp. | E5311 | Odpowiednik luminometru Turner BioSystems 20/20n. Zawiera uchwyt do probówek do mikrocentryfugi. |
| Wzorzec świetlny GloMax 20/20 | Promega Corp. | E5341 | Do kalibracji luminometru. |
| Refraktometr przenośny | Foster & Smith | CD-14035 | Kalibrować przed każdym użyciem wodą dejonizowaną. Płukać po każdym użyciu wodą dejonizowaną, aby zapobiec odkładaniu się soli. |
| Instant Ocean (koncentrat sztucznej wody morskiej) | Foster & Smith | CD-16881 | Przygotować w wodzie dejonizowanej do stężenia 35 ≥, korzystając z refraktometru, a następnie przefiltrować przez filtr SFCA 0,2 μm. |
| Jednostka filtracyjna | Nalge Nunc international | 158-0020 | Membrana z octanu celulozy bez surfaktantów (SFCA), 0,2 μm. Zaobserwowano zmienne wyniki przy zastosowaniu niektórych filtrów PES zawierających surfaktanty. |
| Pipety transferowe | Fisher Scientific | 13-711-9AM | Za pomocą nożyczek lub żyletki należy czysto odciąć końcówkę powyżej pierwszego żeberka, aby zwiększyć średnicę końcówki pipety i uniknąć zgniatania wylęgów mątwy. |
| Jednorazowe miseczki do próbek (kubki plastikowe) | Comet | T9S (9 oz.) | Miseczki do inokulacji o średnicy górnej 3 ¼", średnicy dolnej 2 ¼" i wysokości 3". Miseczki tworzą jednorodne środowisko, ponieważ nie mają dolnego rantu, w którym mątwy mogłyby utknąć w niszach o niskiej zawartości tlenu. Rozmiar jest zoptymalizowany dla 40-ml inokulum. Dostępne na webstaurantstore.com, #619PI9. |
| Drosophila Probówki | VWR international | 89092-720 | Średnica probówki odpowiada otworowi w PMT luminometru. |
| Probówki do mikrocentryfugi 1,5 ml | ISC Bioexpress | C-3217-1CS | Probówki muszą być dopasowane do kształtu tłuczków. |
| Etanol, 200 Proof | Fisher Scientific | BP2818-100 | |
| Tłuczki | Kimble Chase | 749521-1500 | |
| Kule do homogenizacji, średnica 5 mm | Kimble Chase | 13500 5 | Przygotować 5 kul na probówkę i autoklawować. |
Bibliografia
- Aas, J. A., Paster, B. J., Stokes, L. N., Olsen, I., Dewhirst, F. E. Defining the normal bacterial flora of the oral cavity. J. Clin. Microbiol. 43, 5721-5732 (2005).
- Mandel, M. J., Wollenberg, M. S., Stabb, E. V., Visick, K. L., Ruby, E. G. A single regulatory gene is sufficient to alter bacterial host range. Nature. 458, 215-218 (2009).
- Grice, E. A., Segre, J. A. The skin microbiome. Nat. Rev. Microbiol. 9, 244-253 (2011).
- Malic, S. Detection and identification of specific bacteria in wound biofilms using peptide nucleic acid fluorescent in situ hybridization (PNA FISH). Microbiology. 155, 2603-2611 (2009).
- Turnbaugh, P. J. The human microbiome project. Nature. 449, 804-810 (2007).
- Nyholm, S. V., McFall-Ngai, M. J. The winnowing: establishing the squid-Vibrio symbiosis. Nat. Rev. Microbiol. 2, 632-642 (2004).
- Ruby, E. G. Lessons from a cooperative, bacterial-animal association: the Vibrio fischeri-Euprymna scolopes light organ symbiosis. Annu. Rev. Microbiol. 50, 591-624 (1996).
- McFall-Ngai, M. J., Ruby, E. G. Symbiont recognition and subsequent morphogenesis as early events in an animal-bacterial mutualism. Science. 254, 1491-1494 (1991).
- Jones, B., Nishiguchi, M. Counterillumination in the Hawaiian bobtail squid, Euprymna scolopes Berry (Mollusca: Cephalopoda). Marine Biology. 144, 1151-1155 (2004).
- Graf, J., Ruby, E. G. Host-derived amino acids support the proliferation of symbiotic bacteria. Proc. Natl. Acad. Sci. U.S.A. 95, 1818-1822 (1998).
- Ruby, E. G., McFall-Ngai, M. J. A squid that glows in the night: development of an animal-bacterial mutualism. J. Bacteriol. 174, 4865-4870 (1992).
- Lee, P. N., McFall-Ngai, M. J., Callaerts, P., de Couet, H. G. The Hawaiian bobtail squid (Euprymna scolopes): a model to study the molecular basis of eukaryote-prokaryote mutualism and the development and evolution of morphological novelties in cephalopods. Cold Spring Harbor Protocols. , (2009).
- Stabb, E., Visick, K., Millikan, D., Corcoran, A. The Vibrio fischeri-Euprymna scolopes symbiosis: a model marine animal-bacteria interaction. Recent Advances in Marine Science and Technology. , PACON International. Honolulu, Hawaii. (2001).
- Boettcher, K. J., Ruby, E. G. Depressed light emission by symbiotic Vibrio fischeri of the sepiolid squid Euprymna scolopes. J. Bacteriol. 172, 3701-3706 (1990).
- Fidopiastis, P. M., von Boletzky, S., Ruby, E. G. A new niche for Vibrio logei, the predominant light organ symbiont of squids in the genus Sepiola. J. Bacteriol. 180, 59-64 (1998).
- Bose, J. L. Contribution of rapid evolution of the luxR-luxI intergenic region to the diverse bioluminescence outputs of Vibrio fischeri strains isolated from different environments. Appl. Environ. Microbiol. 77, 2445-2457 (2011).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
