Somitogeneza to rytmiczny proces rozwojowy, który przestrzennie kształtuje oś ciała zarodków kręgowców. Wcześniej opracowaliśmy transgeniczne linie ryb danio pręgowanego, które wykorzystują fluorescencyjne reportery do obserwacji cyklicznych genów napędzających ten proces. Tutaj hodujemy rozproszone komórki z tych linii i obrazujemy ich oscylacje w czasie in vitro.
Artykuł metodologiczny
Generowanie rozproszonych kultur komórek mezodermy presomitycznej do obrazowania zegara segmentacji danio pręgowanego w pojedynczych komórkach
W tym artykule
Podsumowanie
Streszczenie
Segmentacja to okresowy i sekwencyjny proces morfogenetyczny u kręgowców. To rytmiczne tworzenie się bloków tkanki zwanych somitami wzdłuż osi ciała jest dowodem na istnienie genetycznego oscylatora kształtującego rozwijający się zarodek. U danio pręgowanego segmentacja napędzająca zegar wewnątrzkomórkowy składa się z członków rodziny czynników transkrypcyjnych Her/Hes zorganizowanych w pętle ujemnego sprzężenia zwrotnego. Niedawno wygenerowaliśmy transgeniczne fluorescencyjne linie reporterowe dla cyklicznego genu her1, które podsumowują czasoprzestrzenny wzorzec oscylacji w mezodermie presomitycznej (PSM). Korzystając z tych linii, opracowaliśmy system hodowli in vitro, który umożliwia analizę w czasie rzeczywistym oscylacji zegara segmentacyjnego w pojedynczych, izolowanych komórkach PSM. Usuwając tkankę PSM z transgenicznych embrionów, a następnie rozpraszając komórki z oscylujących obszarów na naczyniach ze szklanym dnem, uzyskaliśmy kultury nadające się do obrazowania poklatkowego sygnału fluorescencji z poszczególnych komórek zegara. Podejście to zapewnia eksperymentalne i koncepcyjne ramy do bezpośredniej manipulacji zegarem segmentacyjnym z bezprecedensową rozdzielczością pojedynczej komórki, umożliwiając rozróżnienie i przeanalizowanie jego właściwości autonomicznych komórek i na poziomie tkankowym.
Wprowadzenie
Okresowe tworzenie się segmentów wzdłuż osi ciała kręgowca, czyli somitogeneza, jest dowodem na oscylator przestrzenny i czasowy w rozwijającym się zarodku. Preferowany mechanizm kontrolujący somitogenezę jest koncepcyjnie opisany przez model "zegara i czoła fali" 1, w którym "zegar" składający się z oscylatorów komórkowych, obecnie uważany za napędzany wewnątrzkomórkowo przez rytmiczną ekspresję zestawu cyklicznych genów2, odmierza powstawanie somitów z mezorynki presomitycznej (PSM). W miarę rozwoju zarodka dojrzewający "czoło fali" w PSM porusza się wraz z cofającą się tkanką w kierunku tylnym, spowalniając i zatrzymując oscylatory komórkowe podczas przechodzenia 3. Razem ten przestrzenno-czasowo dynamiczny system nazywany jest zegarem segmentacyjnym. Obecne podejścia do badania zegara segmentacji obejmują trzy rosnące poziomy organizacji, od oscylatora genetycznego w pojedynczych komórkach do lokalnego sprzężenia, które zachodzi między komórkami i wreszcie do globalnej regulacji informacji o położeniu w zbiorowej tkance PSM 4.
Poprzednie badania sugerują, że autonomiczny oscylator segmentacji komórek u danio pręgowanego składa się z genów i produktów białkowych z rodziny czynników transkrypcyjnych her/hes, które uważa się za tworzące pętlę ujemnego sprzężenia zwrotnego poprzez represję transkrypcyjną 5-7. Szlak sygnałowy Delta/Notch synchronizuje oscylacje między sąsiednimi komórkami i reguluje zbiorowy okres populacji 8-10. Cząsteczki sygnałowe Fgf wytwarzane w pąku ogonowym wydają się tworzyć gradient w poprzek PSM danio pręgowanego, a zatem przypuszcza się, że przyczyniają się do spowolnienia i zatrzymania oscylujących komórek w przedniej części 11. Do tej pory funkcjonalne role każdej z tych cząsteczek w somitogenezie były badane przez mutację genetyczną, wstrzyknięcie morfolinu, nadmierną ekspresję szoku cieplnego i antagonistyczne traktowanie lekami składników zegara i sygnalizacji między komórkami5,7,10,12 . Korzystając z tych perturbacji, funkcja zegara segmentacji została wywnioskowana z opisów defektów somitów na poziomie tkanek i utraty jednolitych oscylacji w ekspresji cyklicznych genów, takich jak her1, her7 i deltaC. Jednak prawie wszystkie te dane pochodzą z utrwalonych zarodków i nie są w stanie dokładnie uchwycić zmian, które są nieodłącznie związane z dynamiczną funkcją zegara segmentacyjnego. Niedawno obrazowanie poklatkowe wielu zarodków ujawniło pierwsze mutanty ze zmienionym okresem oscylacji, ale obserwacje te przeprowadzono również na poziomie tkanek 7,13 . W związku z tym nie zaobserwowano zachowania hipotetycznego oscylatora autonomicznego komórki podczas somitogenezy.
Statyczne migawki somitogenezy dają niepełny obraz, ponieważ, z natury, proces ten jest napędzany przez system oscylacyjny. Wcześniejsze prace na komórkach myszy i kurcząt wykazały, że poziomy transkryptu i białka rosną i spadają, ale pobieranie próbek oscylacji co około 2 godziny co 30 lub 45 minut z konieczności ogranicza zebrane dane, a tym samym wnioski, które można wyciągnąć14,15 . Badania nad innymi oscylatorami biologicznymi, w szczególności zegarami okołodobowymi, przeniosły się z etapowych pomiarów ekspresji genów i białek do monitorowania w czasie rzeczywistym za pomocą reporterów fluorescencyjnych i bioluminescencyjnych 16,17. Narzędzia te są niezbędne do wykazania właściwości zegara pojedynczych komórek 18. Bioluminescencyjny reporter cyklicznego genu Hes1 został opracowany i pokrótce scharakteryzowany w pojedynczych mysich komórkach PSM 19. Średni okres i wariancja zostały obliczone dla niewielkiej liczby komórek, co pokazuje, że oscylacje utrzymują się przez kilka cykli in vitro. Jednak badania te nie dotyczyły ilościowo stabilności i odporności częstotliwości i amplitudy oscylatorów, tego, czy komórki mogą spontanicznie wchodzić lub wychodzić z oscylacji oraz w jaki sposób komórki utrzymują swoje relacje fazowe. Ponadto wpływ cząsteczek sygnałowych znajdujących się w zarodku na autonomiczny zegar komórkowy nie został bezpośrednio przetestowany. W związku z tym te podstawowe właściwości oscylatora jednokomórkowego pozostają całkowicie nieznane.
Niedawno opracowaliśmy transgeniczne linie ryb za pomocą rekombinacji BAC 20 do napędzania reporterów fluorescencji Wenus (YFP) o ekspresjiher1 30. Takie linie wykorzystują wskazówki regulacyjne nienaruszonego locus chromosomowego, w którym są osadzone, i podsumowują dynamikę czasową i wzorzec przestrzenny her1. To przełomowe odkrycie pozwala na monitorowanie w czasie rzeczywistym ekspresji genów w rozwijającym się zarodku danio pręgowanego in vivo. Aby zbadać podstawowe właściwości autonomicznych oscylacji komórkowych i sposób, w jaki taka ekspresja jest regulowana w czasie, opracowaliśmy niedawno niezawodną metodę izolowania i rejestrowania z komórek PSM in vitro. Protokół ten opisuje, w jaki sposób wykorzystaliśmy nasze transgeniczne linie reporterowe do generowania rozproszonych kultur komórkowych, na podstawie których możemy scharakteryzować oscylacje zegara segmentacji danio pręgowanego w pojedynczych komórkach. W ten sposób możemy zająć się nierozstrzygniętymi kwestiami w tej dziedzinie, które nie były dostępne za pomocą analizy statycznej lub na poziomie tkankowym, a także bezpośrednio manipulować zegarem segmentacji na poziomie pojedynczej komórki za pomocą cząsteczek sygnałowych i inhibitorów.
Protokół
1. Przed sekcją
- Na dzień przed sekcją należy pobrać zarodki z krzyżówki par danio pręgowanego heterozygotycznych pod względem allelu transgenicznego.
- Wychowywać zarodki w pożywce E3 bez błękitu metylenowego w temperaturze 28 oC do fazy tarczy (6 godzin po zapłodnieniu).
- Przenieść zarodki w pożywce E3 bez błękitu metylenowego do 20 oC O/N. W temperaturze 20 oC zarodki będą tworzyć 1 somit na godzinę, gdy osiągną stadium pąka ogonowego. Po 17-20 godzinach O/N w temperaturze 20 oC, zarodki powinny być w stadium od 5 do 8 somitów następnego ranka, na początku protokołu preparacji.
- Zbierz narzędzia i odczynniki potrzebne do sekcji.
- Pipeta ze szkła polerowanego ogniowo do transferu zarodków i tkanek
- Para cienkich kleszczyków do usuwania kosmówki z zarodków
- Naczynie 35 mm z powłoką Sylgard do rozwarstwienia - Wlać polimer Sylgard do naczynia o średnicy 35 mm i utwardzić O/N w temperaturze 37 °C. Dobrze przeprowadzić sekcję za pomocą końcówki igły, aby usunąć niewielką objętość utwardzonego polimeru. Naczynie można wyczyścić, a następnie ponownie wykorzystać.
- Naostrzone, spłaszczone narzędzia z drutu wolframowego do manipulacji tkankami PSM
- Mikroskalpel do wycinania pożądanych kawałków PSM do hodowli
- 35-milimetrowe plastikowe naczynie do inkubacji trypsyny
- L15 pożywka zawierająca 10% płodowej surowicy bydlęcej
- 0,25% roztwór trypsyny/EDTA
- Sigmacoted końcówki żelowe do dyspersji
- Płytki Petriego z tworzywa sztucznego zawierające pożywkę E3 bez błękitu metylenowego.
- Przykryj naczynie do obrazowania ze szklanym dnem substratem Fibronectin1 (10 μg/ml w PBS). Pozostaw naczynie na ławce, aby pokryło się podczas sekcji.
- Użyj stereoskopu z odpowiednimi filtrami fluorescencyjnymi, aby zidentyfikować i posortować dodatnie zarodki transgeniczne (stadium od 5 do 8 somitów).
- Zidentyfikuj zarodki transgeniczne, badając mezodermę presomatową (PSM) pod kątem ekspresji YFP w kanale fluorescencyjnym (ryc. 1A). Fluorescencja powinna być widoczna w obszarze od ostatniego utworzonego somitu do pąka ogonowego. Wybierz zarodki o najjaśniejszym sygnale; 25% potomstwa powinny być homozygotycznymi zarodkami noszącymi 2 kopie transgenu. Liczba potrzebnych zidentyfikowanych zarodków różni się w zależności od eksperymentu. Jeden wypreparowany kawałek pączka ogonowego da średnio 1,000 komórek. Zazwyczaj kilka dodatkowych dodatnich zarodków jest przydatnych w przypadku popełnienia błędów podczas sekcji.
- Użyj światła przechodzącego jako odniesienia pozycyjnego, aby odróżnić autofluorescencję, szczególnie w komórce żółtkowej, od sygnału.
- Przenieść dodatnie zarodki na oddzielną plastikową płytkę Petriego zawierającą pożywkę E3 bez błękitu metylenowego.
2. Dystrybucja i rozproszenie PSM
- Przygotuj zarodki do sekcji.
- Pod mikroskopem preparacyjnym, za pomocą cienkich kleszczy, ostrożnie usuń kosmówkę z każdego zarodka w pożywce E3. Należy pamiętać, aby nie uszkodzić zarodka ani nie zakłócić działania komórki żółtka.
- Napełnij naczynie preparacyjne pokryte Sylgardem pożywką L15 z surowicą. Za pomocą kleszczy lub innego płaskiego narzędzia usuń wszelkie pęcherzyki powietrza z powierzchni Sylgarda.
- Przenieść zdechorionowane zarodki za pomocą pipety z polerowanego ogniowo szkła do naczynia rozbiorowego.
- Za pomocą drucianych narzędzi przenieś wszystkie zarodki na jedną stronę naczynia preparacyjnego.
- Wypreparuj PSM z pojedynczego zarodka.
- Ułóż pojedynczy zarodek na jego bocznej stronie w małym dołku wykonanym w warstwie Sylgarda w naczyniu preparacyjnym (ryc. 1B).
- Za pomocą mikroskalpela przeciąć zarodek i komórkę żółtka tuż przed tyłomózgowiem i przez brzuszny biegun zarodka (ryc. 1B, przerywana czerwona linia).
- Wyjmij przednią część zarodka ze studzienki, przesuwając ją na bok naczynia, a następnie użyj drucianych narzędzi, aby zeskrobać pozostałe granulki komórek żółtkowych z tylnej części, w tym PSM.
- Po zeskrobaniu żółtka spłaszcz i zorientuj PSM tak, aby przedni koniec był skierowany od eksperymentatora, a tylny skierowany w stronę eksperymentatora (ryc. 1C).
- Jeśli cienka warstwa ektodermy nie została oderwana do tego momentu, użyj drucianych narzędzi, aby oderwać ją od górnej części tkanki PSM.
- Za pomocą mikroskalpela odetnij pączek ogonowy, najbardziej wysunięty do tyłu koniec PSM za końcem struny grzbietowej, z dala od reszty tkanki (ryc. 1C, przerywana czerwona linia). UWAGA: Inne fragmenty tkanki z PSM, na przykład przedni PSM bliżej ostatniego utworzonego somitu, mogą być również wprowadzone do hodowli, w zależności od pytania eksperymentalnego.
- Przesuń część pączka ogonowego do jednego rogu naczynia z dala od obszaru preparowania. Użyj drucianych narzędzi, aby usunąć wszelkie zanieczyszczenia i niechciane tkanki zarodkowe z pola preparacji.
- Powtórz z następnym zarodkiem.
- Zbierz kawałki pąków ogonowych z wielu zarodków, w zależności od tego, ile komórek będzie potrzebnych do eksperymentu. Średnio z jednego kawałka tkanki pączka ogonowego powstaje 1,000 komórek.
- Napełnij puste plastikowe naczynie o średnicy 35 mm niewielką ilością trypsyny-EDTA.
- Za pomocą pipety ze szkła polerowanego ogniowo przenieś kawałki pąków ogonowych z naczynia do rozkroju do naczynia zawierającego trypsynę/EDTA. Inkubuj kawałki pączków ogonowych w trypszynie/EDTA przez 20 minut w temperaturze pokojowej.
- Podczas inkubacji tkanki w trypszynie, usuń roztwór Fibronectin1 z naczynia do obrazowania ze szklanym dnem.
- Umyj roztwór ze szkła 3 razy wodą MilliQ. Użyj ssania, aby usunąć każde mycie i upewnij się, że naczynie jest całkowicie suche.
- Rozproszyć kawałki pączka ogonowego w podłożu do obrazowania.
- Odpipetować 100 μl pożywki L15 z surowicą do naczynia do obrazowania.
- Za pomocą powlekanej końcówki żelowej usuń kawałki pączka ogonowego z trypsyny/EDTA w jak najmniejszej objętości.
- Odpipetuj kawałki pączka ogonowego do pożywki w naczyniu do obrazowania. Kilkakrotnie pipetuj kawałki w górę i w dół, aby je rozdzielić i zawiesić komórki w podłożu. Uważaj, aby nie wprowadzić pęcherzyków powietrza. Sprawdź, czy pod mikroskopem nie ma grudek komórek i w razie potrzeby rozproszyj więcej.
- Pozostawić rozproszone komórki w zawiesinie do osadzenia się na szkle pokrytym fibronektyną1 przez 20 minut w temperaturze pokojowej.
- Dodaj niewielką objętość dodatkowej pożywki L15 z surowicą do komórek przed rozpoczęciem obrazowania. Zachowaj ostrożność, aby nie zakłócić osiadłych komórek.
- Biorąc pod uwagę pytanie eksperymentalne, dodaj do kultury wszelkie dodatkowe lub farmakologiczne zabiegi.
3. Obrazowanie rozproszonych komórek PSM
- Ustaw miskę obrazowania w komorze temperaturowej w mikroskopie do obrazowania poklatkowego. Ustaw komorę Warnera na żądaną temperaturę eksperymentu. Pozostaw danie do zrównoważenia przez co najmniej 30 minut przed rozpoczęciem akwizycji obrazu. W razie potrzeby sprawdź temperaturę za pomocą zewnętrznej sondy temperatury umieszczonej w naczyniu. UWAGA: Ze względu na związek między temperaturą a szybkością somitogenezy 21, stabilna kontrola temperatury jest niezbędna do dokładnych pomiarów okresu w pojedynczych komórkach PSM.
- Wykonaj test obrazów w kanale fluorescencji, aby sprawdzić, czy czas ekspozycji i wzmocnienie zapewniają duży zakres dynamiczny intensywności bez nasycenia, aby zapewnić dobry stosunek sygnału do poziomu szumów. Typowy obraz fluorescencyjny uzyskany z rozproszonych komórek wygenerowanych z naszych linii przy użyciu tego protokołu wymaga 400 ms i 40 ms dla obrazu w świetle przechodzącym za pomocą kamery EMCCD działającej ze wzmocnieniem EM 85. Ponadto wzmocnienie przedwzmacniacza i prędkość odczytu z kamery są również niezbędne, aby zmaksymalizować sygnał w stosunku do szumów.
- Korzystając z kanału światła przechodzącego, wybierz pola komórek do akwizycji poklatkowej.
- Uruchom protokół akwizycji poklatkowej przez żądany okres czasu.
- Uzyskaj jeden obraz światła przechodzącego i jeden obraz fluorescencyjny na pole. UWAGA: Ustaw interwał między rundami akwizycji, który uchwyci dynamikę czasową bez fotowybielania w trakcie przedłużonego obrazowania lub wywoływania toksyczności w komórkach. Ten protokół wykorzystuje interwał 2-minutowy.
- Od czasu do czasu sprawdzaj ustawienia poklatkowe podczas nagrywania, aby upewnić się, że komórki pozostają ostre, nie ma błędów oprogramowania lub sprzętu itp.
4. Przetwarzanie obrazów pozyskanych filmów poklatkowych
- Otwórz plik filmowy dla pozyskanego pola w oprogramowaniu do przetwarzania obrazu. UWAGA: Fidżi był używany do całego przetwarzania w tym protokole.
- Podziel ramki światła przechodzącego i fluorescencji z jednego pola, aby utworzyć 2 stosy obrazów.
- Śledź pojedynczą komórkę w kanale światła przechodzącego.
- Umieść okrągły obszar zainteresowania (ROI) wokół wybranej komórki w pierwszej klatce w kanale światła przechodzącego. UWAGA: Tylko komórki, które 1. są zdrowi na końcu nagrania, 2. Nie wychodź poza pole i 3. Nie wchodź w kontakt z innymi komórkami są śledzone.
- Zapisuj ROI co kilka klatek w menedżerze ROI. Śledź komórkę do ostatniej klatki.
- Zmierz intensywność za pomocą zapisanych zwrotów akcji w kanale fluorescencji.
- Wybierz stos fluorescencji i z zapisanymi ROI użyj niestandardowej wtyczki interpolatora okręgu i makra, aby zmierzyć intensywność śledzonej komórki w czasie.
- Sprawdź ślad wyjściowy z makra. Jeśli ślad jakościowo ujmuje cechy fluorescencji poklatkowej, wyeksportuj wartości do arkusza programu Excel.
- Zapisz listę ROI dla komórki.
- Powtórz śledzenie w kanale transmisyjnym i pomiar w kanale fluorescencyjnym dla innych komórek w terenie.
- Powtórz wszystkie kroki dla dodatkowych pól z eksperymentu.
Wyniki
Niniejszy protokół pozwala na uzyskanie kultur żywotnych, rozproszonych, pojedynczych komórek PSM do obrazowania sygnału fluorescencyjnego w trybie time-lapse (Rysunek 2). Nasz transgen generuje reporter, którego cykl produkcji i degradacji przebiega z dynamiką zbliżoną do endogennego genu i białka w embrionie, w skali około pół godziny. Ze względu na szybki obrót, sygnał YFP w pojedynczych komórkach należy wykrywać szybko, aby zminimalizować fotobleaching, oraz z wysoką rozdzielczością czasową, aby uchwycić cechy każdego cyklu oscylacyjnego. Ponadto, biorąc pod uwagę relatywnie słabą intensywność sygnału, warunki hodowli i akwizycji zostały starannie zoptymalizowane w celu zapewnienia czułych i wiarygodnych wyników. Stwierdzono, że następujące czynniki są istotne dla uzyskania optymalnych kultur komórek PSM do obrazowania: 1. Podłoże ECM stosowane do powlekania szalek hodowlanych z szklanym dnem. 2. Dodatek surowicy do medium do sekcji i obrazowania. 3. Sekcja PSM z wyselekcjonowanych embrionów uzyskanych po krzyżowaniu par heterozygotycznych, których potomstwo potencjalnie posiada 2 kopie transgenu. 4. Akwizycja obrazów w optymalnym zakresie powiększenia, z użyciem obiektywu o wysokiej aperturze numerycznej (NA), aby zapewnić wydajny zapis sygnału fluorescencyjnego. 5. Oświetlenie za pomocą stałego źródła światła (solid-state), aby zminimalizować fluktuacje intensywności, które mogłyby zwiększyć szum tła. 6. Detekcja sygnału za pomocą wysokoczułej kamery EM-CCD w celu maksymalizacji odczytu sygnału.
Kultury o suboptymalnych parametrach zawierają komórki, które nie zachowują okrągłego kształtu i dobrej kondycji przez cały czas rejestracji. Postawiliśmy hipotezę, że nasze podłoże ECM, będące fragmentem fibronektyny 1 rybki danio-pręgowanej, utrzymuje komórki w nieróżnicowanym stanie przypominającym PSM, w porównaniu do innych powszechnie stosowanych podłoży, takich jak poli-lizyna czy laminina. Inne testowane przez nas podłoża powodowały spłaszczanie się komórek na szkle oraz utratę oscylującego sygnału fluorescencji w trakcie rejestracji. Stwierdziliśmy również, że dodatek surowicy do medium podczas sekcji, dyspersji i rejestracji był nie tylko istotny dla neutralizacji trypsyny użytej do dysocjacji, ale także zwiększał intensywność fluorescencji względem tła, prawdopodobnie dzięki poprawie żywotności komórek. Aby zapewnić optymalne przechwytywanie sygnału z pojedynczych komórek, zastosowaliśmy obiektyw 40x o wysokiej aperturze numerycznej (NA), zaprojektowany specjalnie do obrazowania fluorescencyjnego (seria Zeiss Plan NeoFluor). Odnotowaliśmy również, że źródło światła w stanie stałym zapewnia stabilniejsze oświetlenie niż tradycyjne lampy rtęciowe, co jest kluczowe dla zminimalizowania fluktuacji tła przyczyniających się do szumów na obrazach. Modyfikacje te są istotne dla zapewnienia wiarygodnych wyników.
Stosując ten protokół, spodziewamy się kultur, w których większość komórek w danym polu widzenia wykazuje fluorescencję w pewnym momencie rejestracji. Zaobserwowaliśmy, że komórki fluorescencyjne zazwyczaj pozostają zaokrąglone i bywają dość ruchliwe podczas nagrań. Kilka komórek, w tym komórki fluorescencyjne, może przejść w stan apoptozy w trakcie rejestracji. Komórki te są wykluczane z jakiejkolwiek analizy. Wykluczamy również komórki, które wchodzą w kontakt z innymi komórkami lub przesuwają się poza pole widzenia. Średnio obserwujemy 12% redukcję liczby komórek na pole widzenia do końca 10-godzinnej rejestracji, co określono poprzez zliczenie liczby zdrowych komórek w kanale światła przechodzącego. Strata ta obejmuje zarówno śmierć komórek, jak i komórki, które opuściły pole widzenia. Biorąc pod uwagę te zastrzeżenia, możemy średnio śledzić 5 komórek fluorescencyjnych na pole widzenia, które pozostają żywotne i widoczne, a zazwyczaj rejestrujemy 6 pól na warunek. Na przykład eksperyment z 4 warunkami obejmie pozyskanie łącznie 24 pól i zazwyczaj około 30 śledzonych komórek na warunek. W standardowych warunkach obrazowania z użyciem pożywki L15 zawierającej 10% płodowej surowicy bydlęcej stwierdzamy, że komórki PSM (n=101 komórek z 4 powtórzeń eksperymentalnych) mogą generować od 2 do 7 pików, przy średniej i odchyleniu standardowym wynoszącym 3±1 piki (2-3 cykle). Mediana liczby pików, jak również 25. percentyl, wynosi 2 piki, a 75. percentyl to 3 piki. Dzięki naszemu półautomatycznemu śledzeniu i analizie możemy szybko generować wykresy intensywności fluorescencji w czasie dla poszczególnych komórek PSM; reprezentatywny wykres dla jednej komórki przedstawiono na Rysunku 2C. Te surowe wykresy mogą być następnie wykorzystane do ilościowych pomiarów właściwości oscylujących komórek PSM, takich jak częstotliwość, amplituda, liczba cykli i czas wystąpienia pików.
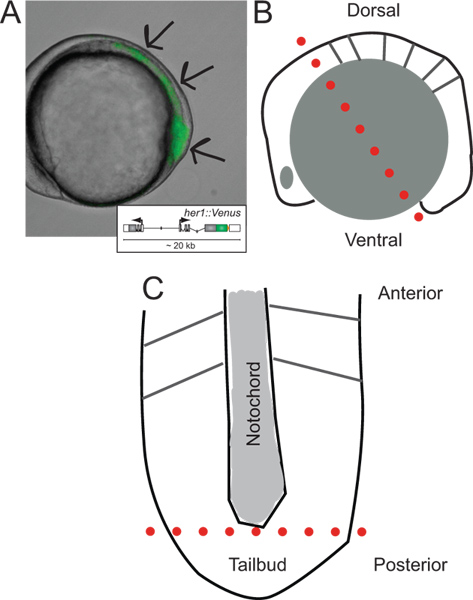
Rycina 1. Identyfikacja zarodków transgenicznych i schematy ich sekcji. (A) Widok boczny transgenicznego zarodka danio pręgowanego wykazującego fluorescencję YFP w stadium ok. 5 somytów. Obraz stanowi nałożenie kanału światła przechodzącego i kanału fluorescencji. Strzałki wskazują obszary sygnału rozpoczynające się od konca pączka ogonowego, przechodzące przez PSM, w kierunku ostatnio utworzonego somytu. Wstawka przedstawia schemat transgenu reporterowego (po więcej informacji na temat jego opracowania i zachowania in vivo patrz Soroldoni et al.30). (B) Schemat widoku bocznego zarodka przed pierwszym cięciem podczas sekcji. Czerwona przerywana linia wskazuje pierwsze cięcie wykonane w poprzek tylnego mózgu, tuż za pączkiem ogonowym na komórce żółtka. (C) Schematyczny widok spłaszczonego PSM po usunięciu ziarnistych struktur żółtka i warstwy naskórka, zorientowany wzdłuż osi przednio-tylnej. Czerwona przerywana linia wskazuje drugie cięcie służące do usunięcia konca pączka ogonowego w celu dyspersji i hodowli. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
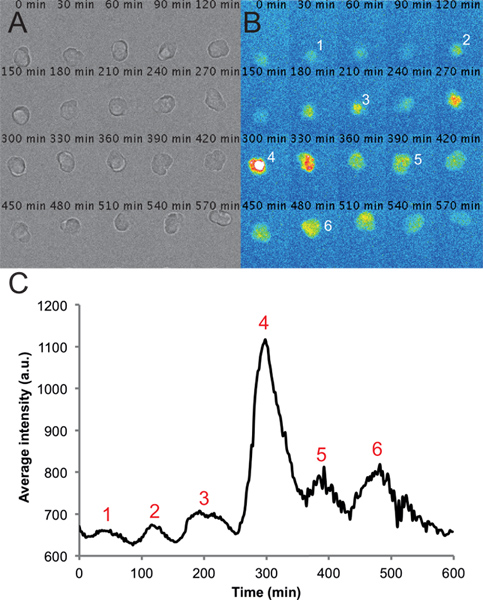
Rycina 2. Reprezentatywne obrazy i przebiegi z pojedynczej komórki w rozproszonej kulturze PSM. (A) Montaż obrazów w świetle przechodzącym pojedynczej komórki PSM z 6-godzinnego zapisu time-lapse. Należy zauważyć, że komórka pozostaje okrągła i zdrowa przez cały czas trwania zapisu. (B) Odpowiadający mu montaż obrazów fluorescencyjnych pojedynczej komórki PSM. Szczyty intensywności w komórce są ponumerowane w trakcie trwania zapisu. (C) Średnia intensywność w czasie zmierzona z ROI umieszczonego na tej komórce. Wartości pobrano z każdej klatki filmu o częstotliwości jednej klatki co 2 min, przy użyciu wtyczki circle interpolator oraz własnego makra napisanego w Fiji. Szczyty intensywności są ponownie ponumerowane na całym przebiegu. Kliknij tutaj, aby wyświetlić większą wersję tej ryciny.
Dyskusja
Aby zbadać proces komórkowy, który zachodzi w trakcie rozwoju embrionalnego, biolodzy zazwyczaj stosują podejście w kontekście całego zarodka. Jednak, aby w pełni zrozumieć, jak zachowuje się pojedyncza komórka w ramach rozwojowych, bardzo korzystna jest również metoda badania i zaburzania pojedynczych komórek w izolacji. Generując rozproszone hodowle komórkowe PSM przy użyciu transgenicznych zarodków danio pręgowanego, dysponujemy teraz narzędziem do bezpośredniego badania autonomicznej natury komórek oscylacji genetycznych w zegarze segmentacyjnym w sposób ilościowy. Możliwe jest zmierzenie dynamiki oscylacji w naszym reporterze fluorescencyjnym w setkach komórek w różnych warunkach.
Obserwowany okres pojedynczych komórek w hodowli jest dłuższy niż okres somitogenezy w nienaruszonym zarodku. Obserwujemy, że nienaruszony eksplant PSM w hodowli wykazuje również wolniejsze oscylacje niż nienaruszony zarodek (dane nie pokazane), co sugeruje, że dłuższy okres obserwowany w izolowanych komórkach nie jest spowodowany po prostu uszkodzeniem w wyniku dyspersji. Zmienny okres i amplituda są obserwowane w większości naszych jednokomórkowych szeregów czasowych. Źródło tej zmienności jest nieznane, ale powinno ujawnić ważne szczegóły na temat obwodów zegara segmentacyjnego tworzących tempo.
Dzięki tej metodzie możemy badać genetyczne komponenty segmentacji na poziomie komórkowym i odpowiadać na pytania, które są trudne do zbadania w całym zarodku. Na przykład, poprzez kontrolowane dodawanie znanych cząsteczek sygnałowych znajdujących się w rozwijającym się zarodku do naszych kultur, możemy zbadać ich wpływ na pojedynczy oscylator komórkowy PSM w solidnym i powtarzalnym teście. Nasz system hodowli PSM otwiera drzwi do rygorystycznej oceny, jakie czynniki, pojedynczo lub w połączeniu, sprzyjają oscylacjom w tych komórkach, jakie czynniki hamują te oscylacje, a także do testowania wzajemnych oddziaływań między takimi cząsteczkami. Mając te narzędzia w ręku, dążymy do oceny istniejących modeli somitogenezy, które opierają się na opublikowanych danych na poziomie tkanki, a także do wykorzystania wyników w pojedynczych komórkach do generowania prognoz, które można przetestować na całym zarodku.
Według naszej wiedzy jest to pierwszy protokół hodowli komórek pierwotnych danio pręgowanego do ostrego poklatkowego zapisu fluorescencji w pojedynczych komórkach; Dalszy rozwój i udoskonalanie tego protokołu jest bez wątpienia możliwe. Inne protokoły często wykorzystują zarodki danio pręgowanego do generowania stabilnych linii komórkowych, które mogą być transfekowane za pomocą reporterów i wykorzystywane do długoterminowego obrazowania 27-29. Podczas gdy stabilne linie są przydatne do obrazowania procesu, który nie jest związany z czasem rozwoju, takiego jak zegar okołodobowy, kwestia segmentacji embrionalnej wymaga natychmiastowego obrazowania, gdy komórki są jeszcze w swoim oscylacyjnym, progenitorowym stanie. Gdy komórki przestają oscylować, przyjmują zróżnicowany los komórki, a gdy znajdą się w tkance, zostaną włączone do somitu. Możliwe, że przy odpowiednim czynniku lub czynnikach obecnych in vitro moglibyśmy wygenerować podobne do PSM linie hodowli komórek danio pręgowanego, które pozostałyby oscylacyjne, umożliwiając znacznie długoterminowe obserwacje, wielokrotne sekwencyjne perturbacje lub wysokoprzepustowe badania przesiewowe.
Spodziewamy się, że ta metoda przygotowania pierwotnych kultur rozproszonych komórek do obrazowania poklatkowego dobrze nadaje się do badania dowolnego procesu komórkowego, który zachodzi w ramach rozwojowych, które nie są dostępne przy użyciu stabilnych linii komórkowych danio pręgowanego. Izolacja różnych typów komórek w różnych stadiach rozwojowych z odpowiednich transgenicznych linii reporterowych, albo poprzez rozwarstwienie, albo przez FACS po dysocjacji embrionalnej, może dostarczyć komórek wyjściowych. Może być wymagana pewna optymalizacja warunków hodowli, kierująca się embrionalnym pochodzeniem komórek. Łącząc ten elastyczny i czuły protokół z szybko rosnącą kolekcją transgenicznych linii do danio pręgowanego, mamy nadzieję ułatwić podejście do biologii rozwojowej in vitro , które jest komplementarne z klasycznymi metodami genetycznymi i embriologicznymi.
Oświadczenia
Wkład autora:
ABW opracowało i udoskonaliło protokoły dyspersji, hodowli, obrazowania i śledzenia komórek. DS wygenerował linie transgeniczne i nadzorował projekt poklatkowego mikroskopu fluorescencyjnego użytego w tym protokole. AO był pionierem wstępnych eksperymentów typu proof-of-principle, mających na celu dysocjację i obrazowanie komórek PSM w hodowli. JS napisał na Fidżi narzędzie wtyczki interpolatora okręgu, używane do pomiaru intensywności fluorescencji z filmów poklatkowych. ABW i ACO napisały manuskrypt.
Podziękowania
Ta praca była wspierana przez długoterminowe stypendium EMBO (ABW), międzynarodowe stypendium podoktoranckie National Science Foundation (ABW), Max Planck Gesellschaft (ABW, DS, JS, ACO), stypendium DIGS-BB (AO) oraz Europejską Radę ds. Badań Naukowych w ramach Siódmego Programu Ramowego Wspólnot Europejskich STG-207634 (DS, ACO). Dziękujemy Ravi Desai za pomocne komentarze na temat manuskryptu. Chcielibyśmy również podziękować zakładowi ekspresji białek MPI-CBG za produkcję fragmentu fibronetyny zebry pręgowanego1, personelowi zakładu MPI-CBG za opiekę i konserwację naszych linii rybnych oraz zakładowi mikroskopii świetlnej MPI-CBG za wsparcie w obrazowaniu.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Mikroskop epifluorescencyjny | Olympus | Model: SZX16 | |
| Mikroskop epifluorescencyjny | X-cite Illumination | Series: 120Q | |
| Mikroskop preparacyjny | Olympus | Model: SZX12 | |
| Szczypce drobnoziarniste nr 55 | Fine Science Tools | 11295-51 | |
| Szklane pipety transferowe | Assistent | 567/2 | |
| Plastikowe szalki Petriego 35 mm Plastikowe szalki Petriego 35 mm | Greiner | 627102 | |
| 60 mm Polimer | Greiner | 628102 | |
| Sylgard | SASCO | 266727 | |
| Narzędzia manipulacyjne | Wykonane we własnym | Opis narzędzi manipulacyjnych Ref. 22 | |
| Nóż mikrochirurgiczny | World Precision Instruments | 500249 | |
| L15 medium | Invitrogen | 57322 | |
| Penicylina/streptomiocyna | PAA | P11-010 | |
| Surowica bydlęca | płodu Invitrogen | 257322 | |
| 0,05% trypsyny / 0,02% EDTA | PAA | L11-004 | |
| Końcówki do ładowania żelem | Fisher Scientific | 253188 | |
| Sigmacote | Sigma Aldrich | 254589 | |
| Zestaw do mikropipet | Gilson International | F167300 | |
| Danio pręgowany Fibronektyna1 70 kD fragment | MPI-CBG | białko Wygenerowane we własnym zakresie na podstawie konstruktu na podstawie wcześniej opublikowanej pracy Ref. 23-25 | |
| Naczynia do obrazowania ze szklanym dnem | Mattek (pojedyncza studzienka) | P35G-1.5-14-C | |
| Naczynia do obrazowania ze szklanym dnem | Greiner (CellView -multi-well) | 262502 | |
| Podłoże E3 bez błękitu metylenowego | Wykonane we własnym zakresie | z książki Zebrafish, 5th Ed. Ref. 26 | |
| Plastikowe pipety transferowe | Ratiolab | 260011 | |
| Komora grzewczo-chłodząca Warner | EM-CCD Warner Instruments | TC-324B/344B | |
| Model | iXOn 888 | ||
| Szerokokątny mikroskop fluorescencyjny z zestawem | filtrów VenusModel Zeiss | : Axiovert 200M | |
| Mikroskop fluorescencyjny szerokokątny z zestawem filtrów Venus | NeoFluor 40x, NA 0.75 | ||
Bibliografia
- Cooke, J., Zeeman, E. C. A clock and wavefront model for control of the number of repeated structures during animal morphogenesis. J Theor Biol. 58, 455-476 (1976).
- Oates, A. C., Morelli, L. G., Ares, S. Patterning embryos with oscillations: structure, function and dynamics of the vertebrate segmentation clock. Development. 139, 625-639 (2012).
- Dequeant, M. L., Pourquie, O. Segmental patterning of the vertebrate embryonic axis. Nat Rev Genet. 9, 370-382 (2008).
- Oates, A. C., Gorfinkiel, N., Gonzalez-Gaitan, M., Heisenberg, C. P. Quantitative approaches in developmental biology. Nat Rev Genet. 10, 517-530 (2009).
- Oates, A. C., Ho, R. K. Hairy/E(spl)-related (Her) genes are central components of the segmentation oscillator and display redundancy with the Delta/Notch signaling pathway in the formation of anterior segmental boundaries in the zebrafish. Development. 129, 2929-2946 (2002).
- Lewis, J. Autoinhibition with transcriptional delay: a simple mechanism for the zebrafish somitogenesis oscillator. Curr Biol. 13, 1398-1408 (2003).
- Schroter, C., Oates, A. C. Segment Number and Axial Identity in a Segmentation Clock Period Mutant. Curr Biol. 20, 1254-1258 (2010).
- Riedel-Kruse, I. H., Muller, C., Oates, A. C. Synchrony dynamics during initiation, failure, and rescue of the segmentation clock. Science. 317, 1911-1915 (2007).
- Ozbudak, E. M., Lewis, J. Notch signalling synchronizes the zebrafish segmentation clock but is not needed to create somite boundaries. PLoS Genet. 4, e15(2008).
- Herrgen, L., et al. Intercellular Coupling Regulates the Period of the Segmentation Clock. Curr Biol. 20, 1244-1253 (2010).
- Sawada, A., et al. Fgf/MAPK signalling is a crucial positional cue in somite boundary formation. Development. 128, 4873-4880 (2001).
- Giudicelli, F., Ozbudak, E. M., Wright, G. J., Lewis, J. Setting the tempo in development: an investigation of the zebrafish somite clock mechanism. PLoS Biol. 5, e150(2007).
- Herrgen, L., Schroter, C., Bajard, L., Oates, A. C. Multiple embryo time-lapse imaging of zebrafish development. Methods Mol Biol. 546, 243-254 (2009).
- Hirata, H., et al. Oscillatory expression of the bHLH factor Hes1 regulated by a negative feedback loop. Science. 298, 840-843 (2002).
- Maroto, M., Dale, J. K., Dequeant, M. L., Petit, A. C., Pourquie, O. Synchronised cycling gene oscillations in presomitic mesoderm cells require cell-cell contact. Int J Dev Biol. 49, 309-315 (2005).
- Reppert, S. M., Weaver, D. R. Coordination of circadian timing in mammals. Nature. 418, 935-941 (2002).
- Welsh, D. K., Imaizumi, T., Kay, S. A. Real-time reporting of circadian-regulated gene expression by luciferase imaging in plants and mammalian cells. Methods Enzymol. 393, 269-288 (2005).
- Soroldoni, D., Oates, A. C. Live transgenic reporters of the vertebrate embryo's Segmentation Clock. Curr Opin Genet Dev. 21, 600-605 (2011).
- Masamizu, Y., et al. Real-time imaging of the somite segmentation clock: revelation of unstable oscillators in the individual presomitic mesoderm cells. Proc Natl Acad Sci USA. 103, 1313-1318 (2006).
- Soroldoni, D., Hogan, B. M., Oates, A. C. Simple and efficient transgenesis with meganuclease constructs in zebrafish. Methods in molecular biology. 546, 117-130 (2009).
- Schroter, C., et al. Dynamics of zebrafish somitogenesis. Dev Dyn. 237, 545-553 (2008).
- Picker, A., Roellig, D., Pourquie, O., Oates, A. C., Brand, M. Tissue micromanipulation in zebrafish embryos. Methods in molecular biology. 546, 153-172 (2009).
- Mould, A. P., et al. Identification of multiple integrin beta1 homologs in zebrafish (Danio rerio). BMC Cell Biol. 7, 24(2006).
- Mould, A. P., Koper, E. J., Byron, A., Zahn, G., Humphries, M. J. Mapping the ligand-binding pocket of integrin alpha5beta1 using a gain-of-function approach. Biochem J. 424, 179-189 (2009).
- Zhao, Q., Liu, X., Collodi, P. Identification and characterization of a novel fibronectin in zebrafish. Exp Cell Res. 268, 211-219 (2001).
- Westerfield, M. In The zebrafish book : a guide for the laboratory use of zebrafish (Brachydanio rerio). , (1993).
- Vallone, D., Santoriello, C., Gondi, S. B., Foulkes, N. S. Basic protocols for zebrafish cell lines: maintenance and transfection. Methods Mol Biol. 362, 429-441 (2007).
- Carr, A. J., Whitmore, D. Imaging of single light-responsive clock cells reveals fluctuating free-running periods. Nat Cell Biol. 7, 319-321 (2005).
- Whitmore, D., Foulkes, N. S., Sassone-Corsi, P. Light acts directly on organs and cells in culture to set the vertebrate circadian clock. Nature. 404, 87-91 (2000).
- Soroldoni, D., et al. A Doppler effect in embryonic pattern formation. Science. 345, DOI. 222-225 (1126).
Przedruki i uprawnienia
