Opisujemy powtarzalną metodę przygotowania komórek groniastych trzustki myszy od myszy w celu zbadania sygnałów wapniowych komórek groniastych i uszkodzeń komórkowych za pomocą fizjologicznie i patologicznie istotnych bodźców. Podano również metodę infekcji adenowirusowej tych komórek.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Przygotowanie komórek groniastych trzustki do celów obrazowania wapnia, pomiarów uszkodzeń komórek i infekcji adenowirusowej
W tym artykule
Podsumowanie
Streszczenie
Komórka groniasta trzustki jest główną komórką miąższową zewnątrzwydzielniczej trzustki i odgrywa główną rolę w wydzielaniu enzymów trzustkowych do przewodu trzustkowego. Jest to również miejsce inicjacji zapalenia trzustki. Tutaj opisujemy, w jaki sposób komórki groniaste są izolowane z całej tkanki trzustki i mierzone są wewnątrzkomórkowe sygnały wapniowe. Ponadto opisujemy techniki transfekcji tych komórek konstruktami adenowirusowymi, a następnie pomiaru wycieku dehydrogenazy mleczanowej, markera uszkodzenia komórek, w warunkach, które indukują uszkodzenie komórek groniastych in vitro. Techniki te stanowią potężne narzędzie do charakteryzowania fizjologii i patologii komórek groniastych.
Wprowadzenie
Dynamiczne zmiany w cytozolowym wapniu są niezbędne zarówno dla fizjologicznych, jak i patologicznych zdarzeń międzymiastowych. Uważa się, że te rozbieżne efekty wapnia wynikają z odrębnych przestrzennych i czasowych wzorców sygnalizacji wapniowej 1. Na przykład wydzielanie enzymów i płynów z komórki groniastej jest związane ze skokami wapnia z ograniczonego obszaru bieguna wierzchołkowego, w którym zachodzi wydzielanie 2. W przeciwieństwie do tego, globalna fala wapniowa, po której następują intensywne nieoscylacyjne sygnały wapniowe, wiąże się z wczesnymi zdarzeniami patologicznymi, które prowadzą do ostrego zapalenia trzustki 3,4. Należą do nich aktywacja proteazy wewnątrzzrazikowej, zmniejszone wydzielanie enzymów i uszkodzenie komórek groniastych. Nasze laboratorium wykorzystuje izolowane acini trzustki do badania tych wczesnych zdarzeń patologicznych, które prowadzą do choroby zarówno in vivo, jak i in vitro 5-7. Opisane tutaj metody opisują izolację pierwotnych komórek groniastych w celu pomiaru poziomu wapnia cytozolowego i uszkodzenia komórek. Podano również metodę infekcji adenowirusowej tych komórek.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
1. Przygotowanie komórek acynarnych trzustki do obrazowania wapnia
- Przygotować bufor inkubacyjny HEPES zawierający 20 mM HEPES, 95 mM NaCl, 4,7 mM KCl, 0,6 mM MgCl2, 1,3 mM CaCl2, 10 mM glukozy, 2 mM glutaminy oraz 1 × nieessentialne aminokwasy z pożywki minimum Eagle's. Dostosować pH końcowego roztworu do 7,4 za pomocą NaOH.
- Przygotować bufor inkubacyjny BSA, dodając BSA (stężenie końcowe 1% m/v) do 25 ml buforu inkubacyjnego HEPES (opisanego powyżej).
- Przygotować bufor do trawienia kolagenazą, dodając 1,1 mg/ml (200 j/ml) kolagenazy typu 4 oraz 1 mg/ml inhibitora trypsyny sojowej do 6 ml buforu inkubacyjnego BSA (opisanego powyżej).
- Przeprowadzić mycie kwasowe szkiełek podstawkowych 22x22 mm poprzez zanurzenie ich w mieszaninie dwóch części HNO3 i jednej części HCl na 2 h. Następnie opłukać wodą dejonizowaną (DI) i przechowywać w 70% etanolu.
- Uśmiercić mysz poprzez uduszenie CO2. Umieścić zwierzę w pozycji grzbietnej i przygotować powierzchnię brzucha, oczyszczając ją 70% etanolem. Wykonać laparotomię, aby odsłonić jamę brzuszną. Wypreparować trzustkę i niezwłocznie przepłukać w małym naczyniu wagowym zawierającym 6 ml buforu do trawienia kolagenazą.
- Usunąć większe fragmenty tłuszczu lub widoczne naczynia krwionośne, a następnie odlać 5 ml buforu do trawienia kolagenazą i przelać go z powrotem do probówki stożkowej 15 ml.
- Za pomocą precyzyjnych nożyczek chirurgicznych posiekać trzustkę w małym naczyniu wagowym zawierającym 1 ml buforu do trawienia kolagenazą. Siekać do momentu, aż otrzymany roztwór będzie wyglądał na jednorodnie rozproszony.
- Przenieść posiekaną tkankę do plastikowej kolby Erlenmeyera o pojemności 125 ml i dodać do naczynia pozostałe 5 ml buforu do trawienia kolagenazą. Upewnić się, że tkanka jest całkowicie zanurzona w buforze.
- Umieścić kolbę w kąpieli wodnej o temperaturze 37 °C i inkubować przy wstrząsaniu z prędkością 90 rpm przez 30 min. W tym czasie przygotować agonistów aktywujących wapń (np. caeruleinę, karbachol) i opłukać myte kwasem szkiełka podstawkowe 22x22 mm wodą DI. Osuszyć, a następnie ułożyć na płaskiej powierzchni wyłożonej folią laboratoryjną.
- Po zakończeniu 30-minutowego trawienia przenieść zawiesinę z powrotem do probówki stożkowej 15 ml i pozwolić komórkom osiaść. Ostrożnie odpipetować bufor do trawienia kolagenazą i zastąpić go 6 ml buforu inkubacyjnego BSA. Energicznie wstrząsnąć probówką ręcznie przez 10 s, aby rozbić komórki na mniejsze skupiska. Natychmiast po wstrząśnięciu usunąć duże, pływające zanieczyszczenia z nieosadzonego medium.
- Pozwolić pozostałym komórkom osiaść i wymienić medium na świeży bufor inkubacyjny BSA.
- Powtórzyć krok 1.11 dwukrotnie, aż zawiesina będzie składać się wyłącznie z małych skupisk, które są ledwo widoczne gołym okiem. Komórki powinny przypominać te przedstawione na Rysunku 1A (górny rząd).
- Usunąć bufor inkubacyjny BSA i zastąpić go buforem inkubacyjnym HEPES.
- Przygotować 100-krotny roztwór stokowy Fluo-4AM o stężeniu 750 μM w 10% DMSO.
- Załadować barwnik do komórek w probówce stożkowej 15 ml zawierającej zawiesinę komórkową i bufor inkubacyjny HEPES bez BSA. W tym celu dodać do zawiesiny komórkowej odpowiednią objętość roztworu stokowego (rozcieńczenie 1:100). Następnie nanieść 500 μl tej zawiesiny na każde szkiełko podstawkowe 22x22 mm.
- Przechowywać szkiełka w ciemności w temperaturze pokojowej. Pierwsze pomiary Ca2+ wykonać 30 min po załadowaniu barwnika. Barwnik jest automatycznie usuwany z medium po rozpoczęciu perfuzji, która powinna nastąpić 30 min po załadowaniu barwnika.
2. Pomiar stężenia wapnia w komórkachy acynarnych trzustki
- Przepłucz każdy zestaw perfuzyjny wodą dejonizowaną (DI) i napełnij odpowiednią ilością buforu lub agonisty. Odpowietrz każdą strzykawkę buforem lub agonistą, aby zapewnić prawidłowy przepływ. Przymocuj strzykawki do statywu z pierścieniem na wysokości około 30-60 cm nad stolikiem mikroskopu.
- Za pomocą precyzyjnej pęsety ostrożnie chwyć za krawędź szkiełko nakrywkowe zawierające zawiesinę komórek. Przechyl szkiełko pod kątem 45°, aby nadmiar buforu spłynął. Umieść szkiełko nakrywkowe na gumowej uszczelce tak, aby komórki znajdowały się na górnej powierzchni szkiełka, a następnie złóż komorę (Ryciny 2A i 2B).
- Zamocuj komorę perfuzyjną do stolika i wprowadź rurkę zawierającą bufor do pierwszego wlotu komory (Rycina 2C). Uruchom strzykawkę z buforem i pozwól, aby bufor przepłynął przez całą powierzchnię szkiełka nakrywkowe. Gdy bufor dotrze do przeciwległego końca komory, wprowadź linię próżni do wlotu próżniowego. Wprowadź pozostałe rurki (zawierające agonistę, inhibitory itp.) w odpowiednie miejsca wzdłuż komory.
- Wizualizuj komórki, używając obiektywu 200X lub 400X z aperturą numeryczną 1,4 oraz lasera argonowego w celu wzbudzenia barwnika Fluo-4AM przy długości fali 488 nm (Rycina 1A, dół). Ustawienia mocy lasera powinny być dostosowane tak, aby fotopowielacz (PMT) nie był nasycony emitowanym światłem. Ponadto napięcie na PMT musi zostać zoptymalizowane dla maksymalnej detekcji światła.
- Sygnały emisji długoprzepustowe > 515 nm są zbierane przy prędkościach klatek 2-5 s/klatkę w celu wizualizacji wolnych wzorców oscylacyjnych oraz 0,2-0,3 s/klatkę w celu wizualizacji szybszych, globalnych fal wapniowych (Ryciny 3 i 4).
- Po zakończeniu obrazowania zamknij strzykawki i usuń wszystkie rurki. Rozmontuj komorę i powtórz kroki 2.2-2.4.
- Zbierz dane w postaci wartości numerycznych intensywności fluorescencji w czasie i przenieś je do programu Image J (pakiet oprogramowania udostępniony bezpłatnie przez National Institutes of Health, dostępny pod adresem http://rsb.info.nih.gov/ij/).
- Przeglądaj obrazy komórkowe w czasie rzeczywistym i zidentyfikuj obszary zainteresowania (ROI; np. apikalne, bazolateralne, jądrowe itp.)
- Wyznacz intensywności fluorescencji dla tych ROI i przedstaw je jako stosunek intensywności fluorescencji do intensywności fluorescencji bazowej (tzn. F/F0).
- Wygeneruj wykresy, nanosząc F/F0 w funkcji czasu. Oprócz wykresów zazwyczaj dostarcza się i prezentuje reprezentatywne obrazy z wykorzystaniem pseudokolorów.
3. Przygotowanie komórek acynarnych trzustki do testów uszkodzeń komórkowych
- Podgrzać pożywkę DMEM F-12 (bez czerwieni fenolowej) do 37 °C.
- Do pożywki DMEM F-12 dodać BSA (stężenie końcowe 0,1% w/v) oraz HCl (stężenie końcowe 50 μM).
- Odmiarkować 50 ml DMEM do probówki stożkowej.
- Przygotować bufor z kolagenazą, dodając 0,5 mg/ml (12 U/ml) kolagenazy typu IV do 10 ml uzupełnionej pożywki DMEM F-12.
- Uśmiercić jedną mysz poprzez uduszenie CO2. Umieścić zwierzę w pozycji grzbietnej i przygotować powierzchnię brzucha, oczyszczając ją 70% etanolem. Wykonać laparotomię w celu odsłonięcia jamy brzusznej. Wypreparować trzustkę i niezwłocznie wypłukać w małym naczyniu wagowym zawierającym 6 ml buforu z kolagenazą.
- Siekać tkankę za pomocą precyzyjnych nożyczek chirurgicznych przez 3-5 min lub do momentu, aż uzyskany roztwór stanie się równomiernie rozproszony.
- Przenieść posiekaną tkankę do kolby Erlenmeyera o pojemności 125 ml z dodatkowymi 5 ml buforu z kolagenazą, a następnie umieścić w kąpieli wodnej o temperaturze 37 °C przy wytrząsaniu z prędkością 90 rpm przez 5 min.
- Zdjąć z wytrząsarki, pozwolić komórkom krótko osiadać i wymienić ciecz na 5 ml świeżego buforu z kolagenazą. Następnie inkubować przez kolejne 35 min w kąpieli wodnej o temperaturze 37 °C przy wytrząsaniu z prędkością 90 rpm.
- Energicznie resuspendować materiał trawiony za pomocą pipety transferowej, aż zawiesina stanie się homogeniczna i pozbawiona widocznych grudek komórek. Następnie ostrożnie przepuścić zawiesinę komórkową przez uprzednio zwilżone nylonowe sito do kolby stożkowej.
- Energicznie przepipetować przez sito dodatkowe 3 ml świeżej pożywki DMEM F-12 (z kolagenazą), aby wymusić przejście wszystkich pozostałych komórek.
- Dodać kolejne 6-10 ml pożywki DMEM F-12 i pozwolić komórkom osiadać przez 2-3 min. Powtórzyć ten krok dwukrotnie, a po ostatnim przemyciu usunąć nadsącz.
- Dodać świeżą pożywkę DMEM F-12, resuspendować komórki i nanieść 500 μl zawiesiny komórkowej do każdego dołka 48-dołkowej płytki do hodowli tkankowej. Komórki powinny przypominać te przedstawione na Rysunku 1B.
- Pozostawić płytkę w kąpieli wodnej o temperaturze 37 °C przy 90 rpm przez 5 min przed dodaniem agonistów.
- Stymulować komórki różnymi agonistami przez 2-4 h.
- Przechylić płytkę pod kątem, aby umożliwić osiadanie komórek, ostrożnie odpipetować alykwot pożywki (zazwyczaj 100 μl) i gwałtownie zamrozić w ciekłym azocie.
- Gwałtownie zamrozić pozostałą zawiesinę komórkową. Gwałtowne mrożenie nie jest niezbędne dla pomiarów LDH. Alternatywnie próbki można przechowywać w lodzie, jeśli analiza zostanie przeprowadzona tego samego dnia, lub w temperaturze -20 °C do długotrwałego przechowywania.
4. Pomiar wycieku dehydrogenazy mleczanowej
- Pomiar wycieku dehydrogenazy mleczanowej (LDH) należy przeprowadzić głównie z wykorzystaniem odczynników i instrukcji dostarczonych w zestawie Promega CytoTox 96 Non-Radioactive Cytotoxicity Assay (patrz Tabela specyficznych odczynników i materiałów).
- Substrat LDH (dołączony do zestawu) należy zrekonstytuować w 12 ml buforu do testu (również dołączonego).
- Zamrożone zawiesiny komórkowe oraz próbki pożywek należy rozmrozić w łaźni wodnej w temperaturze pokojowej.
- Do płytki 96-dołkowej należy nanieść po 50 μl każdej próbki pożywki.
- Do zawiesiny komórkowej należy dodać odpowiednią objętość 10X buforu do lizy, tak aby stężenie końcowe wynosiło 1X. Próbki należy krótko wymieszać w wortexie i inkubować w temperaturze 37 °C przez 60 min.
- Zlizowane próbki należy wirować z prędkością 250 x g przez 4 min w celu osadzenia szczątków komórkowych.
- W przypadku lizatów komórkowych należy nanieść 50 μl rozcieńczenia 1:10 do każdego dołka płytki 96-dołkowej.
- Do każdego dołka należy dodać 50 μl zrekonstytuowanego substratu, a następnie inkubować płytkę w ciemności w temperaturze pokojowej przez 30 min.
- Reakcję należy zatrzymać, dodając 50 μl roztworu zatrzymującego (dołączonego do zestawu) do każdego dołka.
- Absorbancję należy zmierzyć przy długości fali 490 nm.
- Do obliczenia % wycieku LDH należy zastosować poniższe wzory. Poniższe gęstości optyczne (OD) są wartościami skorygowanymi poprzez odjęcie odczytu tła (blank) z dołka zawierającego wyłącznie PBS, substrat i roztwór zatrzymujący.
LDH w medium = (OD492 medium) x (czynnik rozcieńczenia medium) x (obj. medium)*Ponieważ rozcieńczanie próbek medium jest zazwyczaj niepotrzebne, czynnik rozcieńczenia najczęściej będzie równy 1.
Całkowite LDH = ((OD490 lizatu) x (czynnik rozcieńczenia lizatu) x (obj. w zawiesinie komórkowej))+ ((OD490 pożywki) x (czynnik rozcieńczenia) x (obj. pożywki pobranej do analizy))
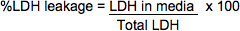
5. Zakażanie komórek acynarnych trzustki adenowirusem
- Przygotować komórki acinarne trzustki zgodnie z opisem w sekcji 3.
- Po wykonaniu kroku 3.12, dodać 107 jednostek zakaźnych (IFUs) adenowirusa do zawiesiny komórkowej i inkubować przez 30 min w 37 °C.
- Równomiernie nanieść 2 ml zawiesiny komórkowej na płytkę 6-dołkową.
- W przypadku większości konstruktów ekspresyjnych komórki powinny zostać odpowiednio zainfekowane w ciągu 18 hr; w przypadku niektórych konstruktów lucyferazy wystarczy 6 hr.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
Przykład pomiarów wapnia w komórkach acynarnych w odpowiedzi na bodźce fizjologiczne przedstawiono na Ryc. 3. Komórki acynarne obciążono barwnikiem wapnia Fluo-4 i poddano perfuzji analogiem acetylocholiny, karbacholem (CCh; 1 μM) 8. Komórki zareagowały w formie fali wapniowej, która rozpoczyna się w regionie apikalnym i rozprzestrzenia się do regionu bazolateralnego 3,9. Reprezentatywne zapisy przedstawione na Ryc. 3B obrazują typowy wzorzec szczyt-plateau często o...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
Przedstawiona tutaj metoda izolacji komórek i późniejsze testy stanowią potężne narzędzia do badania fizjologicznych i patofizjologicznych cech zewnątrzwydzielniczej trzustki. Metoda izolowania rozproszonych komórek groniastych trzustki została po raz pierwszy opisana przez Amsterdama i Jamiesona w 1972 roku11. Przedstawione tutaj metody zostały zaadaptowane z nowszych metod izolacji opisanych przez Van Ackera i współpracowników 12. Chociaż techniki te są wysoce powtarzalne i łatwe do nauczenia, każ...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Nie stwierdzono konfliktu interesów.
Podziękowania
Ta praca była wspierana przez National Institutes of Health Grant DK083327, oraz DK093491 (dla S.Z.H.).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Myszy | NCI | N/A | Male 20-30 gramów; praktycznie każda odmiana powinna dać porównywalne wyniki. |
| HEPES | Amerykański AB00892 | ||
| Chlorek sodu | J.T. Baker | 3624-05 | |
| Chlorek potasu | J.T. Baker | 3040-01 | |
| Chlorek magnezu | Sigma | M-8266 | |
| Chlorek wapnia | Fischer | C79 | |
| Dekstroza | J.T. Baker | 1916-01 | |
| L-Glutamina | Sigma | G-8540 | |
| 1X minimum Eagle's medium endogenna mieszanina aminokwasów | Gibco | 11140-050 | |
| Wodorotlenek sodu | EM | SX0593 | |
| Albumina surowicy bydlęcej | Sigma | A7906 | |
| Kolagenaza | Worthington | 4188 | |
| Inhibitor trypsyny sojowej | Sigma | T-9003 | |
| Dwutlenek węgla | Matheson Gas | 124-38-9 | |
| 125 ml Plastikowa kolba Erlenmeyer | Crystalgen | 26-0005 | |
| Zestaw do preparacji | Fine Science Tools | 14161-10 | |
| 70% etanol | LabChem | LC222102 | |
| P1000, P100, P10, P10 Pipety | Gilson | FA10005P | |
| Łódź wagowa | Heathrow Scientific | HS1420A | |
| Plastikowe pipety transferowe | USA Scientific | 1020-2500 | |
| Probówki stożkowe 15 ml | BD Falcon | 352095 | |
| Probówki stożkowe 50 ml | BD Falcon | 352070 | |
| Probówka do mikrowirówek 1,5 ml | Fisher | 05-408-129 | |
| 0,65 ml Probówka do mikrowirówek | VWR | 20170-293 | |
| Szkiełka nakrywkowe szklane 22 x 22 mm | Fisher | 032811-9 | |
| Kwas azotowy | Fischer | A483-212 | |
| Kwas | Fischer | A142-212 | |
| Woda dejonizowana | N/ | A N/D | |
| szkiełka nakrywkowe 18 x 18 mm | Fischer | 021510-9 | |
| Folia laboratoryjna | Parafilm | PM-996 | |
| Fluo-4AM | Invitrogen | F14201 | |
| Dimetylosulfotlenek | Sigma | D2650 | |
| Luer lock | Becton Dickinson | 932777 | |
| strzykawka 60 ml | BD Bioscience | DG567805 | |
| 23 ¾ rurka do pomiaru | BD Bioscience | 9328270 | |
| PE50 | Glina Adam | PE50-427411 | |
| Wkrętak płaski | N/A | N/A | |
| DMEM F-12, bez czerwieni fenolowej | Gibco | 21041-025 | |
| Igła o rozmiarze 30,5 | BD Bioscience | 305106 | |
| 25 ml Kolba Erlenmeyera | Fischer | FB50025 | |
| Nylonowy filtr siatkowy | Nitex | 03-150/38 | 150 um wielkość porów |
| 48 dołkowa płytka do hodowli tkankowej | Costar | 3548 | |
| 96-dołkowa płytka do hodowli tkankowej | Costar | 3795 | |
| 6-dołkowa płytka do hodowli tkankowej | Costar | 3506 | |
| Ciekły azot | Matheson Gas | 7727-37-9 | |
| Zestaw do oznaczania cytotoksyczności | Promega | G1782 | |
| Adeno-GFP | N/A | N/A | Prezent od J. Williamsa |
| Equipment | |||
| Ring statyw z zaciskami | United Scientific | SET462 | |
| Komora peryfuzyjna | N/A | N/A | Zaprojektowany przez S.Z.H i kolegów z Uniwersytetu Yale |
| Linia próżniowa | Manostat | 72-100-000 | |
| Łaźnia wodna z wytrząsarką | Precyzyjny mikroskop konfokalny 51220076 | ||
| naukowego Zeiss | LSM 710 | ||
| Czytnik płytek BioTek Synergy H1 | BioTek | 11-120-534 | |
| Kaptur do hodowli tkankowych | Nuaire | NU-425-600 | |
| Inkubator do hodowli tkankowych | Thermo | 3110 |
Bibliografia
- Toescu, E. C., Lawrie, A. M., Petersen, O. H., Gallacher, D. V. Spatial and temporal distribution of agonist-evoked cytoplasmic Ca2+ signals in exocrine acinar cells analysed by digital image microscopy. Embo J. 11, 1623-1629 (1992).
- Ito, K., Miyashita, Y., Kasai, H. Micromolar and submicromolar Ca2+ spikes regulating distinct cellular functions in pancreatic acinar cells. Embo J. 16, 242-251 (1997).
- Husain, S. Z., et al. The ryanodine receptor mediates early zymogen activation in pancreatitis. Proc. Natl. Acad. Sci. U.S.A. 102, 14386-14391 (2005).
- Raraty, M., et al. Calcium-dependent enzyme activation and vacuole formation in the apical granular region of pancreatic acinar cells. Proc. Natl. Acad. Sci. U.S.A. 97, 13126-13131 (2000).
- Orabi, A. I., et al. Dantrolene mitigates caerulein-induced pancreatitis in vivo in mice. Am. J. Physiol. Gastrointest. Liver Physiol. 299, G196-G204 (2009).
- Shah, A. U., et al. Protease Activation during in vivo Pancreatitis is Dependent upon Calcineurin Activation. Am. J. Physiol. Gastrointest. Liver Physiol. , (2009).
- Muili, K. A., et al. Pharmacologic and genetic inhibition of calcineurin protects against carbachol-induced pathologic zymogen activation and acinar cell injury. Am. J. Physiol. Gastrointest. Liver Physiol. , (2012).
- Orabi, A. I., et al. Ethanol enhances carbachol-induced protease activation and accelerates Ca2+ waves in isolated rat pancreatic acini. J. Biol. Chem. 286, 14090-14097 (2011).
- Nathanson, M. H., Padfield, P. J., O'Sullivan, A. J., Burgstahler, A. D., Jamieson, J. D. Mechanism of Ca2+ wave propagation in pancreatic acinar cells. J. Biol. Chem. 267, 18118-18121 (1992).
- Reed, A. M., et al. Low extracellular pH induces damage in the pancreatic acinar cell by enhancing calcium signaling. J. Biol. Chem. 286, 1919-1926 (2011).
- Amsterdam, A., Jamieson, J. D. Structural and functional characterization of isolated pancreatic exocrine cells. Proc. Natl. Acad. Sci. U.S.A. 69, 3028-3032 (1972).
- Van Acker, G. J., et al. Tumor progression locus-2 is a critical regulator of pancreatic and lung inflammation during acute pancreatitis. J. Biol. Chem. 282, 22140-22149 (2007).
- Ito, K., Miyashita, Y., Kasai, H. Kinetic control of multiple forms of Ca(2+) spikes by inositol trisphosphate in pancreatic acinar cells. J. Cell Biol. 146, 405-413 (1999).
- Leite, M. F., Burgstahler, A. D., Nathanson, M. H. Ca2+ waves require sequential activation of inositol trisphosphate receptors and ryanodine receptors in pancreatic acini. Gastroenterology. 122, 415-427 (2002).
- Paredes, R. M., Etzler, J. C., Watts, L. T., Zheng, W., Lechleiter, J. D. Chemical calcium indicators. Methods. 46, 143-151 (2008).
- Schild, D., Jung, A., Schultens, H. A. Localization of calcium entry through calcium channels in olfactory receptor neurones using a laser scanning microscope and the calcium indicator dyes Fluo-3 and Fura-Red. Cell Calcium. 15, 341-348 (1994).
- Saluja, A. K., et al. Secretagogue-induced digestive enzyme activation and cell injury in rat pancreatic acini. Am. J. Physiol. 276, 835-842 (1999).
- Husain, S. Z., et al. Ryanodine receptors contribute to bile acid-induced pathological calcium signaling and pancreatitis in mice. Am. J. Physiol. Gastrointest. Liver Physiol. , (2012).
- Gurda, G. T., Guo, L., Lee, S. H., Molkentin, J. D., Williams, J. A. Cholecystokinin activates pancreatic calcineurin-NFAT signaling in vitro and in vivo. Mol. Biol. Cell. 19, 198-206 (2008).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
