Pirosekwencjonowanie to wszechstronna technika, która ułatwia sekwencjonowanie genomu drobnoustrojów, które może być używane do identyfikacji gatunków bakterii, rozróżniania szczepów bakteryjnych i wykrywania mutacji genetycznych, które nadają odporność na środki przeciwdrobnoustrojowe. W tym filmie zostanie zademonstrowana procedura generowania amplikonów drobnoustrojów, pirosekwencjonowania amplikonów i analizy sekwencji DNA.
Artykuł metodologiczny
Pirosekwencjonowanie w celu identyfikacji i charakterystyki drobnoustrojów
W tym artykule
Podsumowanie
Streszczenie
Pirosekwencjonowanie to wszechstronna technika, która ułatwia sekwencjonowanie genomu drobnoustrojów, które może być wykorzystane do identyfikacji gatunków bakterii, rozróżniania szczepów bakteryjnych i wykrywania mutacji genetycznych, które nadają odporność na środki przeciwdrobnoustrojowe. Do zalet pirosekwencjonowania w zastosowaniach mikrobiologicznych należą szybkie i niezawodne badania przesiewowe o wysokiej przepustowości oraz dokładna identyfikacja drobnoustrojów i mutacji genomu drobnoustrojów. Pirosekwencjonowanie polega na sekwencjonowaniu DNA poprzez syntezę komplementarnej nici pojedynczej zasady na raz, przy jednoczesnym określeniu specyficznego nukleotydu włączanego podczas reakcji syntezy. Reakcja zachodzi na unieruchomionym jednoniciowym matrycowym DNA, w którym cztery dezoksyrybonukleotydy (dNTP) są dodawane sekwencyjnie, a niewłączone dNTP są enzymatycznie degradowane przed dodaniem następnego dNTP do reakcji syntezy. Wykrywanie określonej zasady wbudowanej w matrycę jest monitorowane poprzez generowanie sygnałów chemiluminescencyjnych. Kolejność dNTP, które wytwarzają sygnały chemiluminescencyjne, określa sekwencję DNA matrycy. Zdolność sekwencjonowania w czasie rzeczywistym w technologii pirosekwencjonowania umożliwia szybką identyfikację drobnoustrojów w jednym teście. Ponadto przyrząd do sekwencjonowania pirologicznego może analizować pełną różnorodność genetyczną oporności na leki przeciwdrobnoustrojowe, w tym typowanie SNP, mutacje punktowe, insercje i delecje, a także kwantyfikację wielu kopii genów, które mogą wystąpić w niektórych wzorcach oporności na środki przeciwdrobnoustrojowe.
Wprowadzenie
Pirosekwencjonowanie to szybka i dokładna metoda sekwencjonowania kwasów nukleinowych, która opiera się na zasadzie "sekwencjonowania przez syntezę". "Sekwencjonowanie przez syntezę" polega na użyciu pojedynczej nici matrycy DNA do syntezy nici komplementarnej po jednej zasadzie na raz i wykrywaniu włączonej zasady (A, T, G lub C) na każdym etapie poprzez detekcję sygnału chemiluminescencyjnego. Reakcja pirosekwencjonowania obejmuje matrycę DNA, dNTP (dATP, dGTP, dTTP, dCTP), polimerazę DNA, sulfurylazę ATP, lucyferynę, lucyferazę i apirazę. Reakcja syntezy jest inicjowana przez dodanie jednego z czterech dNTP i polimerazy DNA do jednoniciowego biotynylowanego matrycowego DNA. Polimeraza DNA włącza komplementarny dNTP do matrycy, a następnie uwalnia pirofosforan (ryc. 1). Sulfurylaza ATP proporcjonalnie przekształca pirofosforan w ATP. ATP działa jako katalizator przemiany lucyferyny w oksylucyferynę, w której pośredniczy lucyferazy, co generuje światło (ryc. 2). Intensywność światła jest proporcjonalna do liczby włączonych nukleotydów i określa, czy jeden lub więcej specyficznych dNTP (dATP, dTTP, dGTP lub dCTP) jest kolejno obecne na nici matrycy (ryc. 3). Każdy nieinkorporowany dNTP jest degradowany przez apyrazę przed dodaniem następnego dNTP w celu kontynuacji reakcji syntezy. Tę reakcję "sekwencjonowania przez syntezę" powtarza się z dodaniem każdego z czterech dNTP, aż do określenia sekwencji DNA jednoniciowej matrycy DNA.
Aby zobaczyć animację reakcji pirosekwencjonowania Kliknij tutaj, aby wyświetlić film.
Protokół
Wprowadzenie: Pojedyncza kolonia bakteryjna powinna być użyta do zaszczepienia odpowiedniego bulionu kulturowego, który jest inkubowany przez noc. Osad bakteryjny jest następnie przetwarzany w celu oczyszczenia genomowego DNA za pomocą dostępnego na rynku zestawu do izolacji genomu. Oczyszczony genomowy DNA powinien mieć stosunek 260/280 (nm) >1,8, aby zapewnić, że próbka jest wolna od zanieczyszczenia białkowego. Ilość genomowego DNA potrzebna do wytworzenia matrycy do pirosekwencjonowania wynosi 10-20 ng.
A. Wzmocnienie szablonu
(Podręcznik PCR PyroMark; www.qiagen.com/handbooks1)
Ustawianie reakcji PCR
Uwaga: Jeden starter musi być biotynylowany na końcu 5' i zaleca się, aby został oczyszczony metodą HPLC w celu przygotowania szablonu. Zalecamy oprogramowanie PyroMark Assay Design Software 2.0 do projektowania PCR i sekwencyjnego startera, które jest zoptymalizowane pod kątem sekwencjonowania z krótkim odczytem, jednak Primer-BLAST (http://www.ncbi.nlm.nih.gov/tools/primer-blast/index.cgi?LINK_LOC=BlastHome) firmy NCBI może być również używany do projektowania starterów.
- Rozmrozić wszystkie wymagane roztwory (wymienione w tabeli 1) i dokładnie wymieszać. Ustawić reakcję zgodnie z tabelą 1. Wszystkie prace można wykonać w temperaturze pokojowej.
Uwaga: PCR Master Mix zawiera MgCl2 dla końcowego stężenia 1,5 mM, co zapewnia zadowalające wyniki w większości przypadków. Jeśli wymagane jest wyższe stężenieMg2+, do reakcji można dodać do 3,5 μl 25 mM MgCl2
.- Dokładnie wymieszaj mieszaninę reakcyjną, delikatnie pipetując w górę i w dół, a następnie dozuj odpowiednie objętości do probówek PCR.
- Dodaj matrycę DNA do każdej probówki PCR. Zalecamy 10 ng genomowego DNA.
- Zaprogramować termocykler zgodnie z tabelą 2. Dla wygody zaleca się końcowe trzymanie w temperaturze 4 °C. W przypadku korzystania z termocyklera bez podgrzewanej pokrywy, reakcje należy nałożyć na 100 μl oleju mineralnego.
- Umieść probówki PCR w cyklerze i uruchom program rowerowy.
B. Protokół stacji roboczej odkurzacza
Unieruchamianie biotynylowanych produktów PCR
- Przygotuj mieszankę wzorcową zgodnie z rysunkiem 4.
Uwaga: Przed pipetowaniem delikatnie wstrząśnij butelką z kulkami Sepharose pokrytymi streptawidyną, aby zapewnić jednorodną zawiesinę.
- W zależności od objętości użytego produktu PCR, dozować 60-75 μl mieszanki wzorcowej do każdego dołka płytki PCR, aby uzyskać całkowitą objętość 80 μl na dołek.
- Do każdej studzienki dodać 5-20 μl biotynylowanego produktu PCR.
- Uszczelnić studzienki nakrętkami paskowymi i mieszać płytkę PCR z prędkością 1 400 obr./min przez 5-10 minut w temperaturze pokojowej (15-25 °C) za pomocą wytrząsarki orbitalnej.
Denaturacja DNA i dodanie startera sekwencjonującego
- Rozcieńczyć startery sekwencyjne do 0,3 μM buforem do wyżarzania i dozować 25 μl do każdego dołka płytki reakcyjnej. Umieść tabliczkę na stacji roboczej.
- Napełnij koryta stanowiska pracy zgodnie ze schematem Rysunek 5.
- Włącz pompę próżniową i upewnij się, że przełącznik na przyrządzie próżniowym jest ustawiony w pozycji włączonej (Rysunek 6). Przepłucz sondy filtra wodą o wysokiej czystości (Milli-Q 18.2 MW x cm lub odpowiednik) w rynnie 5 (Rysunek 5). Napełnij koryto świeżą wodą o wysokiej czystości do użycia w kroku 12.
- Pracując szybko, umieść płytkę PCR z koralikami na stacji roboczej. Upewnij się, że obie płytki są w tej samej orientacji, co w momencie ładowania próbek.
- Przy włączonym przełączniku podciśnienia opuść narzędzie próżniowe do dołków płytki PCR na 20 sekund lub do momentu, gdy cała objętość zostanie zassana. Koraliki zostaną przechwycone przez narzędzie próżniowe (Rysunek 7).
- Gdy próżnia jest nadal włączona, przepłukać narzędzie 70% etanolem (koryto 1) przez 20 sekund lub do momentu, gdy cała objętość zostanie zassana.
- Przy włączonym podciśnieniu przepłukać narzędzie roztworem denaturacyjnym (koryto 2) przez 20 sekund lub do momentu, gdy cała objętość zostanie zassana.
Uwaga: Roztwór do denaturacji zawiera wodorotlenek sodu, który działa drażniąco na oczy i skórę. Zawsze noś fartuch laboratoryjny, rękawice i okulary ochronne.
- Przy włączonym podciśnieniu płucz narzędzie buforem do płukania (koryto 3) przez 20 sekund lub do momentu, gdy cała objętość zostanie zassana.
- Przy włączonym podciśnieniu podnieś narzędzie próżniowe poza 90° w pionie na 5 sekund, aby umożliwić spływanie całego płynu z narzędzia próżniowego. Wyłącz pompę i wyrównaj narzędzie próżniowe z płytką reakcyjną. Opuść narzędzie próżniowe do studzienek i delikatnie potrząśnij z boku na bok, aby uwolnić kulki do studzienek zawierających starter sekwencyjny.
- W celu wyczyszczenia narzędzia próżniowego należy mieszać sondy filtrujące w wodzie o wysokiej czystości (koryto 4) przez 10 sekund.
- Włącz odkurzacz i przepłucz narzędzie wodą o wysokiej czystości (koryto 5) przez 20 sekund lub do momentu, gdy cała objętość zostanie zassana.
- Podnieś odkurzacz powyżej 90°C w pionie na 5 sekund, a następnie wyłącz odkurzacz i przechowuj w pozycji "Parking".
Wyżarzanie startera sekwencjonowania nici DNA
- Umieścić płytkę reakcyjną we wstępnie ogrzanym uchwycie na płytki.
- Podgrzewać płytkę na bloku grzewczym w temperaturze 80 °C przez 2 minuty.
- Wyjmij płytkę z uchwytu i umieść na blacie do ostygnięcia w temperaturze pokojowej przez 5 minut.
Operacja Pyromark Q24
Uwaga: Włącz instrument za pomocą przełącznika zasilania znajdującego się nad przewodem zasilającym. Uruchomienie może potrwać do 1 minuty.
- Napełnij kartusz zgodnie z instrukcjami zawartymi w Podręczniku odczynników PyroMark Gold Q24 2. Aby określić wymagane woluminy, należy skonfigurować plik uruchamiania w oprogramowaniu instrumentu, a następnie w menu Narzędzia wybierz opcję Pre Run Information (Informacje przed uruchomieniem)
- Jeśli instrument był już włączony, upewnij się, że nie wykonuje biegu, a następnie otwórz pokrywę. Dźwiękowy sygnał ostrzegawczy zostanie wyemitowany, jeśli pokrywa zostanie otwarta, gdy jest to niebezpieczne.
- Otwórz zasuwę naboju i włóż kasetę z etykietą skierowaną do przodu (Rysunek 8). Upewnij się, że wkład jest prawidłowo włożony (z przodu powinna być widoczna linia) i zamknij zasuwę.
- Otwórz ramkę mocującą płytkę i umieść płytkę z próbkami wewnątrz urządzenia.
- Zamknij ramkę przytrzymującą płytę i pokrywę instrumentu (Rysunek 9).
Rozpoczynanie biegu
- Włóż pamięć USB z plikami uruchamiania utworzonymi za pomocą oprogramowania instrumentu do portu USB z przodu instrumentu.
- Wybierz "Uruchom" w menu głównym i naciśnij "OK".
- Użyj strzałek przewijania, aby wybrać żądany plik uruchamiania i naciśnij "Wybierz".
Uwaga: Przyrząd rozpocznie dozowanie odczynników po osiągnięciu wszystkich ustawionych poziomów ciśnienia i temperatury (może to potrwać kilka minut). Podczas biegu na ekranie przyrządu wyświetlany jest pyrogram wybranego odwiertu w czasie rzeczywistym. Użyj strzałek przewijania, aby zobaczyć pirogram innych studni.
Ukończenie biegu
- Gdy przyrząd potwierdzi, że przebieg został zakończony, a przebieg file został zapisany w pamięci USB, naciśnij "Zamknij".
- Odłącz pamięć USB. Jeśli została usunięta przed zakończeniem biegu, włóż pamięć USB. Wybierz "Administracja", a następnie "Kopiuj niezapisane przebiegi".
- Plik roboczy można teraz otworzyć i przeanalizować za pomocą oprogramowania urządzenia i porównać z biblioteką znanych mikroorganizmów za pomocą oprogramowania Identifire.
Wyniki
Wyniki typowego przebiegu pirosekwencjonowania z wykorzystaniem oprogramowania pokazują położenie starterów forward i reverse użytych do generowania amplikonu oraz startera sekwencyjnego użytego w reakcji pirosekwencjonowania w obrębie konserwowanej sekwencji rybosomalnej 16S (Rysunek 10). Sekwencja hiperzmienna między miejscami wiązania starterów umożliwia identyfikację wielu gatunków bakterii przy użyciu konserwatywnego startera sekwencyjnego (5'-TACATGCAAGTCGA). Jako wewnętrzną kontrolę jakości można sprawdzić sekwencję DNA otaczającą region zmienny, aby upewnić się, że przeanalizowano prawidłowy region DNA. Oprogramowanie do pirosekwencjonowania umożliwia porównanie i dopasowanie wygenerowanej sekwencji do wewnętrznej bazy danych rybosomalnych sekwencji bakteryjnych w celu identyfikacji bakterii. Ponadto sekwencję można przeanalizować w celu wykrycia mutacji warunkujących oporność na antybiotyki. Na przykład analiza mutacji w genach rybosomalnych 23S Helicobacter pylori wykazuje dwa wzorce mutacji (GAA lub AGA), które nadają oporność na antybiotyki (Rysunek 11). Można jednocześnie badać wiele izolatów od tego samego pacjenta, aby śledzić pojawianie się oporności na leki w czasie, co wspomaga dochodzenia epidemiologiczne w przypadku ognisk oporności drobnoustrojów na leki.
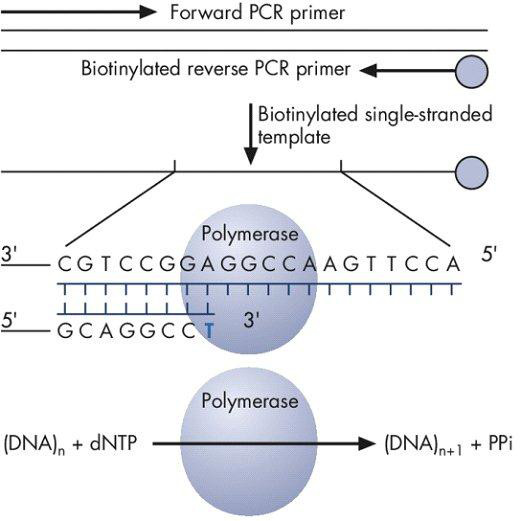
Rycina 1. Biotynylowany produkt PCR służy jako matryca do inkorporacji dNTP przez polimerazę DNA, co prowadzi do powstania pirofosforanu (PPi).

Rycina 2. ATP sulfurylaza proporcjonalnie przekształca pirofosforan w ATP. ATP działa jako katalizator w reakcji przekształcania lucyferyny w oksylucyferynę za pośrednictwem lucyferazy, co generuje światło proporcjonalne do ilości ATP. Światło jest rejestrowane jako pik na zapisie pyrogramu i wskazuje na wbudowanie nukleotydu. Newbudowane dNTP są degradowane przez apirazę przed dodaniem kolejnego dNTP w celu kontynuacji syntezy.
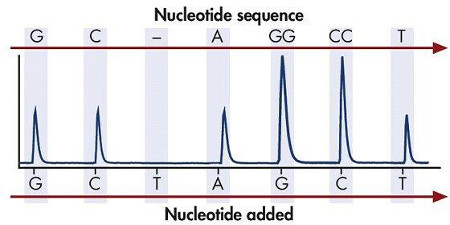
Rycina 3. Intensywność generowanego światła wskazuje, czy jeden lub więcej konkretnych dNTP (dATP, dTTP, dGTP lub dCTP) zostało sekwencyjnie wbudowane w nić matrycową.
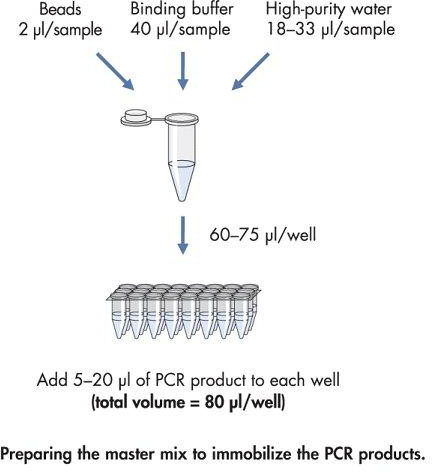
Rysunek 4. Schemat blokowy przygotowania master mixu do unieruchomienia biotynylowanego produktu PCR.

Rysunek 5. Stacja robocza PyroMark z zaznaczonymi miejscami na płytkę PCR, płytkę PyroMark oraz korytko.
Rysunek 6. Położenia włączone (ON) i wyłączone (OFF) przełącznika próżniowego.
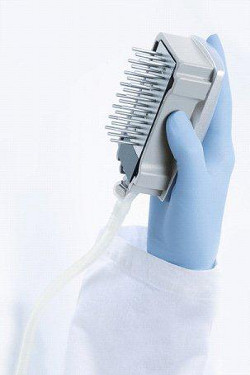
Rycina 7. Narzędzie próżniowe. Prawidłowa obsługa narzędzia próżniowego.

Rycina 8. Otwarta bramka kartridża z włożonym kartridżem.

Rycina 9. Wkład prawidłowo włożony przy zamkniętej bramce.
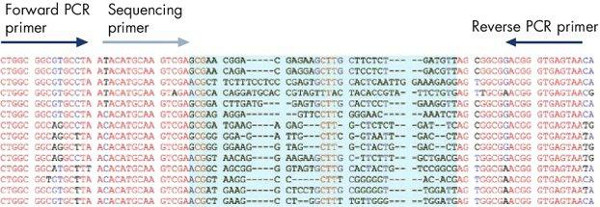
Rysunek 10. Wyniki identyfikacji bakterii metodą pirosekwencjonowania. Startery PCR są zaprojektowane dla konserwatywnych regionów matrycy DNA, a starter sekwencyjny znajduje się bezpośrednio przed dobrze scharakteryzowaną, identyfikacyjną hiperzmienną sekwencją DNA w obrębie amplikonu (zaznaczono na niebiesko).
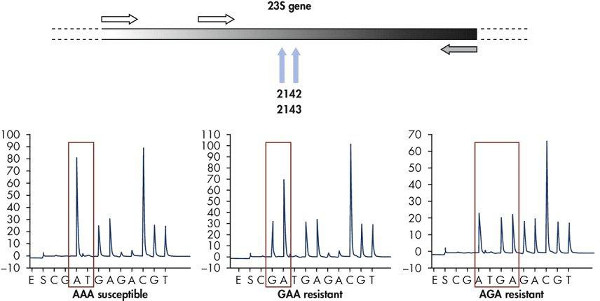
Rysunek 11. Wykrywanie oporności na antybiotyki u Helicobacter pylori z wykorzystaniem pirosekwencjonowania. Analiza mutacji w genach 23S, które nadają oporność na środki przeciwbakteryjne u Helicobacter pylori zawierających sekwencje GAA lub AGA. Kliknij tutaj, aby wyświetlić powiększony rysunek.
| Składnik | Objętość na reakcję | Stężenie końcowe |
| Pyro PCR Master Mix, 2x | 12.5 μl | 1x |
| CoralLoad Concentrate, 10x | 2.5 μl | 1x |
| 25 mM MgCl2 (opcjonalnie) | Zmienna | ≥1.5 mM |
| Q-Solution, 5x (opcjonalnie) | 5 μl | 1x |
| Starter A/Starter B | Zmienna/Zmienna | 0.2 μM/0.2 μM |
| Woda wolna od RNaz | Zmienna | - |
| Objętość całkowita (po dodaniu matrycy DNA) | 25 μl |
Tabela 1. Mieszanina reakcyjna PCR.
| Dodatkowe uwagi | |||
| Wstępny etap aktywacji PCR | 15 min | 95 °C | Aktywacja HotStartTaq DNA Polymerase |
| Cykl 3-etapowy: Denaturacja | 30 sec | 94 °C | |
| Przyłączanie (Annealing) | 30 sec | 60 °C 56 °C | Dla DNA genomowego Dla DNA konwertowanego siarczynem |
| Elongacja | 30 sec | 72 °C | |
| Liczba cykli | 45 | ||
| Elongacja końcowa | 10 min | 72 °C |
Tabela 2. Specyfikacje cyklu PCR.
Dyskusja
Skomercjalizowano kilka nowych metod sekwencjonowania nowej generacji. Trzy z najczęściej stosowanych metod to sekwencjonowanie półprzewodników jonowych, sekwencjonowanie pojedynczych cząsteczek w czasie rzeczywistym i sekwencjonowanie przez syntezę (SBS). 3-11 Każda z tych metod opiera się na sekwencjonowaniu przez syntezę, ale wykorzystuje nowatorskie platformy do wykrywania włączonych nukleotydów. W sekwencjonowaniu półprzewodników jonowych pojedyncza nić DNA służy jako matryca dla nici sekwencjonowania. 12 Polimerazę i nukleotydy dodaje się sekwencyjnie, tak jak w przypadku pirosekwencjonowania. Kiedy nukleotyd jest dodawany do rosnącej nici DNA, uwalniany jest jon wodorowy. Jon wodorowy jest wykrywany przez czujnik oparty na tranzystorze polowym.
Sekwencjonowanie pojedynczej cząsteczki w czasie rzeczywistym zależy od falowodu w trybie zerowym (ZMW). 13 ZMW jest małą strukturą, w której pojedyncza cząsteczka polimerazy jest przyłączona do dna studni. Jest oświetlony w taki sposób, że można wykryć cząsteczkę fluorescencyjną. Każdy nukleotyd jest oznaczony cząsteczką fluorescencyjną. Po włączeniu fluorescencyjnie znakowanego nukleotydu detektor identyfikuje nukleotyd. Po dodaniu kolejnego nukleotydu cząsteczka fluorescencyjna jest rozszczepiana. 14
Sekwencjonowanie przez syntezę (SBS) wykorzystuje unikalną metodę amplifikacji docelowego DNA w taki sposób, że generowane są klastry unikalnych sekwencji. Generowanych jest 15 jednoniciowych szablonów, a następnie syntetyzowana jest nić komplementarna. Każdy nukleotyd jest znakowany cząsteczką fluorescencyjną, a po każdym dodaniu zasady rejestrowana jest fluorescencja dodanej zasady.
Oświadczenia
Produkcja i bezpłatny dostęp do tego artykułu są sponsorowane przez Qiagen.
Autorzy Ahmed, Durocher, Jessen i Vardi są pracownikami firmy Qiagen Inc., która produkuje odczynniki i instrumenty użyte w tym artykule.
Podziękowania
Ten projekt był częściowo wspierany przez Uniwersytet Johnsa Hopkinsa, Biuro Rektora poprzez Gateway Science Initiative i Qiagen Inc.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| PyroMark PCR Master Mix, 2x | Qiagen | 978703 | |
| CoralLoad Concentrate, 10x | Qiagen | 978703, 978705 | |
| Q-Solution, 5x | Qiagen | 978703, 978705 | |
| MgCl2, 25 mM | Qiagen | 978703, 978705 | |
| Woda bez RNaz | Qiagen | 129112 | |
| Primers | Startery Qiagen | 978776 lub 978777 | należy zakupić od uznanego producenta oligonukleotydów (tj. QIAGEN Pyromark Custom Assays, IDT itp.). Liofilizowane startery należy rozpuścić w TE, aby uzyskać roztwór podstawowy 100 μM. |
| Odczynniki Pyromark Gold Q24 | Qiagen | 970802 | |
| Woda o wysokiej czystości (Milli-Q 18,2 MΩ x cm lub odpowiednik) | |||
| Streptawidyna Sepharose Wysokowydajne kulki | GE Healthcare | 17-5113-07 | |
| PyroMark Bufor do wyżarzania | Qiagen | 979009 | |
| Roztwór do denaturacji PyroMark | Qiagen | 979007 | |
| Bufor myjący PyroMark | Qiagen | 979008 | |
| PyroMark Q24 | Qiagen | 9001514 | |
| Wkład PyroMark Q24 | Qiagen | 979202 | |
| PyroMark Q96 HS Skrzynka z uchwytem na końcówki | Qiagen | 979105 | |
| Stacja robocza PyroMark Q24 | Qiagen | 9001516 | |
| Uchwyt na płytę PyroMark Q24 | Qiagen | ||
| Wytrząsarka orbitalna | Fisher | 11-675-297 | |
| Blok grzewczy | Fisher | 11-718Q |
Bibliografia
- PyroMark PCR Handbook. , [about 27p.]. Available from: http://www.qiagen.com/handbooks (2009).
- PyroMark Q24 User Manual. , [about 27p.]. Available from: http://www.qiagen.com/handbooks (2012).
- Elahi, E., Ronaghi, M. Pyrosequencing: a tool for DNA sequencing analysis. Methods Mol. Bio. 255, 211-219 (2004).
- Fakhrai-Rad, H., Pourmand, N., Ronaghi, M. Pyrosequencing: and accurate detection platform for single nucleotide polymorphisms. Hum. Mutat. 19 (5), 479-485 (2002).
- Langaee, T., Ronaghi, M. Genetic variation analyses by pyrosequencing. Mutat. Res. 573 (1-2), 96-102 (2005).
- Liu, Z., Lozupone, C., Hamady, M., Bushman, F. D., Knight, R. Short pyrosequencing reads suffice for accurate microbial community analysis. Nucleic Acids Res. 35 (18), e120(2007).
- Novais, R. C., Thorstenson, Y. R. The evolution of Pyrosequencing for microbiology: From genes to genomes. J. Microbiol. Methods. 86 (1), 1-7 (2011).
- J, Metagenomic pyrosequencing and microbial identification. Clin. Chem. 55 (5), 856-866 (2009).
- Quince, C., Lanzen, A., Curtis, T. P., Davenport, R. J., Hall, N., Head, I. M., Read, L. F., Sloan, W. T. Accurate determination of microbial diversity from 454 pyrosequencing data. Nat. Methods. (9), 639-6341 (2009).
- Ronaghi, M., Karamohamed, S., Pettersson, B., Uhlen, M., Nyren, P. Real-time DNA sequencing using detection of pyrophosphate release. Anal. Biochem. 242, 84-89 (1996).
- King, C., Scott-Horton, T. Pyrosequencing: A simple method for accurate genotyping. J. Vis. Exp. (11), e630(2008).
- Rothberg, J. W., Heinz,, et al. An integrated semi-conductor device that enabling non-optical genome sequencing. Nature. 475, 348-352 (2011).
- Levene, M. J., Korlach, J., Turner, S. W., Foquet, M., Craighead, H. G., Webb, W. W. Zero-Mode Waveguides for Single-Molecule Analysis at high concentrations. Science. 299, 682-686 (2003).
- Eid, J., Fehr, A. Real-Time DNA Sequencing from Single Polymerase Molecules. Science. 323, 133-138 (2009).
- Sequencing Technology | Sequencing by Synthesis | Illumina [Internet]. , Illumina. Available from: http://www.illumina.com/technology/sequencing_technology.ilmn (2012).
Przedruki i uprawnienia
