Tutaj opisujemy proste metody przygotowania pęcherzyków, enkapsulacji maszynerii transkrypcyjnej i translacyjnej oraz monitorowania produkcji białek. Powstałe w ten sposób systemy bezkomórkowe mogą być wykorzystane jako punkt wyjścia do budowania coraz bardziej złożonych mimik komórkowych.
Artykuł metodologiczny
Enkapsulacja bezkomórkowej maszynerii transkrypcyjnej i translacyjnej w pęcherzykach do budowy mimiki komórkowej
W tym artykule
Podsumowanie
Streszczenie
W miarę jak zainteresowanie przenosi się z pojedynczych molekuł na systemy molekuł, coraz więcej laboratoriów stara się budować od podstaw mimiki komórkowe, które lepiej reprezentują złożoność życia komórkowego. Do tej pory istnieje wiele ścieżek, które można obrać, aby zbudować przedziałowe mimiki komórkowe, w tym wykorzystanie emulsji typu woda w oleju, urządzeń mikroprzepływowych i pęcherzyków. Każda z dostępnych opcji ma określone zalety i wady. Na przykład emulsje typu woda w oleju zapewniają wysoką skuteczność kapsułkowania, ale nie naśladują dobrze bariery przepuszczalności żywych komórek. Podstawową zaletą opisanych tutaj metod jest to, że wszystkie są łatwe i tanie do wdrożenia. Maszyneria transkrypcyjno-translacyjna jest zamknięta w pęcherzykach fosfolipidowych w procesie, który wykorzystuje powszechne oprzyrządowanie, takie jak parownik odśrodkowy i wytłaczarka. Reakcje są monitorowane za pomocą spektroskopii fluorescencyjnej. Protokoły mogą być dostosowane do ekspresji białek rekombinowanych, budowy mimiki komórkowej, badania minimalnych wymagań dla życia komórkowego lub montażu obwodów genetycznych.
Wprowadzenie
Bezkomórkowe, reakcje transkrypcyjno-translacyjne in vitro i wytwarzanie pęcherzyków z syntetycznych lipidów nie są niczym nowym. Jednak połączenie tych dwóch elementów w mimikę komórkową jest znacznie trudniejsze1-6. Ekstrakty z komórek E. coli z polimerazą T7 RNA lub bez niej mogą być wykorzystywane jako źródło maszynerii transkrypcyjno-translacyjnej7,8. Ekstrakty komórkowe czerpią korzyści z obecności dodatkowych składników komórkowych, które mogą ułatwiać ekspresję i fałdowanie białek. Alternatywnie, do pośredniczenia w wewnątrzpęcherzykowej syntezie białekmożna zastosować mieszaninę indywidualnie oczyszczonych cząsteczek RNA i białek, tj. systemPURE 9. System PURE pozwala na budowę w pełni zdefiniowanych mimik komórkowych i nie cierpi z powodu aktywności nukleazy występującej w ekstraktach komórkowych. W praktyce oznacza to, że wymagana jest znacznie mniejsza matryca DNA, co ułatwia procesy o niskiej skuteczności enkapsulacji11. Chociaż rzadziej stosowane, mimiki komórkowe mogą być budowane z ekstraktów komórkowych pochodzących z komórek eukariotycznych15. Do tej pory donoszono o genetycznie kodowanych zamkniętych kaskadach i mimikach komórkowych, które wyczuwająśrodowisko16-18.
Najprostszym sposobem monitorowania reakcji transkrypcja-translacja jest pomiar fluorescencji lub luminescencji elementów kodowanych genetycznie. Zazwyczaj stosuje się lucyferazy świetlika19 lub GFP, chociaż reakcje in vitro są często mierzone przez znakowanie radioaktywne. Detekcja fluorescencyjna pozwala dodatkowo na monitorowanie populacji pęcherzyków20,21 za pomocą metod opartych na cytometrii, oferując w ten sposób pewien wgląd w stochastyczną naturę procesów biologicznych. Te metody monitorowania zostały wykorzystane do zdefiniowania niewielkiego zestawu reguł projektowania i biblioteki części, z których można budować, w tym zbioru białek fluorescencyjnych, które są kompatybilne z translacją transkrypcji in vitro 22, wpływu organizacji genetycznej na ekspresję22, aktywności czynników sigma16 i wydajności terminatorów transkrypcji23. Niemniej jednak nadal pozostaje wiele do zrobienia, aby zwiększyć zdolność do tworzenia przewidywalnych urządzeń kodowanych genetycznie in vitro.
Istnieje wiele metod tworzenia pęcherzyków. Najpopularniejsze metody polegają na wytworzeniu cienkiego filmu lipidowego na powierzchni szkła, a następnie ponownym zawieszeniu w roztworze wodnym24. Jeśli na przykład roztwór wodny zawiera maszynerię transkrypcyjno-translacyjną, wówczas część powstałych pęcherzyków będzie zawierać składniki niezbędne do produkcji białka. Jednak skuteczność enkapsulacji takich metod jest niska, co oznacza, że tylko niewielki procent pęcherzyków jest aktywny. Wiele alternatywnych metod charakteryzujących się znacznie wyższą skutecznością kapsułkowania wykorzystuje konwersję kropelek emulsji wody w oleju do pęcherzyków. Chociaż jest prawdopodobne, że takie metody będą powszechne w przyszłości, obecnie metody te cierpią z powodu potrzeby specjalistycznego sprzętu i dają pęcherzyki o zmienionym składzie błonowym25. Wyraźną zaletą metody typu woda w oleju w porównaniu z metodą pęcherzykową jest możliwość kontrolowania blaszkowatości błony. Metoda opisana w niniejszym dokumencie opiera się na protokole cienkiego filmu lipidowego opisanym przez laboratorium Yomo11 z niewielkimi modyfikacjami, w tym dodatkowym etapem homogenizacji. Ta metoda jest łatwa, tania i daje solidne pęcherzyki, dobrze nadające się do enkapsulacji maszynerii transkrypcyjno-translacyjnej.
Protokół
1. Przygotowanie szablonu DNA
- Oczyść plazmid ze standardowego laboratoryjnego szczepu E. coli, takiego jak E. coli DH5a lub Nova Blue za pomocą komercyjnego zestawu. Alternatywnie, liniowy produkt PCR może być podobnie oczyszczony za pomocą zestawu komercyjnego. Eluować DNA tylko za pomocąH2O.
- Ekstrakt fenolowo-chloroformowy roztwór DNA26.
- Określić stężenie i czystość DNA, np. za pomocą absorbancji UV lub innych odpowiednich metod. Ważne jest, aby używać wysoce czystego DNA do wydajnej transkrypcji-translacji.
2. Przygotowanie cienkiego filmu lipidowego
- Zważyć suchy proszek lipidowy i rozpuścić w rozpuszczalniku. Dla 1-palmitoilo-2-oleoilo-sn-glicero-3-fosfocholiny (POPC) roztwory podstawowe przygotowuje się w chloroformie o stężeniu 40 mg/ml.
Uwaga: Z rozpuszczalnikami organicznymi należy zawsze obchodzić się za pomocą szklanych pipet i butelek. Innymi słowy, nigdy nie wolno używać plastiku. Roztwory podstawowe należy przechowywać w szczelnych, odpornych na rozpuszczalniki butelkach ze szkła bursztynowego w temperaturze -20 °C, najlepiej w atmosferze argonu. - Podwielokrotność 12 μmol POPC (220 μl roztworu podstawowego o stężeniu 40 mg/ml) do kolby okrągłej o pojemności 5 ml.
- Odparować rozpuszczalnik za pomocą wyparki obrotowej (rysunek 1), aby wytworzyć cienki film lipidowy.
- Bezpiecznie przymocować kolbę okrągłodenną do rurki destylacyjnej za pomocą okrągłego klipsa i rozpocząć obracanie kolby.
- Zainicjuj cyrkulację wody przez wężownicę skraplacza. Stosowanie kąpieli grzewczej nie jest konieczne, ponieważ chloroform ma niską temperaturę wrzenia 61,2 °C przy normalnym ciśnieniu atmosferycznym.
- Upewnij się, że system jest otwarty na atmosferę, sprawdzając, czy kran jest otwarty. Włącz pompę próżniową i powoli zamknij zawór odcinający, aby wprowadzić podciśnienie do systemu.
- Cienki film lipidowy osadza się na ściankach kolby o okrągłym dnie podczas parowania obrotowego, tworząc nieprzezroczysty film, który jest widoczny gołym okiem. Pozwól parowaniu obrotowemu trwać przez 0,5-2 godziny. Aby zatrzymać proces, powoli zwolnij podciśnienie, zatrzymaj obrót i wyjmij kolbę okrągłodenną.
3. Zawiesina lipidów i homogenizacja pęcherzyków
- Dodać 1 ml 18,2 MΩH2Odo cienkiego filmu lipidowego bezpośrednio w kolbie okrągłodennej. Energicznie wirować roztwór z maksymalną prędkością, około 3,200 obr./min, aż film lipidowy oderwie się od szkła, co będzie widoczne gołym okiem.
- Przenieść dyspersję lipidową do probówki mikrowirówkowej o pojemności 2 ml.
- Ustaw stojak pierścieniowy do przechowywania homogenizatora z końcówką 5 mm. Umieść podstawkę mikrowirówki pod homogenizatorem, aby bezpiecznie utrzymać dyspersję lipidów. Przepłukać element dyspergujący homogenizatora, zanurzając końcówkę w 18,2 MΩH2Oi uruchamiając przez kilka sekund.
- Umieść element dyspergujący bezpośrednio w dyspersji lipidowej, upewniając się, że końcówka nie dotyka dna probówki mikrowirówkowej. Homogenizować przez 1 minutę przy poziomie mocy 4 lub 14 000 obr./min.
4. Wytłaczanie pęcherzyków i liofilizacja
- Zmontuj części mini-ekstrudera (Rysunek 2), który składa się z zewnętrznej obudowy i nakrętki ustalającej, w której znajdują się dwa teflonowe wsporniki membrany wewnętrznej, dwa pierścienie uszczelniające o przekroju okrągłym i jedno łożysko teflonowe.
- Umieść dwa O-ringi w rowkach wewnętrznych wsporników membrany. Wstępnie zwilż dwa filtry i jedną membranę 400 nm. Filtry zostaną umieszczone na teflonie wewnątrz O-ringów z membraną między nimi.
- Umieść wsporniki membrany w zewnętrznej obudowie wytłaczarki z membraną otoczoną dwoma filtrami pomiędzy O-ringami. Umieść łożysko teflonowe wewnątrz obudowy, przymocuj nakrętkę ustalającą i dokręć ręcznie.
- Wypłukać dwie strzykawki i napełnić jedną z nich wodą o stężeniu 18,2 MΩ. Włóż igły strzykawki do małych otworów w teflonie na obu końcach zespołu ekstrudera. Igły powinny się łatwo wsuać; Nie należy używać siły na igły. Zabezpiecz ekstruder ze strzykawkami w obudowie ekstrudera i zamocuj.
- Przepuść wodę przez ekstruder, powoli wypychając wodę z jednej strzykawki do drugiej. Jest to jeden fragment. Powtórz w sumie trzy przejścia, upewniając się, że nie ma wycieków. Wyjąć strzykawkę z wodą i wylać wodę.
- Napełnij jedną strzykawkę próbką, podłącz do ekstrudera i powoli przepuść roztwór pęcherzyków przez membranę, jak opisano powyżej w kroku 4.3. Powtórz 10 razy, co daje w sumie 11 pasaży. W miarę postępu procesu wytłaczania próbka stanie się mniej mętna i łatwiejsza do przepchnięcia przez membranę. Nagły spadek rezystancji zwykle wskazuje jednak na pęknięcie membrany.
- Przenieść wytłaczany roztwór pęcherzyków i zrobić 40 μl porcji pęcherzyków do probówek do mikrowirówki. Błyskawiczne zamrożenie każdej podwielokrotności w suchym lodzie lub w ciekłym azocie.
- Liofilizować każdą podwielokrotność za pomocą parownika odśrodkowego przez noc w temperaturze 30 °C. Przechowywać liofilizowane puste pęcherzyki w temperaturze -20 °C.
5. Enkapsulacja maszynerii transkrypcyjno-translacyjnej
- Wymieszaj składniki reakcji transkrypcja-translacja i dodaj 20 jednostek inhibitora RNazy. Inkubować na lodzie.
- Dodaj szablon DNA. W przypadku reakcji kontrolnej zaleca się 250 ng plazmidu kodującego mVenus lub podobne białko fluorescencyjne za promotorem transkrypcji T7 i silnym miejscem wiązania rybosomów E. coli.
- Doprowadzić końcową objętość do 25 μl wodą wolną od RNaz.
- Uwodnić podwielokrotność liofilizowanych pęcherzyków (z kroku 4.6) za pomocą 10 μl reakcji zebranej w kroku 5.3. Krótko zmieszaj mieszaninę, aż pęcherzyki zostaną ponownie zawieszone. Powinno to zająć mniej niż 30 sekund.
- Inkubować reakcję na lodzie przez 30 minut, aby pęcherzyki mogły pęcznieć.
- Rozcieńczyć mieszaninę pęcherzyków 20-krotnie do końcowej objętości 30 μl, dodając 1,5 μl pęcherzyków do 27,0 μl 50 mM Tris-HCl, 50 mM NaCl, pH 7,4 i 1,5 μl 20,2 mg/ml proteinazy K. W tym momencie można również dodać DNazę i RNazę jako alternatywę dla proteinazy K w celu degradacji materiału pęcherzykowego.
- Inkubować przez co najmniej 2,5 godziny w temperaturze 37 °C.
6. Mikroskopia
- Zbadaj pęcherzyki i postęp produkcji białek fluorescencyjnych w różnych punktach czasowych. Pęcherzyki będą miały większą średnicę niż 400 nm wielkości porów membrany używanej do wytłaczania pęcherzyków.
- Przygotuj komorę na próbkę, umieszczając silikonową przekładkę o wymiarach 20 x 5 mm na standardowym szkiełku mikroskopowym. Pobrać pipetą 10 μl pęcherzyków do komory na próbkę. Umieść szkiełko osłonowe ze szkła silikonowanego na komorze.
- Obserwuj pęcherzyki z dyspersją olejową 63X lub podobnym obiektywem za pomocą jasnego pola i mikroskopii fluorescencyjnej przy użyciu odpowiedniego zestawu filtrów dla eksploatowanego białka fluorescencyjnego.
Wyniki
Mikroskopia fluorescencyjna wykazuje, że fluorescencję obserwuje się wyłącznie wewnątrz pęcherzyków, ponieważ materiał pozapęcherzykowy ulega degradacji enzymatycznej (Rycina 3). W przypadku ekspresji mVenus fluorescencja wewnątrzpęcherzykowa zaczyna być widoczna po 1,5 hr w 37 °C i osiąga maksymalną intensywność w ciągu 6 hr. Optymalna temperatura i czas inkubacji mogą się różnić w zależności od zastosowanych konkretnych konstruktów. Na przykład różne białka fluorescencyjne dojrzewają w sposób odmienny w zależności od temperatury. Innymi słowy, obserwacja produkcji białka nie zależy wyłącznie od syntezy i fałdowania białka, ale także od tworzenia się chromoforu. Ogólną syntezę białek można zwiększyć poprzez wprowadzenie porów w białkach błonowych, aby umożliwić napływ wyczerpanych komponentów niezbędnych do transkrypcji i translacji27.
Zaleca się przeprowadzenie analogicznej reakcji transkrypcji-translacji w obecności samych reagentów, bez pęcherzyków, aby upewnić się, że wykorzystany konstrukt genetyczny jest funkcjonalny. Tę reakcję kontrolną łatwiej monitorować za pomocą spektroskopii fluorescencyjnej niż mikroskopii. Rycina 4 przedstawia reakcję transkrypcji-translacji in vitro konstruktu kodującego mVenus. Reakcje poza pęcherzykami dają znacznie wyższą całkowitą intensywność fluorescencji niż podobne reakcje wewnątrz pęcherzyków. Wynika to z wydajności enkapsulacji oraz z faktu, że całkowita objętość wewnątrz pęcherzyków jest znacznie mniejsza niż objętość poza nimi (tj. efekt rozcieńczenia).
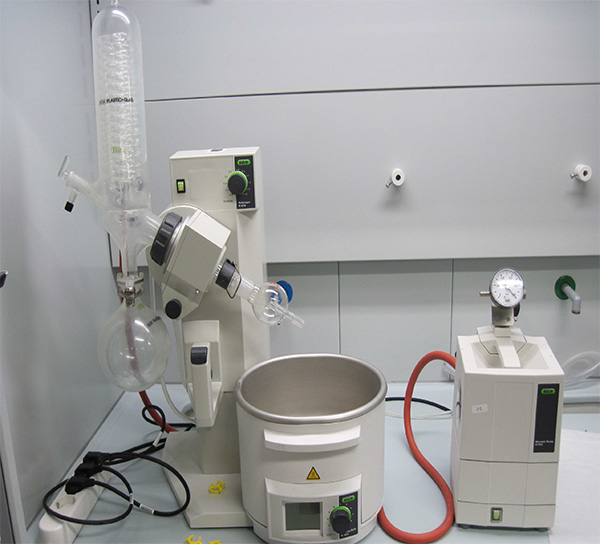
Rysunek 1. Rotawapor i pompa próżniowa. Kliknij tutaj, aby wyświetlić powiększony obraz.
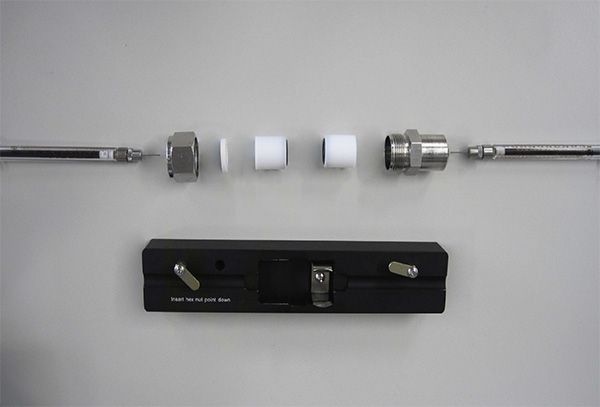
Rycina 2. Obudowa i części ekstrudera przedstawione oddzielnie. Od lewej do prawej: strzykawka, nakrętka mocująca, łożysko teflonowe, wewnętrzne wsporniki membrany z czarnymi o-ringami skierowanymi ku sobie, zewnętrzna obudowa ekstrudera oraz druga strzykawka. Kliknij tutaj, aby wyświetlić większy obraz.
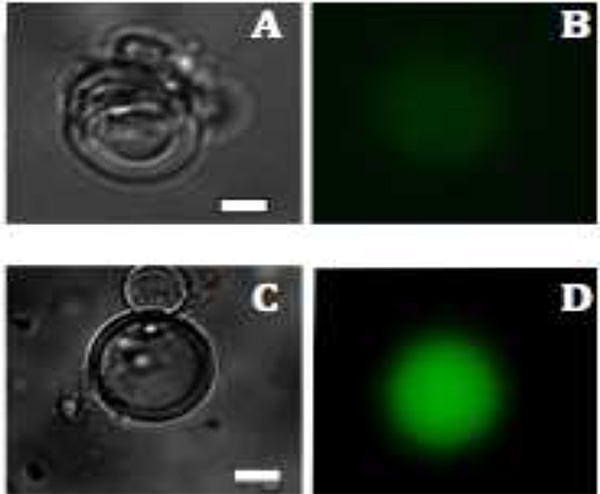
Rysunek 3. Obrazy fluorescencyjne produkcji białka mVenus w liposomach. A i C: Obrazy w polu jasnym pęcherzyków wielowarstwowych po 1,5 h i 2,5 h. B i D: Produkcja mVenus wizualizowana za pomocą fluorescencji (kolor zielony) odpowiednio po 1,5 i 2,5 h. Pasek skali wynosi 20 μm. Kliknij tutaj, aby wyświetlić powiększony obraz.
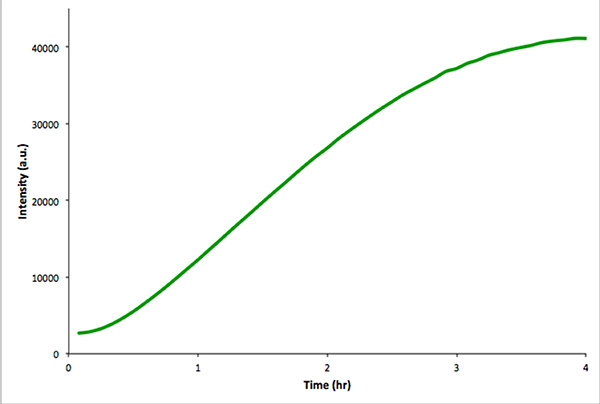
Rycina 4. Reakcja kontrolna in vitro nieenkapsulowanej transkrypcji i translacji in vitro białka mVenus. Natężenie fluorescencji mierzono co 5 min przez 4 hr. Dane pozyskano za pomocą urządzenia do Real-Time PCR. Kliknij tutaj, aby wyświetlić powiększony obraz.
Dyskusja
Chociaż bezkomórkowa biologia syntetyczna jest wciąż w powijakach, postępy położyły podstawy, na których można tworzyć coraz bardziej złożone systemy przypominające komórki. Odtworzenie maszynerii transkrypcyjno-translacyjnej z w pełni zdefiniowanych składników9 wewnątrz pęcherzyków28 było szczególnie istotne w ułatwieniu późniejszych wysiłków w konstruowaniu sztucznych komórek reagujących na środowisko17,18. Podobnie, badania nad sztucznymi komórkami zostały wykorzystane do zbadania procesów ewolucyjnych4,29,30, mechanistycznych szczegółów syntezy RNA i białek22,31, wpływ obciążenia metabolicznego32,33 i składania się cząstek wirusowych34. Co ważne, obecnie istnieje wystarczająca ilość wiedzy, że podstawowe funkcje komórkowe można odtworzyć wewnątrz pęcherzyków w laboratorium zgodnie z poprzednimi raportami i opisanymi w nich protokołami.
Oprócz tego, że jest łatwa, opisana procedura kapsułkowania ma kilka zalet. Na przykład wiele pustych, liofilizowanych porcji pęcherzyków można przygotować z wyprzedzeniem i przechowywać w temperaturze -20 °C do późniejszego wykorzystania. Protokół nie poddaje cząsteczek biologicznych działaniu rozpuszczalników organicznych, drastycznych zmian temperatury ani długich okresów dializy. Oczekujemy, że łagodność procedury ułatwi włączenie dodatkowych komponentów w razie potrzeby. Nie zaobserwowaliśmy również niekorzystnego wpływu zmiany składu lipidowego błony na wydajność enkapsulacji lub transkrypcji. W związku z tym można by przypuszczać, że lipidy są bardziej podatne na włączanie białek błonowych, specyficzne morfologie lub wizualizację.
Głównym ograniczeniem opisanej metody jest to, że powstałe pęcherzyki nie są jednorodne pod względem wielkości lub blaszkowatości. W przypadku wielu aplikacji trudności te nie przeszkadzają w interpretacji danych. Jednakże, w razie potrzeby, można zastosować dodatkowe kroki w celu zawężenia rozkładu rozmiarów i zmniejszenia warstw membran, takie jak kolejne rundy ekstruzji po enkapsulacji, zamrażaniu i rozmrażaniu lub dializie35. Niewątpliwie zostaną opracowane lepsze metody pozwalające obejść te i inne problemy. Do tego czasu uważamy, że opisany tutaj protokół dobrze nadaje się do budowy mimiki komórkowej.
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
Autorzy dziękują Fundacji Armenise-Harvard, Marie-Curie Trentino COFUND (ACS), Autonomicznej Prowincji Trydentu (Ecomm) oraz CIBIO za finansowanie.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Zestaw do przygotowania Quick Spin Mini-prep | Qiagen | 27104 | |
| Spektrometr | NanoDrop 1000 | NDB767ND | |
| POPC | Avanti Polar Lipids | 770557 | MW 760 g/mol Temperatura przejścia -2 ° C CAS# 26853-31-6 |
| Etanol | Sigma Aldrich | 459836 | Bezwodny, >99,5% |
| Alkohol fenolowo-choloroformowo-izoamylowy 25:24:1, do biologii molekularnej | Sigma Aldrich | P3803-100mL | Nasycony 10 mM Tris, pH 8,0, 1 mM EDTA |
| Chloroform | Biotech Grade Fluka | 496189-1L | Zawierają etanol w stężeniu 0,5-1,0% v/v jako stabilizator |
| Butelki ze szkła brązowo-bursztynowego | VWR | 89043-518 | 55X 48 mm |
| Parownik obrotowy | Buchi Rotovapor R-210/Sigma | Z563846EU-1EA | Z podnośnikiem i łaźnią wodną, złącze 29/32 240 V |
| Analogowy mieszalnik wirowy | VWR | 945300 | Prędkość 1.000-3.200 obr./min |
| Homogenizator | IKA T10 Basic Ultra-Turbax | 3420000 | |
| Mini-ekstruder | Avanti Polar Lipids | 610020 | |
| Filtry ekstrudera | Whatman | 610014 | tarcza spustowa 10 mm |
| Ekstruder membrana poliwęglanowa 400 nm | Whatman | 61007 | nuclepore poliwęglan |
| Szybkie próżnienie | Koncentrator DNA Labconco | 7970011 | Centritrap |
| Zestaw PURExpress | New England Biolabs | NRM #E6800S | |
| inhibitor RNAzy (40 000 U/ml) | New England Biolabs | #M0307S | |
| Proteinaza K (20,2 mg/ml) | Fermentas | #EO0491 | |
| Mikroskop | Zeiss Observer Z1z kamera | ||
| System | wykrywania PCR w czasie rzeczywistym RealTime CFX96 (Biorad) | ||
| Prasa silikonowa do uszczelniania -Sonda molekularna | Life Technologies | P18174 | Odporna od -25-30 ° C |
| Szkiełka osłonowe ze szkła silikonowanego | Hampton Research | HR3-231 | Średnica = 22 mm |
| ImageJ | NIH |
Bibliografia
- Forster, A. C., Church, G. M. Towards synthesis of a minimal cell. Mol. Syst. Biol. 2, 1-10 (2006).
- Noireaux, V., Maeda, Y. T., Libchaber, A. Development of an artificial cell, from self-organization to computation and self-reproduction. Proc. Natl. Acad. Sci. U.S.A. 108, 3473-3480 (2011).
- Harris, D. C., Jewett, M. C. Cell-free biology: Exploiting the interface between synthetic biology and synthetic chemistry. Curr. Opin. Biotech. 23, (2012).
- Nishikawa, T., Sunami, T., Matsuura, T., Yomo, T. Directed Evolution of Proteins through In Vitro Protein Synthesis in Liposomes. J. Nucleic Acids. 2012, 1-11 (2012).
- Forlin, M., Lentini, R., Mansy, S. S. Cellular imitations. Curr. Opin. Chem. Biol. 16, 586-592 (2012).
- Chiarabelli, C., Stano, P., Anella, F., Carrara, P., Luisi, P. L. Approaches to chemical synthetic biology. FEBS Lett. 586, 2138-2145 (2012).
- Noireaux, V., Shin, J. Efficient cell-free expression with the endogenous E. Coli RNA polymerase and sigma factor 70. J. Biol. Eng. 4, 1-9 (2010).
- Fujiwara, K., Nomura, S. -iM. Condensation of an Additive-Free Cell Extract to Mimic the Conditions of Live Cells. PLoS ONE. 8, e54155(2013).
- Shimizu, Y., et al. Cell-free translation reconstituted with purified components. Nat. Biotechnol. 19, 751-755 (2001).
- Hosoda, K., et al. Quantitative Study of the Structure of Multilamellar Giant Liposomes As a Container of Protein Synthesis Reaction. Langmuir. 24, 13540-13548 (2008).
- Sunami, T., Matsuura, T., Suzuki, H., Yomo, T. Synthesis of Functional Protiens Within Liposomes. Methods Mol. Biol. 607, 243-256 (2010).
- Murtas, G., Kuruma, Y., Bianchini, P., Diaspro, A., Luisi, P. L. Protein synthesis in liposomes with a minimal set of enzymes. Biochem. Biophys. Res. Commun. 363, 12-17 (2007).
- Pereira de Souza, T., Stano, P., Luisi, P. L. The Minimal Size of Liposome-Based Model Cells Brings about a Remarkably Enhanced Entrapment and Protein Synthesis. ChemBioChem. 10, 1056-1063 (2009).
- Caschera, F., et al. Programmed Vesicle Fusion Triggers Gene Expression. Langmuir. 27, 13082-13090 (2011).
- Noireaux, V., Bar-Ziv, R., Godefroy, J., Salman, H., Libchaber, A. Toward an artificial cell based on gene expression in vesicles. Phys. Biol. 2, P1-P8 (2005).
- Shin, J., Noireaux, V. An E. coli Cell-Free Expression Toolbox: Application to Synthetic Gene Circuits and Artificial Cells. ACS Synth. Biol. 1, 29-41 (2012).
- Kobori, S., Ichihashi, N., Kazuta, Y., Yomo, T. A controllable gene expression system in liposomes that includes a postive feedback loop. Mol. Syst. Biol. 9, 1282-1285 (2013).
- Martini, L., Mansy, S. S. Cell-like Systems with Riboswitch Controlled Gene Expression. Chem. Commun. 47, 10734-10736 (2011).
- Noireaux, V., Bar-Ziv, R., Libchaber, A. Principles of cell-free genetic circuit assembly. Proc. Natl. Acad. Sci. U.S.A. 100, 12672-12677 (2003).
- Sunami, T., et al. Detection of Association and Fusion of Giant Vesicles Using a Fluorescence-Activated Cell Sorter. Langmuir. 26, 15098-15103 (2010).
- Saito, H., et al. Time-Resolved Tracking of a Minimum Gene Expression System Reconstituted in Giant Liposomes. ChemBioChem. 10, 1640-1643 (2009).
- Lentini, R., et al. Fluorescent Proteins and in Vitro Genetic Organization for Cell-Free Synthetic Biology. ACS Synth. Biol. , (2013).
- Du, L., Villarreal, S., Forster, A. C. Multigene Expression In Vivo: Supremacy of Large Versus Small Terminators for T7 RNA Polymerase. Biotechnol. Bioeng. 109, 1043-1050 (2011).
- Trochilin, V. P., Weissig, V. Liposomes: A Practical Approach. , 2nd edn, Oxford University Press. (2003).
- Walde, P., Cosentino, K., Engel, H., Stano, P. Giant vesicles: preparations and applications. ChemBioChem. 11, 848-865 (2010).
- Sambrook, J., Russell, D. W. Molecular Cloning. , 3rd edn, Cold Spring Harbor Laboratory Press. (2001).
- Noireaux, V., Libchaber, A. A vesicle bioreactor as a step toward an artificial cell assembly. Proc. Natl. Acad. Sci. U.S.A. 101, 17669-17674 (2004).
- Yu, W., et al. Synthesis of Functional Protein in Liposome. J. Biosci. Bioeng. 92, 590-593 (2001).
- Caschera, F., et al. Stable vesicles composed of monocarboxylic or dicarboxylic fatty acids and trimethylammonium amphiphiles. Langmuir. 27, 14078-14090 (2011).
- Pereira de Souza, T., Steiniger, F., Stano, P., Fahr, A., Luisi, P. L. Spontaneous crowding of ribosomes and proteins inside vesicles: a possible mechanism for the origin of cell metabolism. ChemBioChem. 12, 2325-2330 (2011).
- Niederholtmeyer, H., Xu, L., Maerkl, S. J. Real-Time mRNA Measurement during an in Vitro Transcription and Translation Reaction Using Binary Probes. ACS Synth. Biol. 10, (2012).
- Stögbauer, T., Windhager, L., Zimmer, R., Rädler, J. Experiment and mathematical modeling of gene expression dynamics in a cell-free system. Integr. Biol. 4, 494-501 (2012).
- Lazzerini-Ospri, L., Stano, P., Luisi, P., Marangoni, R. Characterization of the emergent properties of a synthetic quasi-cellular system. BMC Bioinformatics. 13, 1-10 (2011).
- Shin, J., Jardine, P., Noireaux, V. Genome Replication, Synthesis, and Assembly of the Bacteriophage T7 in a Single Cell-Free Reaction. ACS Synth. Biol. 1, 408-413 (2012).
- Zhu, T. F., Szostak, J. W. Preparation of Large Monodisperse Vesicles. PLoS ONE. 4, 1-4 (2009).
Przedruki i uprawnienia
