Dołączanie wirionów do powierzchni jest wymogiem do obrazowania pojedynczego wirionu za pomocą obrazowania fluorescencyjnego w superrozdzielczości lub mikroskopii sił atomowych (AFM). W tym miejscu demonstrujemy metodę przygotowania próbki do kontrolowanej adhezji wirionów do powierzchni szklanych, odpowiednią do stosowania w obrazowaniu AFM i fluorescencji o wysokiej rozdzielczości.
Artykuł metodologiczny
Przygotowanie próbki do mikroskopii sił atomowych pojedynczego wirionu i obrazowania fluorescencyjnego w superrozdzielczości
W tym artykule
Podsumowanie
Streszczenie
Unieruchomienie wirionów na powierzchniach szklanych jest krytycznym krokiem w obrazowaniu pojedynczego wirionu. W tym miejscu przedstawiamy technikę zaczerpniętą z testów obrazowania pojedynczych cząsteczek, która pozwala na swoistą adhezję pojedynczych wirionów do powierzchni szklanych. Preparat ten polega na zaszczepieniu powierzchni szkła mieszaniną PLL-g-PEG i PLL-g-PEG-Biotyny, dodaniu warstwy awidyny, a na końcu wytworzeniu kotwic wirionowych poprzez przyłączenie biotynylowanych przeciwciał specyficznych dla wirusa. Zastosowaliśmy tę technikę w wielu eksperymentach, w tym w mikroskopii sił atomowych (AFM) i obrazowaniu fluorescencyjnym w superrozdzielczości. Ta metoda przygotowania próbki powoduje kontrolne przyleganie wirionów do powierzchni.
Wprowadzenie
Niespecyficzne interakcje oparte na ładunku są rutynowo używane do adhezji wirionów w mikroskopii sił atomowych1,2. Techniki te szczególnie dobrze sprawdzają się, gdy są stosowane na wirionach bezotoczkowych z bardzo sztywnymi kapsydami3-6. Chociaż techniki te są bardzo skuteczne w unieruchamianiu próbki, nie zapobiegają niespecyficznemu wiązaniu białek z powierzchnią. Niespecyficzne wiązanie może stwarzać problem podczas próby obrazowania wirionów za pomocą AFM i technik fluorescencji o wysokiej rozdzielczości, które wymagają inkubacji próbki z różnymi przeciwciałami. W tym miejscu przedstawiamy metodę przygotowania próbki do specyficznego unieruchomienia wirionów.
Poli(glikol etylenowy) (PEG) szczepiony do poli(L-lizyny) (PLL) i adsorbowany na powierzchni szkła stanowi znaczącą blokadę dla oddziaływań elektrostatycznych białek ze szkłem7. Testy pojedynczych cząsteczek, które wymagają immobilizacji pojedynczych cząsteczek na powierzchniach szklanych, wykorzystały tę właściwość i wykorzystały ją do stworzenia specyficznej techniki immobilizacji pojedynczych cząsteczek opartej na PEG8-10. Preparat ten stosowano również do unieruchamiania klatek klatryny na powierzchni szkła11, a także do tworzenia jednorodnej powłoki fibronektyny w celu kontroli adhezji komórek 12.
Przyjęliśmy metodę przygotowania próbki opartą na adsorpcji PLL-g-PEG do powierzchni szklanych z metodologii obrazowania pojedynczych cząsteczek i zastosowaliśmy ją do obrazowania pojedynczych wirionów wirusa pęcherzykowego zapalenia jamy ustnej (VSV). Te pojedyncze wiriony zobrazowano za pomocą mikroskopii sił atomowych (AFM). Podobne eksperymenty przeprowadzono również na funkcjonalizowanych koralikach jako kontroli. Wiriony zostały również zobrazowane za pomocą mikroskopii fluorescencyjnej o wysokiej rozdzielczości, w której przeciwciało VSV-G znakowane Alexa 647 zostało użyte do stworzenia obrazu otoczki pojedynczych wirionów. Obrazowanie fluorescencyjne o wysokiej rozdzielczości wykorzystuje lokalizację pojedynczych cząsteczek w celu uzyskania obrazu13-15. Obrazowanie dwupłaszczyznowe fPALM umożliwia lokalizację pojedynczych cząsteczek o długości fali 20 nm w płaszczyźnie i rozdzielczości 50 nm wzdłuż osi optycznej15,16. Ta dwupłaszczyznowa technika została wykorzystana do zobrazowania obrazów fluorescencyjnych o wysokiej rozdzielczości obecnych w tym badaniu. Alternatywną techniką, która daje podobne wyniki, jest STORM13,17,18.
Zarówno AFM, jak i superrozdzielcze obrazy fluorescencyjne VSV zakotwiczone w szkle za pomocą procedur opisanych w tym artykule, wykazały specyficzne wiązanie wirionów ze szkłem przy minimalnych oddziaływaniach niespecyficznych19. W tym miejscu przedstawiamy protokoły przygotowania próbek do eksperymentów AFM i obrazowania fluorescencyjnego w superrozdzielczości. W skrócie: Szkiełka nakrywkowe z czystego szkła są funkcjonalizowane przez adsorpcję mieszaniny PLL-g-PEG i PLL-g-PEG-biotyny. Typowe jest, że ta cienka warstwa jest zaprojektowana tak, aby zapewnić od 15 do 25% funkcjonalizowanej biotyny na powlekanej powierzchni. Szkiełka nakrywkowe są następnie inkubowane z tetrameryczną awidyną. Biotynylowane przeciwciało wirusowe jest następnie wykorzystywane do stworzenia unikalnego miejsca wiązania wirionów. Wiązanie przeciwciała może odbywać się na dwa sposoby.
Pierwsza metoda jest zoptymalizowana pod kątem AFM, jednak nadal nadaje się do obrazowania fluorescencyjnego w superrozdzielczości. W tej metodzie powierzchnia pokryta awidyną jest traktowana biotynylowanym przeciwciałem przed adhezją wirusa. Unieruchomione wiriony są traktowane przeciwciałem znakowanym Alexa 647, aby pokryć otoczkę i umożliwić obrazowanie fluorescencyjne wirionów w superrozdzielczości.
Drugą metodą jest zaatakowanie wirusa w roztworze za pomocą przeciwciała znakowanego biotynylem i przeciwciałem znakowanym Alexa 647 przed przyklejeniem wirusów do powierzchni leczonej awidyną; ta metoda jest zoptymalizowana pod kątem eksperymentów z obrazowaniem fluorescencyjnym w superrozdzielczości, w których ważne jest odzyskanie otoczki wirusa. Zaletą tej metody jest to, że umożliwia równomierne pokrycie przeciwciał na powierzchni wirusa. Biotynylowane przeciwciało można mieszać z przeciwciałami wirusowymi znakowanymi Alexa 647 w proporcjach, które pozwalają na wystarczającą adsorpcję wirusa na powierzchni poddanej działaniu awidyny, przy jednoczesnym utrzymaniu wysokiego stężenia znacznika fluorescencyjnego na zewnątrz otoczki wirusa. Te przeciwciała wirusowe znakowane Alexa 647 nie są biotynylowane, a ich nadmiar można wypłukać w celu zmniejszenia hałasu tła.
Protokół
1. Przygotowanie do chemii
- Przygotowanie i przechowywanie PLL-g-PEG-Biotyny i awidyny:
- Polimer PLL-g-PEG-biotyna rozpuścić w buforze PBS zgodnie ze wskazówkami producenta w stężeniu 1,0 mg/ml.
- Podwielokrotność w zależności od wielkości szkiełka nakrywkowego (patrz tabela 1) i przechowywać w temperaturze -80 °C przez okres do jednego roku.
- Przygotowanie i przechowywanie produktu Avidin/NeutrAvidin
- Nieznakowaną Awidynę/NeutrAwidynę rozpuścić w buforze PBS zgodnie ze wskazówkami producenta w stężeniu 1,0 mg/ml.
- Porcję należy stosować w zależności od wielkości szkiełka nakrywkowego (patrz tabela 1) i przechowywać w temperaturze -20 °C przez okres do 3 lat.
- Przygotowanie próbki wirusa: Przed tym testem należy przygotować próbki wirusa zgodnie z potrzebami eksperymentalnymi i protokołem laboratoryjnym. Wykonaj krok 1.3.1 dla metody 5A lub 1.3.2 dla metody 5B.
- Przygotować próbki wirusów dla metody 5A przed etapem 2. Przygotowane próbki wirusa należy wykorzystać w ciągu 1-2 dni od przygotowania lub podwielokrotnie w zależności od wielkości szkiełka nakrywkowego (patrz tabela 1), a następnie błyskawicznie zamrozić w ciekłym azocie i przechowywać w temperaturze -80 °C przez okres do jednego roku. Po rozmrożeniu zużyć natychmiast.
- Przygotuj próbki wirusów dla metody 5B podobnej do 1.3.1. Rozmrozić podwielokrotności wirusa przed 5B i przechowywać w temperaturze 4 °C nie dłużej niż 24 godziny przed zmieszaniem z przeciwciałami.
- Przygotuj odpowiednie biotynylowane przeciwciała do eksperymentu.
2. Czyszczenie szkiełek nakrywkowych w ramach przygotowań do obróbki chemicznej
- Umieść szkiełka nakrywkowe w teflonowym stojaku na szkiełka nakrywkowe o odpowiedniej wielkości, który utrzymuje je w orientacji pionowej i zanurz je w zlewce wypełnionej przefiltrowanym (0,2 μm) alkoholem etylowym (190 proof).
- Sonikować szkiełka nakrywkowe w przefiltrowanym alkoholu etylowym (190 proof) przez 30 minut.
- Usuń szkiełka nakrywkowe z alkoholu i dokładnie spłucz szkiełka nakrywkowe ultraczystą wodą.
- Umieść wypłukane szkiełka nakrywkowe w oddzielnym, czystym stojaku teflonowym i zlewce wypełnionej 1 M NaOH.
- Sonikować szkiełka nakrywkowe w 1 M NaOH przez 30 minut.
- Usuń szkiełka nakrywkowe z NaOH i obficie spłucz je ultraczystą wodą.
- Osusz wypłukane szkiełka nakrywkowe strumieniem azotu i umieść je w czystym, suchym stojaku teflonowym.
- Sprawdzić, czy szkiełka nakrywkowe nie pozostały na szkiełku nakrywkowym lub żadnych widocznych cząstek. Jeśli pozostał jakikolwiek widoczny materiał, oznacza to, że szkiełko nakrywkowe nie zostało odpowiednio oczyszczone i wypłukane. Jeśli nie zostanie odpowiednio oczyszczony, powtórz kroki 2.1-2.7.
- Szkiełka nakrywkowe czyścić plazmą tlenową przez 2 minuty. Ten krok jest opcjonalny, ale zalecany.
3. Tworzenie cienkiej warstwy warstwy PLL-g-PEG
- Natychmiast po wysuszeniu w strumieniu azotu (lub opcjonalnie plazmie tlenowej) należy umieścić jedno szkiełko nakrywkowe poziomo na sterylnej szalce Petriego. Odpipetować na środek szkiełka nakrywkowego odpowiednią ilość rozmrożonej PBS, buforowanej PBS, PLL-g-PEG-biotyny (patrz Tabela 1).
- Umieść kolejne oczyszczone szkiełko nakrywkowe na płynie metodą kanapkową. Należy zauważyć, że metoda ta polega na tym, że dwa szkiełka nakrywkowe inkubują swoje warstwy chemiczne poprzez skierowanie do siebie ich chemicznie poddanych obróbce "aktywnych powierzchni", oddzielonych tylko obecną warstwą chemiczną. Upewnij się, że jest wystarczająca ilość płynu, tak aby objętość między dwoma szkiełkami nakrywkowymi była całkowicie wypełniona płynem, ale aby żaden płyn nie wyciekał spomiędzy szkiełek nakrywkowych (patrz Tabela 1). "Powierzchnia czynna" oznacza odtąd powierzchnie szkieł nakrywkowych, które miały kontakt z płynem w konfiguracji warstwowej.
- Umieścić pokrywkę szalki Petriego na kanapce z szkiełkiem nakrywkowym i inkubować w temperaturze stężonej temperatury przez 45-60 minut.
- Zdejmij pokrywkę szalki Petriego i podnieś kanapkę pęsetą. Uważaj, aby nie wypuścić nadmiaru płynu. Użyj kciuka i palca wskazującego, aby lekko uszczypnąć kanapkę i przesuń szkiełka nakrywkowe w przeciwnych kierunkach poziomo względem siebie, a następnie oddziel dwa szkiełka nakrywkowe od siebie, nie dotykając aktywnych powierzchni.
- Spłucz obie aktywne twarze ultraczystą wodą, pipetując 25 ml ultraczystej wody na aktywną twarz 2-4 razy, a następnie osusz szkiełka nakrywkowe strumieniem azotu. Należy zwrócić uwagę na to, które powierzchnie szkiełek nakrywkowych są aktywne.
- Szkiełka nakrywkowe należy natychmiast zużyć lub przechowywać O/N aktywną stroną zadrukowaną do góry na sterylnej szalce Petriego umieszczonej w wolnym od kurzu środowisku o niskiej wilgotności.
4. Wzmocnienie wiązania Avidin
- Umieść szkiełko nakrywkowe nasączone PLL-g-PEG aktywną stroną zadrukowaną do góry na sterylnej szalce Petriego.
- Odpipetować odpowiednią ilość rozmrożonej awidyny w buforze (przygotowanym w kroku 1.2) na środek aktywnej powierzchni .
- Umieść kolejne szkiełko nakrywkowe (aktywną stroną skierowaną w dół) na płyn w metodzie kanapkowej. Zwróć uwagę na aktywną powierzchnię szkiełek nakrywkowych. Ważne jest, aby aktywne powierzchnie miały kontakt z płynem podczas inkubacji (patrz krok 3.2).
- Umieścić pokrywkę szalki Petriego na kanapce z szkiełkiem nakrywkowym i inkubować w temperaturze pokojowej przez 25-30 minut.
- Zdejmij pokrywkę szalki Petriego i oddziel dwie szkiełka nakrywkowe zgodnie z opisem w kroku 3.4, upewniając się, że śledzisz i nie dotykasz aktywnych powierzchni.
- Spłucz obie aktywne twarze ultraczystą wodą, pipetując 25 ml ultraczystej wody na aktywną twarz 2-4 razy, a następnie osusz szkiełka nakrywkowe strumieniem azotu. Zwróć uwagę na aktywną powierzchnię szkiełek nakrywkowych. Użyj natychmiast do następnego etapu.
WAŻNA UWAGA: Istnieją dwie różne metody przygotowania próbki, w zależności od rodzaju testu, który pociąga za sobą eksperyment. Eksperymentator powinien przejść do etapu 5A, w którym wirus jest zakotwiczony w szkle przed dodaniem jakiegokolwiek dodatkowego leczenia przeciwciałami wymaganego do obrazowania w superrozdzielczości. Pozycja 5B opisuje alternatywną metodę oznaczania wirusa w roztworze przed zakotwiczeniem go w szkle. Dane reprezentatywne w tym manuskrypcie zostały przygotowane przy użyciu 5A. Należy wybrać odpowiednią metodę w zależności od typu testu doświadczalnego.
5A. Aktywna więź do przeciwciał twarzy
- Natychmiast po wysuszeniu strumieniem azotu w etapie 4.6 umieścić aktywne szkiełko nakrywkowe nasączone awidyną stroną zadrukowaną do góry na sterylnej szalce Petriego.
- Odpipetować odpowiednią ilość rozmrożonego biotynylowanego przeciwciała w buforze na środek aktywnej powierzchni (patrz Tabela 1).
- Umieść kolejne szkiełko nakrywkowe (aktywną stroną do dołu) na płynie metodą kanapkową. Zwróć uwagę na aktywną powierzchnię szkiełek nakrywkowych, ważne jest, aby aktywne powierzchnie stykały się z płynem podczas inkubacji (patrz krok 3.2.).
- Umieścić pokrywkę szalki Petriego na kanapce z szkiełkiem nakrywkowym i inkubować w temperaturze stężonej temperatury przez 45-60 minut.
- Zdejmij pokrywkę szalki Petriego i oddziel dwie szkiełka nakrywkowe zgodnie z opisem w kroku 3.4, upewniając się, że śledzisz i nie dotykasz aktywnych powierzchni.
- Spłucz obie aktywne twarze PBS, pipetując 25 ml PBS na aktywną twarz 2-4x, nie suszyć i natychmiast zużyć. Pamiętaj, aby śledzić, które powierzchnie szkiełek nakrywkowych są aktywne.
- Umieścić szkiełko nakrywkowe poddane działaniu przeciwciała aktywną stroną zadrukowaną do góry na sterylnej szalce Petriego i odpipetować odpowiednią ilość rozmrożonego wirusa w buforze na środek aktywnej powierzchni .
- Umieść kolejne szkiełko nakrywkowe (aktywną stroną do dołu) na płynie metodą kanapkową. Zwróć uwagę na aktywną twarz, ponieważ ważne jest, aby aktywna twarz miała kontakt z płynem podczas inkubacji (patrz krok 3.2.).
- Umieścić pokrywkę szalki Petriego na kanapce z szkiełkiem nakrywkowym i inkubować w temperaturze stężonej temperatury przez 45-60 minut.
- Zdejmij pokrywkę szalki Petriego i oddziel dwie szkiełka nakrywkowe zgodnie z opisem w kroku 3.4, upewniając się, że śledzisz i nie dotykasz aktywnych powierzchni.
- Przepłukać obie aktywne twarze PBS, pipetując 25 ml PBS na aktywną twarz 2-4 razy. Nie susz szkiełek nakrywkowych, zamiast tego natychmiast umieść je w teflonowym stojaku i zlewce wypełnionej PBS. Pamiętaj, aby śledzić, które powierzchnie szkiełek nakrywkowych są aktywne.
- Przygotowane próbki należy natychmiast zutylizować lub przechowywać w odpowiednim buforze w temperaturze 4 °C przez okres do trzech dni bez znaczącej utraty integralności.
Ważna UWAGA: Jeżeli próbki mają być użyte w teście AFM, przygotowanie jest kompletne i mogą być one natychmiast wykorzystane lub przechowywane w sposób opisany w krokach 5A.20 - 5A.21. Jeżeli próbki mają być wykorzystane w teście obrazowania fluorescencyjnego o wysokiej rozdzielczości, należy przejść do znakowania przeciwciałami opisanego w krokach 5A.12 - 5A.19. - Umieścić oba szkiełka nakrywkowe poddane działaniu wirusa aktywną stroną zadrukowaną do góry na sterylnej szalce Petriego i odpipetować wystarczającą ilość buforu blokującego białko na szkiełka nakrywkowe, aby pokryć wystarczającą objętość płynu, aby pokryć środkowe 95% szkiełka nakrywkowego bez spływania buforu blokującego z szkiełka nakrywkowego (zwykle 100 - 200 μl). Inkubować w temperaturze pokojowej przez 60-90 minut.
- Ostrożnie usunąć bufor blokujący, wyjmując pojedynczo szkiełka nakrywkowe z płytki Petriego i wylewając płyn z szkiełka nakrywkowego do zlewki na odpady. Uważaj, aby nie upuścić szkiełka nakrywkowego.
- Spłucz obie aktywne twarze PBS, pipetując 25 ml PBS na aktywną twarz 2-4x, nie suszyć i natychmiast zużyć. Pamiętaj, aby śledzić, które powierzchnie szkiełek nakrywkowych są aktywne.
- Umieścić pojedyncze szkiełko nakrywkowe potraktowane buforem blokującym, aktywną stroną do góry, na sterylnej szalce Petriego i odpipetować odpowiednią ilość fluorescencyjnie znakowanego przeciwciała wirusowego w buforze na środek aktywnej powierzchni.
- Umieść kolejne szkiełko nakrywkowe (aktywną stroną skierowaną w dół) na wierzchu płynu metodą kanapkową. Zwróć uwagę, która twarz jest aktywna, ważne jest, aby aktywne twarze miały kontakt z płynem podczas inkubacji (patrz krok 3.2).
- Umieścić pokrywkę szalki Petriego na szkiełku nakrywkowym i inkubować w temperaturze pokojowej przez 30 minut.
- Zdejmij pokrywkę szalki Petriego i oddziel dwie szkiełka nakrywkowe zgodnie z opisem w kroku 3.4, upewniając się, że śledzisz i nie dotykasz aktywnych powierzchni.
- Spłucz obie aktywne twarze PBS, pipetując 25 ml PBS na aktywną twarz 2-4x, nie suszyć i natychmiast zużyć. Pamiętaj, aby śledzić, które powierzchnie szkiełek nakrywkowych są aktywne.
- Nie susz szkiełek nakrywkowych, zamiast tego umieść je w teflonowym stojaku w zlewce wypełnionej PBS. Pamiętaj, aby śledzić, które powierzchnie szkiełek nakrywkowych są aktywne.
- Przygotowane próbki należy natychmiast zutylizować lub przechowywać w odpowiednim buforze w temperaturze 4 °C przez okres do trzech dni bez znaczącej utraty integralności.
5B. Atak przeciwciał w roztworze
Ta metoda jest opcjonalnym ulepszeniem strategii etykietowania dla obrazowania fluorescencyjnego o superrozdzielczości. Stosując atak w roztworze, można uzyskać lepszą powłokę przeciwciał na powierzchni wirusa.
- Mieszaj roztwory przeciwciał w proporcjach zgodnie z potrzebami eksperymentów. Przykładowy stosunek 1:4 0,01 mg/ml przeciwciała biotynylowanego do 0,01 mg/ml przeciwciała znakowanego fluorescencyjnie zapewni dobre powinowactwo wiązania i pozwoli na dobre odzyskanie otoczki w teście obrazowania o wysokiej rozdzielczości.
- Zmieszać równe porcje roztworów przeciwciał i wirusów przygotowanych odpowiednio w (5B.1) i (1.3). Delikatnie wymieszać, pipetując kilka razy w górę i w dół w podwielokrotności. Otrzymany w ten sposób roztwór można przechowywać do 24 godzin w temperaturze 4 °C.
- Po wykonaniu kroku 4.6 umieścić szkiełko nakrywkowe nasączone awidyną aktywną stroną zadrukowaną do góry na sterylnej szalce Petriego.
- Odpipetować odpowiednią ilość wirusa roztworem przeciwciał (przygotowanym w kroku 5B.2) na środek aktywnej powierzchni.
- Umieść kolejne szkiełko nakrywkowe (aktywną stroną do dołu) na płynie metodą kanapkową. Zwróć uwagę na aktywną twarz, ponieważ ważne jest, aby aktywna twarz miała kontakt z płynem podczas inkubacji (patrz krok 3.2).
- Umieścić pokrywkę szalki Petriego na kanapce z szkiełkiem nakrywkowym i inkubować w temperaturze stężonej temperatury przez 45-60 minut.
- Zdejmij pokrywkę szalki Petriego i oddziel dwie szkiełka nakrywkowe zgodnie z opisem w kroku 3.4, upewniając się, że śledzisz i nie dotykasz aktywnych powierzchni.
- Przepłukać obie aktywne twarze PBS, pipetując 25 ml PBS na aktywną twarz 2-4 razy. Nie susz szkiełek nakrywkowych, zamiast tego natychmiast umieść je w teflonowym stojaku i zlewce wypełnionej PBS. Pamiętaj, aby śledzić, które powierzchnie szkiełek nakrywkowych są aktywne.
- Przygotowane próbki należy natychmiast zutylizować lub przechowywać w temperaturze 4 °C przez okres do trzech dni bez znaczącej utraty integralności.
6. Mikroskopia sił atomowych Pomiar właściwości materiału
- Włącz lasery AFM i otwórz oprogramowanie AFM. Wybierz odpowiedni tryb skanowania dla żądanego testu z otwierającego okna dialogowego. Wszystkie niezbędne okna powinny otwierać się domyślnie; Jeśli nie, zapoznaj się z instrukcją obsługi, aby otworzyć żądane okna.
- Wybierz wspornik odpowiedni do żądanego wymiaru i włóż go do obudowy wspornika zgodnie z wytycznymi producenta. Istnieje szeroki zakres warunków i typów eksperymentów, dla których istnieje wiele wsporników. Eksperymentator powinien badać wsporniki zgodnie ze swoimi potrzebami.
- Włóż obudowę wspornikową do głowicy AFM zgodnie z wytycznymi producenta.
- Jeżeli próbka ma być używana w wilgotnych warunkach, należy wyjąć próbkę z bufora do przechowywania i przejść do kroku 6.7.
- Jeżeli próbka ma być używana w warunkach otoczenia (suchych), należy wyjąć próbkę z bufora do przechowywania i krótko ją przepłukać, zanurzając ją w zlewce z ultraczystą wodą. Uwaga: Pozostawi to cienką warstwę hydratacji na próbce, która może powodować przyciąganie kapilarne z wspornikami o niskiej stałej sprężystości.
- Jeśli próbka ma być używana w warunkach otoczenia (suchych), należy delikatnie osuszyć próbkę strumieniem azotu.
- Delikatnie osusz tylną stronę szkiełka nakrywkowego bezpyłową bibułą filtracyjną, uważając, aby nie dotknąć aktywnej powierzchni próbki.
- Umieścić próbkę w odpowiednim uchwycie na próbkę AFM, a następnie umieścić próbkę na stoliku AFM.
- Jeśli próbka ma być obrazowana w wilgotnych warunkach, należy odpipetować niewielką ilość buforu na środek próbki (~10 μl).
- Umieść głowicę AFM nad próbką.
- Jeśli próbka jest mokra, upewnij się, że wspornik i końcówka AFM przenikają przez warstwę powierzchniową i że nie ma pęcherzyków między wspornikiem a obudową wspornika.
- Ustaw laser AFM w stosunku do wspornika zgodnie z zaleceniami producenta, aby uzyskać optymalny sygnał.
- Zmierz częstotliwość rezonansową wspornika i ustaw częstotliwość skanowania zgodnie z typem eksperymentu.
- Opuść końcówkę AFM na powierzchnię i zoptymalizuj ustawienia sygnału.
- Wykonaj kwadratowy skan AFM o grubości 20 μm w wybranym przez siebie trybie. Do generowania reprezentatywnych danych wykorzystano tryb stukania (AC). Zidentyfikuj kandydatów na wirusa na podstawie przybliżonej wysokości, która zwykle może być postrzegana jako ostre kolce na powierzchni szkła.
- Wybierz kandydata na wirusa i wyśrodkuj nad nim głowicę skanowania.
- Wykonaj skanowanie kwadratowe 250 nm (lub odpowiednie skanowanie w super rozdzielczości) dotyczące wybranego wirusa, aby uzyskać jego topologię i orientację.
- Wybierz punkt na wirusie do pomiaru właściwości materiału (np. środek sferycznego wirusa do pomiaru modułu Younga) i wykonaj pomiar zgodnie ze wskazówkami producenta.
7. Metoda obrazowania w super rozdzielczości
- Otwórz oprogramowanie do obrazowania w superrozdzielczości i skalibruj je zgodnie z wytycznymi producenta.
- Skalibruj sprzęt do obrazowania o wysokiej rozdzielczości zgodnie ze wskazówkami producenta przy użyciu koralików fluorescencyjnych.
- Zebrać bufor do obrazowania próbki z zapasów tuż przed obrazowaniem, łącząc 50 μl 1 M MEA i 100 μl 10x Gloxy z 850 μl buforu podstawowego. Trzymaj bufor obrazowania na lodzie na czas trwania eksperymentu.
- Wyjąć przygotowane szkiełko nakrywkowe z próbką z bufora do przechowywania i przepłukać je 5 razy, zanurzając je w zlewce z ultraczystą wodą.
- Osusz nieaktywną powierzchnię szkiełka nakrywkowego, używając bezpyłowej bibuły filtracyjnej. Upewnij się, że nie dotykasz aktywnej twarzy.
- Włożyć do uchwytu na próbkę w systemie obrazowania i dodać 250 μl buforu do obrazowania do uchwytu próbki. Uzasadniona jest wymiana bufora obrazowania na próbce co 2 godziny, aby utrzymać spójne wyniki.
- Przykryj uchwyt próbki parafilmem, aby zmniejszyć interakcję atmosferyczną ze środowiskiem pomieszczenia.
- Umieść uchwyt próbki w sprzęcie do obrazowania w celu obrazowania.
- Ustaw ostrość próbki, postępując zgodnie ze wskazówkami producenta.
- Zobrazuj próbkę zgodnie z zastosowaną techniką superrozdzielczości. Pamiętaj, aby dostosować warunki obrazowania, aby zoptymalizować sygnał, jednocześnie zmniejszając jednoczesne aktywacje fotoprzełączanych fluoroforów.
WAŻNA UWAGA: Warunki obrazowania są zależne od próbki i różnią się w zależności od potrzeb eksperymentalnych. Typowy eksperyment z wykorzystaniem Alexy 647 skutecznie zainicjowanej do stanu ciemnego w buforze obrazowania może być następnie aktywowany fotoaktywem poprzez zastosowanie światła UV o długości fali 405 nm. Obrazy uzyskuje się poprzez wzbudzenie rzadkiego podzbioru cząsteczek Alexa 647 w gęsto znakowanej próbce i zlokalizowanie każdego fluoroforu z precyzją ograniczoną przede wszystkim przez liczbę zebranych fotonów. Procedura ta jest wielokrotnie powtarzana przez oprogramowanie, aż do uzyskania pożądanej liczby cykli akwizycji. Eksperymentator powinien mieć to ustawienie skorelowane z każdym fluoroforem w próbce, który został poddany fotowybielaniu. - Po zakończeniu obrazowania wyłącz sprzęt do obrazowania zgodnie ze wskazówkami producenta. Oprogramowanie może pozostać otwarte do analizy danych.
- Analiza danych jest w dużym stopniu zależna od eksperymentu, jednak we wszystkich przypadkach identyfikuje się wirusy na podstawie ich pełnej szerokości przy połowie maksimum, które jest porównywane ze znanymi wymiarami wirusa, upewniając się, że bierze się pod uwagę dodatkowy rozmiar etykiet fluorescencyjnych.
- Aby uzyskać lepszą wizualizację, wyświetl próbki, korzystając z opcji renderowania Isosurface lub opcji renderowania wolumetrycznego, które są zwykle dostępne w oprogramowaniu do obrazowania w superrozdzielczości.
Wyniki
Obrazowanie pojedynczych wirionów za pomocą AFM:
Opisany powyżej protokół przygotowania próbek został wykorzystany do zakotwiczenia wirionów typu dzikiego na powierzchni szkła. Wiriony VSV mają kształt pocisku, 180 nm długości i 80 nm średnicy. Ponieważ technikę tę można zastosować do wielu rodzajów wirionów, koncepcja ta została tutaj zademonstrowana również na biotynilowanych kuleczkach o średnicy 36 nm. Wyniki eksperymentów AFM przedstawiono na Rysunku 1. Należy zauważyć, że wiriony VSV mają niższy moduł Younga (100 MPa) w porównaniu do wirusów bezotoczkowych (GPa). Szczegółowe obrazy pojedynczego wirionu VSV uzyskano w trybie stukowym (tapping mode) w warunkach otoczenia przy użyciu sztywnej dźwigni. Celem było odkształcenie wirusa do momentu, w którym dodatkowa gęstość białek wewnątrz wirusa stanie się widoczna jako wybrzuszenie na obrazie AFM. Metoda ta jest stosowana do wykrywania dodatkowej gęstości białek wewnątrz jamie wirusa19.
Obrazowanie pojedynczych wirionów w superrozdzielczości:
Przeciwciała VSV-G znakowane Alexa 647 zostały użyte do pokrycia otoczki poszczególnych wirionów VSV w eksperymentach superrozdzielczych z zastosowaniem metody 5A. Aby zademonstrować gęstość wiązania oraz niskie wiązanie niespecyficzne, w rysunku 2A przedstawiono szeroki skan próbki. Rekonstrukcję otoczki wirusowej reprezentatywnego wirionu pokazano na rysunku 2B (niebieska izopowierzchnia).
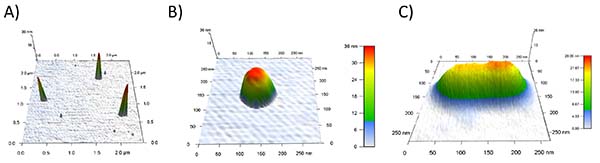
Rycina 1. Obrazowanie AFM kulek i VSV na funkcjonalizowanej powierzchni PEGG.Skan AFM kulek biotynilowanych o rozmiarze 36 nm (A, B) oraz wirionu VSV (C) zakotwiczonego do powierzchni za pomocą biotynilowanego przeciwciała VSVG. AFM wykonano w trybie skanowania topografii w powietrzu AC. Promień końcówki wynosi <25 nm, a pomiary przeprowadzono przy modulacji siły i lekkim stukaniu (light tapping). Końcówka miała stałą siły 3 N/m i częstotliwość rezonansową 75 kHz z niepewnością 15 kHz. Podczas gdy kulki zachowały swoją wysokość podczas skanowania AFM, wirion VSV ma znacznie mniejszy moduł Younga i jest znacznie zdeformowany pod względem wysokości. Na tym obrazie wirion został zobrazowany specjalnie za pomocą sztywnego wspornika w trybie stukowym, co spowodowało niewielką sploty xy (wykorzystany do odróżnienia wierzchołka od tępego końca wirusa), a różnica wysokości między wierzchołkiem a tępym końcem wirusa służy do wykrycia dodatkowej gęstości białek na tępym końcu wirusa19.
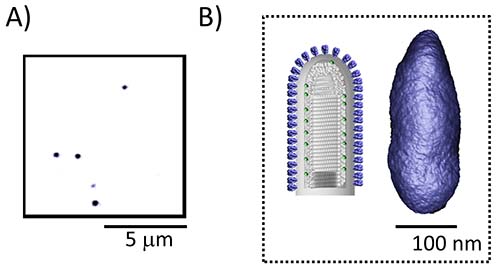
Rycina 2. Obrazowanie fluorescencyjne wirionów VSV na powierzchni funkcjonalizowanej PEGG. A) rekombinowane wiriony VSV unieruchomione na powierzchni PEGG przy użyciu biotynilowanego przeciwciała anty-VSVG, obrazowane w szerokim polu fluorescencji. B) Wysokorozdzielcza rekonstrukcja fluorescencyjna otoczki VSV przytwierdzonej do powierzchni PEGG poprzez biotynilowane przeciwciało anty-VSVG i znakowanej przeciwciałami anty-VSVG z użyciem Alexa 647 (do stworzenia tych obrazów zastosowano Metodę 5A). Niebieska powierzchnia stanowi projekcję izopowierzchni 2D. Po lewej stronie przedstawiono model wirusa w kształcie pocisku.
| Rozmiar szkiełka nakrywnego | ciecz |
| 40 mm | 65 µl |
| 35 mm | 50 µl |
| 30 mm | 36 µl |
| 25 mm | 25 µl |
| 20 mm | 16 µl |
Tabela 1. Alikwoty cieczy w zależności od rozmiaru szkiełka nakrywki.
Dyskusja
Obrazowanie pojedynczego wirionu za pomocą AFM i obrazowanie fluorescencyjne o wysokiej rozdzielczości mogą być stosowane jako alternatywna metodologia dla tomografii krioEM. Każda z tych metodologii ma swoje mocne strony. Na przykład AFM można wykonać na wirionach WT bez konieczności znakowania próbki lub wewnętrznych białek wirusowych. Lokalizacja struktur wirusowych jest zdekonwoluowana na podstawie ich wkładu w elastyczne właściwości wirionu.
Obrazowanie w superrozdzielczości pojedynczego wirionu w połączeniu z nowo opracowanymi metodami genetyki odwrotnej wirusa staje się potężną techniką lokalizacji białek wirusowych o niskiej liczbie kopii20. Rekombinowane wirusy z zastąpieniem ich białek białkami połączonymi z białkami fluorescencyjnymi mogą być wytwarzane i oczyszczane przy użyciu tych odwrotnych metod genetycznych. Chociaż obrazowanie w super rozdzielczości ma specyficzność częściowo ze względu na znakowanie genetyczne, wymaga użycia zmutowanych wirusów.
AFM i obrazowanie superrozdzielcze to uzupełniające się metody, które wykorzystują bardzo podobne preparaty próbek. Metody opisane w tym artykule, które zostały przyjęte z wcześniejszych testów obrazowania pojedynczych cząsteczek, pozwalają na zakotwiczenie pojedynczych wirionów przy niewielkim wpływie na topologię wirionów.
Oświadczenia
Autorzy nie mają konkurencyjnych interesów finansowych w niniejszej pracy.
Podziękowania
Dziękujemy doktorowi Tillowi Böckingowi za oryginalny protokół przygotowania pojedynczej cząsteczki. Prace te były wspierane przez grant NSF 1121972(SS).
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Szkiełka nakrywkowe szklane (fPALM) | Usługi mikroskopii elektronowej | 72225-01 | Szkiełka nakrywkowe 25 mm |
| PLL(20)-g[3.5]-PEG(2)/PEG(3.4)-Biotyna (20%) | SuSoS-Stock | : 0,5 mg/ml w | |
| białku wiążącym biotynę PBS NeutrAvidin | Invitrogen | A2666 | Zapas: 0,25 mg/ml w PBS |
| Alexa Fluor 647 kozia anty-królicza IgG (H+L) | Invitrogen | A21245 | 1:200 w 0,2 M KPO4, 0,15 M NaCl, 10% glikol, bufor pH 7,2 |
| &alfa;-VSV-G | Invitrogen | ab34774 | 1:200 in 0,2 M KPO4, 0,15 M NaCl, 10% glikol, bufor pH 7,2 |
| Gluox | Sigma | G2133-250KU | Oksydaza glukozowa typu siedem od Aspergillius |
| Katalaza | Sigma | C40-100mg | Katalaza z wątroby bydlęcej |
| MEA | Sigma | 30070-10G | Cysteamina ( |
| bufor | 50 mM Tris-HCl (pH 8,0) + 10 mM NaCl + 10% glukozy | ||
| NTE | 10 mM Tris pH 7,4, 100 mM NaCl, 66 mM EDTA | ||
| Slide-A-Lyzer, mini jednostka dializy | Thermo Scientific | 10 000 MW | |
| Szkło pokrywowe mikroskopu: 35 KOŁO #1 | Fisherbrand | 35 KOŁO #1 |
Bibliografia
- Pang, H. -B., et al. Virion stiffness regulates immature HIV-1 entry. Retrovirology. 10, 4(2013).
- Kol, N., et al. A Stiffness Switch in Human Immunodeficiency Virus. Biophys. J. 92, 1777-1783 (2007).
- Ortega-Esteban, A., et al. Minimizing tip–sample forces in jumping mode atomic force microscopy in liquid. Ultramicroscopy. 114, 56-61 (2012).
- Ortega-Esteban, A., et al. Monitoring dynamics of human adenovirus disassembly induced by mechanical fatigue. Sci. Rep. 3, (2013).
- Hernando-Pérez, M., et al. Physical Virology: Direct Measurement of Phage. phi29 Stiffness Provides Evidence of Internal Pressure (Small 15/2012). Small. 8, 2365-2365 (2012).
- Carrasco, C., et al. DNA-mediated anisotropic mechanical reinforcement of a virus. Proc. Natl. Acad. Sci. U.S.A. 103, 13706-13711 (2006).
- Sofia, S. J., Premnath, V. V., Merrill, E. W. Poly(ethylene oxide) Grafted to Silicon Surfaces: Grafting Density and Protein Adsorption. Macromolecules. 31, 5059-5070 (1998).
- Visnapuu, M. -L., Duzdevich, D., Greene, E. C. The importance of surfaces in single-molecule bioscience. Mol. Biosyst. 4, 394-403 (2008).
- Elenko, M. P., Szostak, J. W., Van Oijen, A. M. Single-molecule binding experiments on long time scales. Rev. Sci. Instrum. 81, (2010).
- van Oijen, A. M., et al. Single-Molecule Kinetics of λ Exonuclease Reveal Base Dependence and Dynamic Disorder. Science. 301, 1235-1238 (2003).
- Böcking, T., Aguet, F., Harrison, S. C., Kirchhausen, T. Single-molecule analysis of a molecular disassemblase reveals the mechanism of Hsc70-driven clathrin uncoating. Nat. Struct. Mol. Biol. 18, 295-301 (2011).
- Cocucci, E., Aguet, F., Boulant, S., Kirchhausen, T. The First Five Seconds in the Life of a Clathrin-Coated Pit. Cell. 150, 495-507 (2012).
- Rust, M. J., Bates, M., Zhuang, X. W. Sub-diffraction-limit imaging by stochastic optical reconstruction microscopy. 3, 793-795 (2006).
- Betzig, E., et al. Imaging intracellular fluorescent proteins at nanometer resolution. Science. 313, 1642-1645 (2006).
- Hess, S. T., Girirajan, T. P. K., Mason, M. D. Ultra-High Resolution Imaging by Fluorescence Photoactivation Localization Microscopy. Biophys. J. 91, 4258-4272 (2006).
- Juette, M. F., et al. Three-dimensional sub-100 nm resolution fluorescence microscopy of thick samples. Nat. Methods. 5, 527-529 (2008).
- Xu, K., Zhong, G., Zhuang, X. Actin, Spectrin, and Associated Proteins Form a Periodic Cytoskeletal Structure in Axons. Science. 339, 452-456 (2013).
- Huang, B., Wang, W., Bates, M., Zhuang, X. Three-Dimensional Super-Resolution Imaging by Stochastic Optical Reconstruction Microscopy. Science. 319, 810-813 (2008).
- Hodges, J., et al. Asymmetric packaging of polymerases within vesicular stomatitis virus. Biochemical and Biophysical Research Communications. 440, 271-276 (2013).
- Lawson, N. D., Stillman, E. A., Whitt, M. A., Rose, J. K. Recombinant vesicular stomatitis viruses from DNA. Proc. Natl. Acad. Sci. U.S.A. 92, 4477-4481 (1995).
Przedruki i uprawnienia
