Opisane są protokoły dla układu mikroprzepływowego pojedynczego neuronu i maskowania wody dla wbudowanego w układ plazmowy wzór powłok biomateriałowych. Wysoce powiązane ze sobą kokultury można przygotować przy użyciu minimalnego wkładu komórek.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Przygotowanie kokultur neuronalnych z precyzją pojedynczej komórki
W tym artykule
Podsumowanie
Streszczenie
Mikroprzepływowe wykonania komory Campenota wzbudziły duże zainteresowanie społeczności neuronaukowej. Te połączone ze sobą platformy współhodowli mogą być wykorzystywane do badania różnych kwestii, od neurobiologii rozwojowej i funkcjonalnej po infekcje i rozprzestrzenianie się chorób. Jednak konwencjonalne systemy wymagają znacznych danych komórkowych (wiele tysięcy na przedział), nieodpowiednich do badania komórek o niskiej liczebności, takich jak pierwotne dopaminergiczne istoty czarnej, zwoje spiralne i neurony melanogastrowe Drosophilia, i niepraktyczne do eksperymentów o wysokiej przepustowości. Gęste kultury są również silnie splątane lokalnie, z nielicznymi wyrostkami (<10%) łączącymi obie kultury. W tym artykule opisano proste protokoły mikroprzepływowe i wzorcowe, które rozwiązują te wyzwania: (i) mikroprzepływowa metoda układania pojedynczych neuronów oraz (ii) metoda maskowania wody dla plazmowych powłok biomateriałowych w celu rejestracji neuronów i promowania wzrostu między przedziałami. Przygotowano minimalistyczne kokultury neuronalne z wysokopoziomową (>85%) łącznością międzyprzedziałową, które można wykorzystać do wysokoprzepustowych eksperymentów neurobiologicznych z precyzją pojedynczej komórki.
Wprowadzenie
Tkanka neuronalna jest niezwykle złożona; stanowi heterogenną mieszaninę komórkową, uporządkowaną przestrzennie w obrębie określonych warstw i przedziałów, z plastycznymi połączeniami realizowanymi poprzez kontakty komórkowe, a w szczególności poprzez wypustki aksonów i dendrytów. Wymagane są nowe techniki, które zapewnią większą swobodę eksperymentalną, pozwalając na głębsze zrozumienie i wyjaśnienie mechanizmów kluczowych dla chorób, rozwoju oraz prawidłowego funkcjonowania organizmu. Komora Campenota1,2, a w nowszych wersjach jej wykonania mikrofabrykowane3,4, mogą być wykorzystywane do preparacji ex vivo sieciowych kokultur neuronalnych z możliwością selektywnego oddziaływania na różne populacje somatyczne, a także na ich wypustki neurytowe. Urządzenia mikrofluidyczne te były wykorzystywane na przykład do badania degeneracji i regeneracji aksonów po aksotomii chemicznej5,6 lub laserowej6-8, tauopatii9, rozprzestrzeniania się wirusów10,11 oraz lokalizacji mRNA w aksonach4.
Aby poszerzyć możliwości neurobiologów, niezbędne są rozwiązania technologiczne pozwalające na przygotowanie minimalistycznych kokultur neuronalnych. Umożliwia to rozplecenie sieci neuronalnej w celu badania układu z precyzją na poziomie pojedynczych komórek i struktur podkomórkowych. Wymaganie minimalnej liczby komórek otwiera możliwość analizy rzadkich typów komórek, w tym dopaminergicznych komórek substantia nigra istotnych w chorobie Parkinsona, zwojów spiralnych ucha, neuronów obwodowych oraz komórek macierzystych. Ponadto oszczędność komórkowa jest istotna w kontekście inicjatywy 3Rs. Dzięki zastosowaniu tych platform mikroprzepływowych możliwe jest teraz rozważenie prowadzenia wielkoskalowych testów toksyczności lub innych wysokoprzepustowych, bogatych w dane serii eksperymentalnych wymagających użycia neuronów zwierzęcych.
W niniejszej pracy opisano protokoły wytwarzania i wykorzystania urządzenia mikrofluidycznego. Układanie mikrofluidyczne w połączeniu z metodą wzorowania biomateriałów in situ może być wykorzystane do rejestracji silnie połączonych kokultur neuronalnych przy użyciu minimalnej liczby komórek. Układanie mikrofluidyczne opiera się na podejściu przepływu różnicowego12–15, w którym mikrostrukturalne pułapki są rozmieszczone w obwodzie fluidycznym (zilustrowano to wraz z obrazami SEM na Rysunku 1). Ścieżka 0 → 1 charakteryzuje się niższym oporem fluidycznym (R2 > R1), co umożliwia transport neuronów do liniowego układu mikrostrukturalnych otworów – wlotów do kanałów wzrostu neurytów. Zajęcie pułapki przez pojedynczą komórkę lokalnie utrudnia przepływ, co powoduje odchylenie linii prądu i chwytanie kolejnych komórek w sąsiednich pułapkach. Pełne zajęcie pułapek w układzie zmienia stosunek fluidyczny (R1 > R2), kierując linie prądu na ścieżkę serpentynową (0 → 2), co uruchamia tryb obejścia w celu usunięcia nadmiaru neuronów.
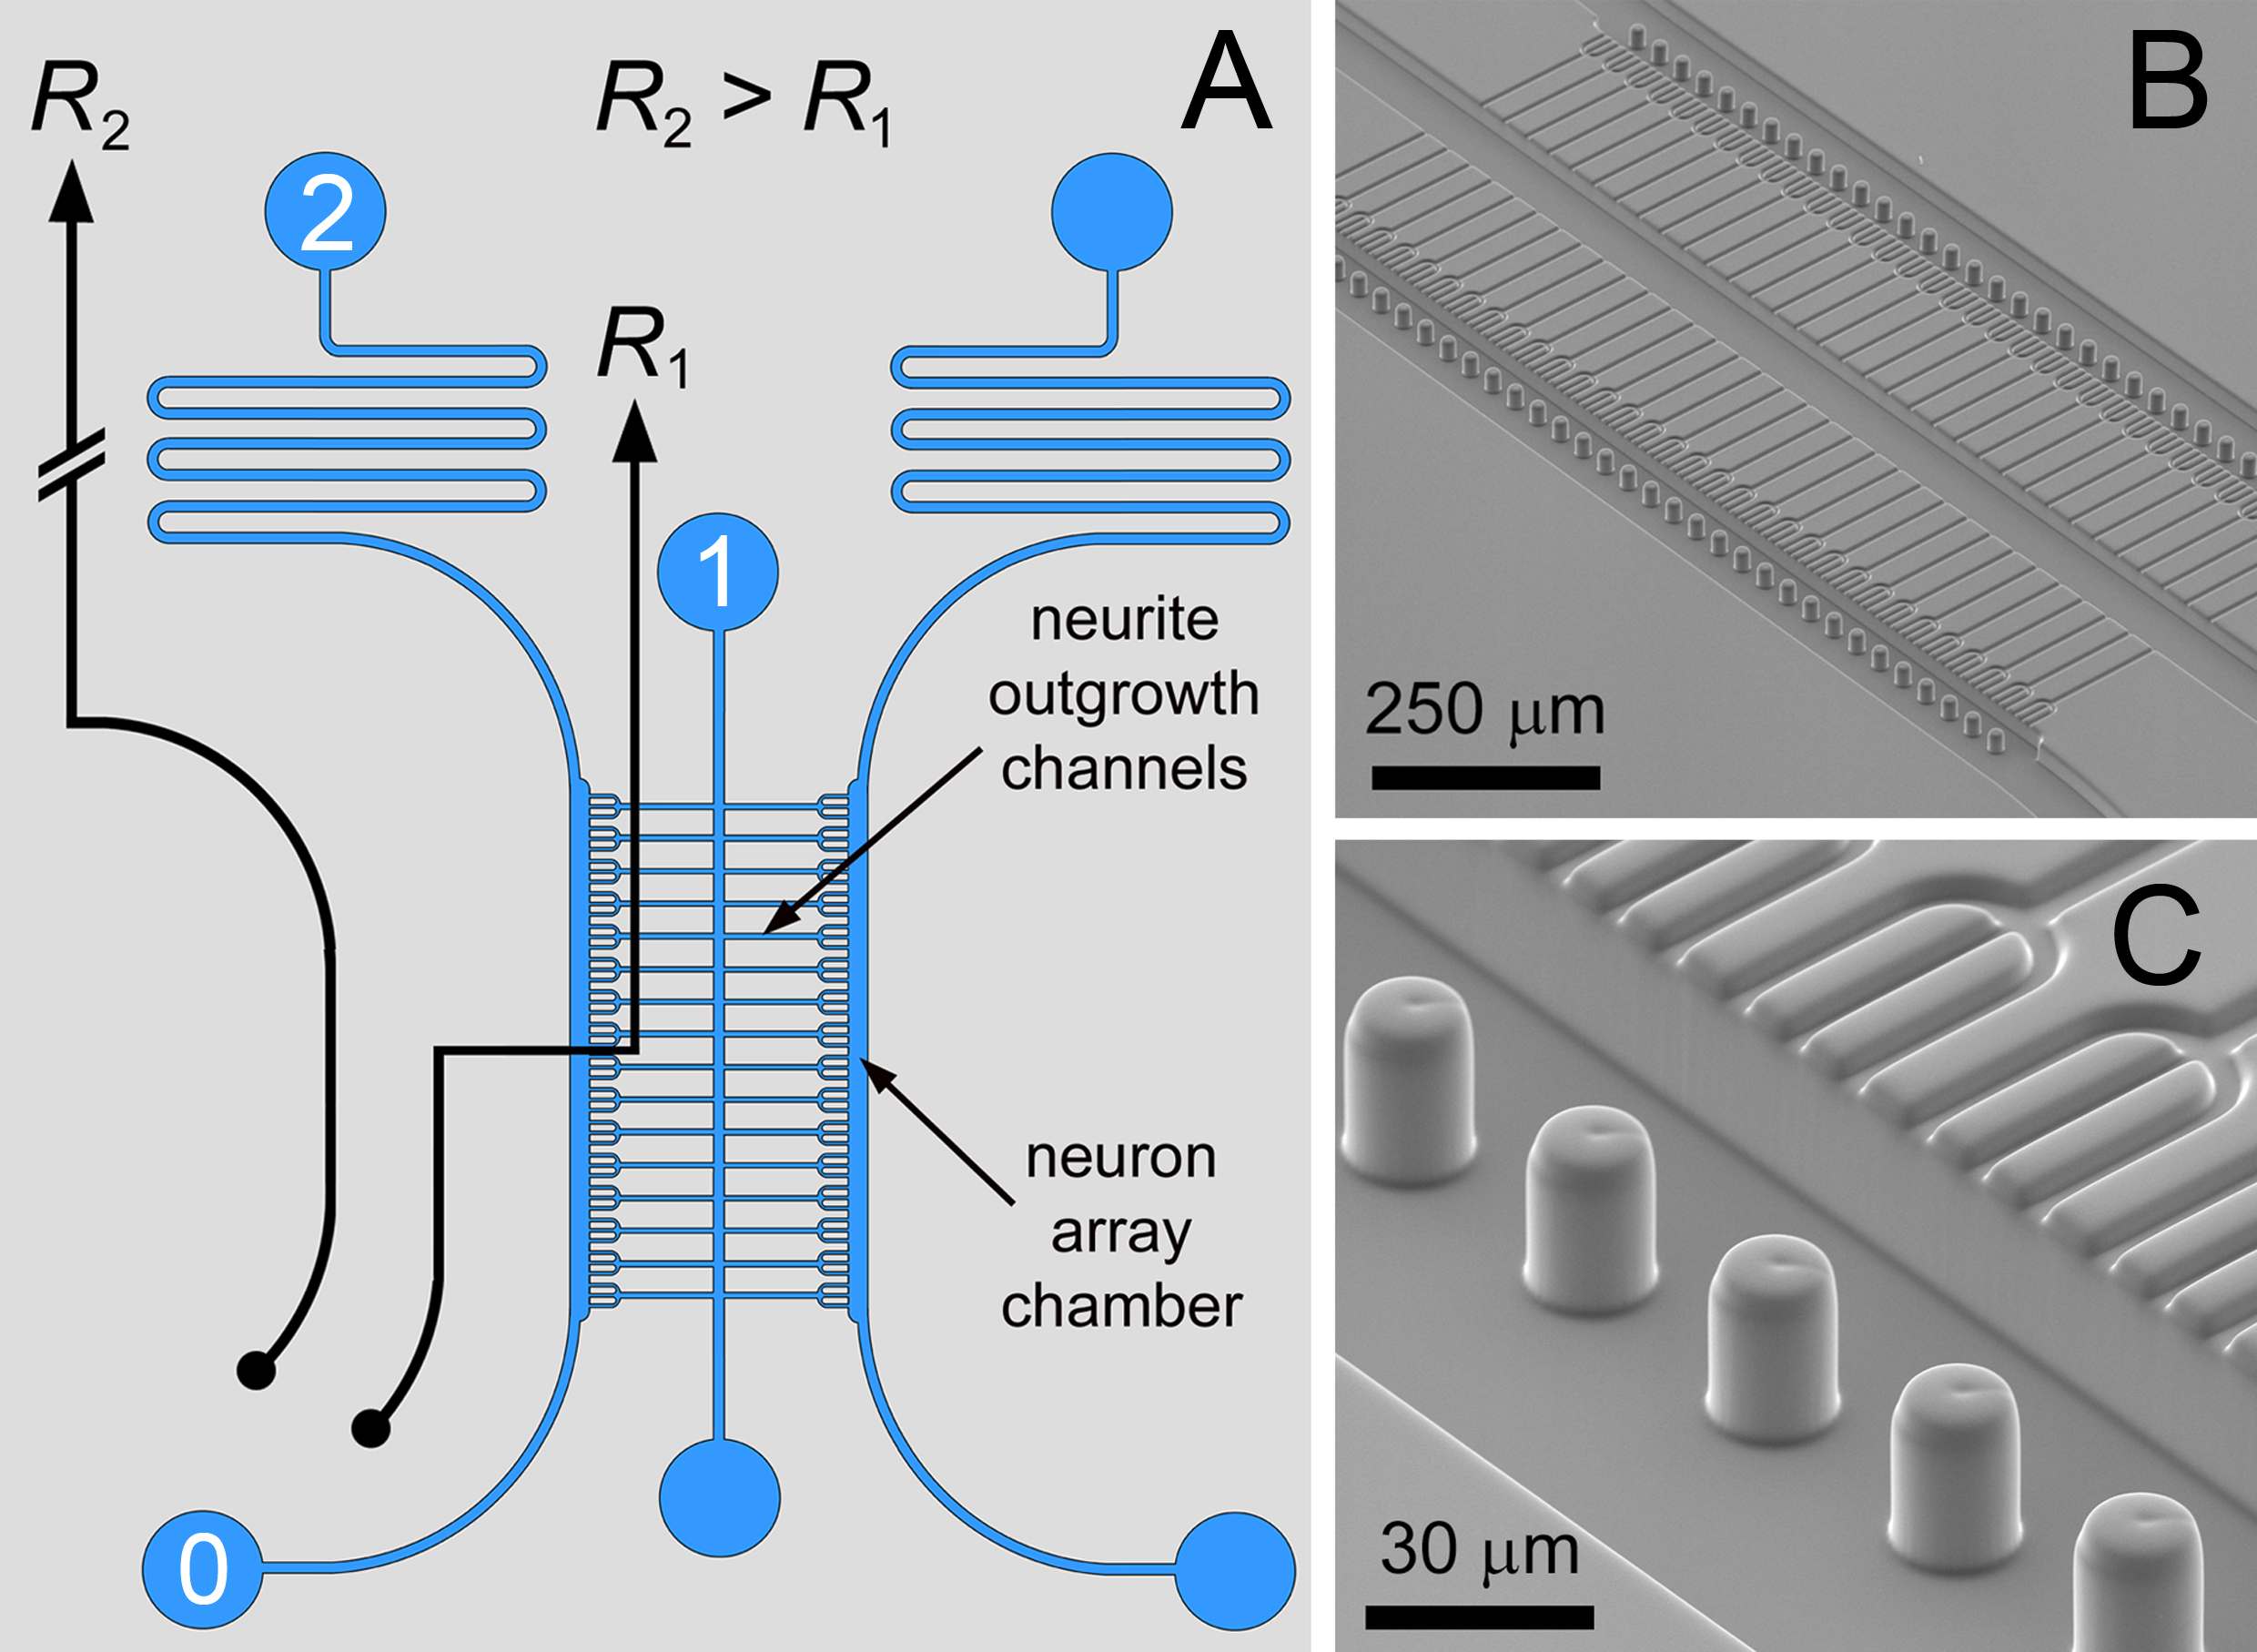
Rysunek 1. Układ mikroprzepływowy. A) Mikroprzepływowy układ o różnej oporności do rozmieszczania pojedynczych neuronów w macierzy, z bocznymi komorami hodowlanymi połączonymi kanałami do wzrostu neurytów. B,C) Obrazy SEM dwuwarstwowej, przedziałowej macierzy do współhodowli neuronów z mikropilarami stabilizującymi menisk. W tej konstrukcji zastosowano trójzębne struktury do pułapkowania neuronów, aby promować fascylację rozrastających się neurytów. Rysunek i legenda powielone za zgodą Royal Society of Chemistry (RSC)12. Kliknij tutaj, aby wyświetlić powiększony obraz.
Przygotowanie mikrowzorowanych sieci neuronalnych na podłożach płaskich można łatwo zrealizować (przykłady z naszej grupy przedstawiono w publikacjach Frimat et al.16 oraz Heike et al.17). Jednakże enkapsulacja wzorów materiałów bioaktywnych w urządzeniach z PDMS, przy jednoczesnym wymogu wyrównania tych wzorów z kanałami mikrofluidycznymi w skali mikrometrycznej, stanowi istotne wyzwanie techniczne. W sekcji 3.1 przedstawiono protokół przygotowania wzorów biomateriałowych wewnątrz układu, czyli in situ. Wzory te umożliwiają stabilizację neuronów podczas długotrwałej hodowli i wspomagają przerosty między przedziałami. Mikrostruktury kotwiczące menisk są wykorzystywane do wyrównania tak zwanej maski wodnej z miejscami rozmieszczenia neuronów oraz kanałami przerostu neurytów. Maska wodna chroni powłoki z cząsteczek adhezyjnych podczas obróbki plazmą, podczas gdy odsłonięte powierzchnie ulegają degradacji w celu zdefiniowania wzoru biomateriałowego. Dodatkowo przedstawiono protokoły hodowli komórkowej oraz izolacji fluidycznej, niezbędnej do selektywnego traktowania różnych przedziałów współhodowli.
Protokoły zostały zaprojektowane tak, aby wykorzystać przystępne zasady miękkiej litografii do replikacji mikroprzepływowych urządzeń z poli(dimetylosiloksanu) (PDMS)18. Podobnie, wzorcowanie biomateriału in situ jest proste, wykorzystuje zjawiska parowania oraz napięcia powierzchniowego i wymaga jedynie niedrogiego ręcznego źródła plazmy. Układ mikroprzepływowy skutecznie programuje ładowanie komórek i specyficzne dla poszczególnych przedziałów zabiegi, dzięki czemu operacje te sprowadzają się jedynie do dozowania materiałów do odpowiedniego dolnego portu i aspiracji od góry. W ten sposób zamierzono dać neurobiologom swobodę w przygotowywaniu i wykorzystywaniu urządzeń mikroprzepływowych we własnych laboratoriach.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
Protokoły są przeznaczone dla neurobiologów i zostały podsumowane na Rysunku 2. W związku z tym zaleca się, aby mikrotworzenie matryc SU-8 wykorzystywanych do replikacji PDMS było zlecane komercyjnym lub instytucjonalnym zakładom usługowym. Projekty masek dwuwarstwowych są swobodnie dostępne jako informacje uzupełniające (ZIP) na stronie internetowej Royal Society of Chemistry12. Co ważne, pierwsza warstwa SU-8 powinna zostać wykonana do głębokości 2,5-3,0 μm, a druga do głębokości 25-30 μm. Są to kluczowe wymiary niezbędne do efektywnego rozmieszczania neuronów w macierzach. Limit wysokości 3 mikronów jest również konieczny, aby zapobiec transportowi lub migracji neuronów między dwiema komorami12.
1. Replikacja urządzenia mikrofluidycznego w PDMS
- Dokładnie wymieszaj prepolimer PDMS z utwardzaczem (184) w stosunku 10:1, a następnie odgazuj mieszaninę w eksykatorze próżniowym, zazwyczaj przez 20 min. Alternatywnie, umieść mieszaninę w probówce Falcon o pojemności 50 ml i zastosuj niskie siły odśrodkowe (low g) wirowanie w celu odgazowania.
- Umieść dwuwarstwowy mikrostrukturalny wafle z SU-8 na 80 °C płyta grzewcza i dopasowanie ramek polimerowych do każdego urządzenia na waflu. Wlać PDMS do ramek do głębokości ≥5 mm i pozostawić >1 godz., aby zapewnić całkowite utwardzenie termiczne.
- Po utwardzeniu należy zdjąć wafla z płyty grzejnej i pozostawić do ostygnięcia na płaskiej powierzchni.
- Należy założyć okulary ochronne i, pracując od jednego z narożników (z dala od mikrostruktur SU-8), delikatnie podważyć ramkę oraz PDMS z wafla za pomocą sztywnego skalpela.
- Wyjmij formę z PDMS z ramki i za pomocą nożyczek odetnij nadmiar PDMS z urządzenia. Tak zwany nadlew nazywa się często w wyniku rozprzestrzenienia się cienkiej warstwy PDMS pomiędzy polimerową ramką a powierzchnią wafla.
- Pozostały PDMS można nanieść na cały wafer i utwardzić, aby chronić go podczas przechowywania. Należy go usunąć przed kolejnym formowaniem urządzeń, usuwając przy tym wszelkie zanieczyszczenia cząsteczkowe z powierzchni.
2. Montaż i połączenie urządzenia
- Przygotuj 6 portów interfejsu, używając dziurkacza do biopsji o średnicy 3 mm. Pracuj na ciemnej powierzchni, w dobrych warunkach oświetleniowych i z mikrostrukturalnymi elementami skierowanymi do góry, aby ułatwić wyrównanie portów z kanałami mikroprzepływowymi.
- Sprawdź urządzenie pod kątem obecności cząstek zanieczyszczeń. Usuń je za pomocą odwracalnej taśmy klejącej.
- Obwód mikroprzepływowy jest kapsułkowany za pomocą cienkiej warstwy PDMS zamontowanej na szklanym szkiełku nakrywkowym: Przygotowuje się je poprzez wlanie niewielkiej objętości (~0,5 ml) mieszaniny PDMS i utwardzacza (10:1, 601) na dno elastycznej szalki Petri o stopniu czystości bakteriologicznej. Delikatnie dociśnij szkiełko nakrywkowe do warstwy PDMS, umieść na płycie grzewczej i utwardzaj termicznie przez kilka minut. Szybko po schłodzeniu, użyj skalpela, aby wyciąć i podważyć dwuwarstwę szkiełko-PDMS z szalki Petri. W razie potrzeby przytnij nożyczkami.
- Zwiąż plazmowo urządzenie PDMS i warstwę wspierającą, aby uzyskać szczelne połączenie: Optymalne warunki zależą od konkretnego urządzenia. Na przykład, piec plazmowy pracujący przy 70 W i 40 kHz w atmosferze tlenu o ciśnieniu 0,2 mbar przez 40 s zapewnia doskonałe wiązanie PDMS–PDMS. Po obróbce plazmą dociśnij obie części do siebie i pozostaw na minutę do pełnego związania.
- Użyj rurek silikonowych (1,6 mm ID; 3,2 mm OD) do połączenia z pompami i strzykawkami.
3. Wzorowanie biomateriałów i operacje mikrofluidyczne
Protokoły dla wzorowania biomateriałów in situ, hodowli neuronów oraz zabiegów fluidycznych przedstawiono na Rysunku 2.

Rycina 2. Ilustracja protokołów mikroprzepływowych. A) Wzorowanie PL i PLL-g-PEG; dodanie warstwy adhezyjnej komórek (np. PL, kolor zielony), gdzie odparowanie prowadzi do powstania wyrównanej maski wodnej. B) Atmosferyczna obróbka plazmowa powietrzna odsłoniętego PL; zastosowano dwie igły antenowe, przy czym antena wprowadzająca plazmę jest zaznaczona różową gwiazdką. C) Przemywanie PBS (kolor niebieski) metodą aspiracji w celu uniknięcia zanieczyszczenia obszaru poddanego działaniu plazmy przez PL. D) Dostarczenie PLL-g-PEG (kolor czerwony) metodą aspiracji w celu pokrycia obszarów poddanych działaniu plazmy. E) Ładowanie komórek; jednoczesne mikroprzepływowe rozmieszczenie neuronów w obu sąsiadujących komorach metodą aspiracji, F) perfuzja pożywki (kolor różowy) za pomocą przepływu napędzanego hydrostatycznie. G) Izolowane traktowanie płynowe; obwodowe podanie czynnika testowego (kolor czarny) z dolnego bocznego wlotu metodą aspiracji oraz H) podanie centralne z dolnego wlotu centralnego metodą aspiracji. Rycina i legenda powielone za zgodą Royal Society of Chemistry (RSC)12. Kliknij tutaj, aby wyświetlić powiększony obraz.
Bezpośrednio po bondowaniu plazmowym kanały mikrofluidyczne PDMS są silnie hydrofilowe (kąt zwilżania ≤5°). Takie powierzchnie nadają się do adhezji i hodowli linii komórkowych, takich jak zróżnicowane ludzkie komórki neuronopodobne SH-SY5Y. Do hodowli ex vivo pierwotnych neuronów oraz hodowli linii komórek prekursorowych neuronów, takich jak ludzka linia komórek śródmózgowia Lund (LUHMES), wymagana jest powłoka poliaminowa, polilizyna (PL) lub poliornityna (PO), służąca jako kotwica elektrostatyczna. Dodatkowo często wymagane są białka adhezyjne, takie jak laminina lub fibronektyna, jako powłoka oddziałująca z integrynami. Jednakże powłoki PL i PO łatwo wiążą neurony, co utrudnia ich dostarczanie mikrofluidyczne do miejsc w matrycy i powoduje niepożądane naprężenia ścinające. Aby rozwiązać ten problem, wymagane jest wzorowanie biomateriałów wewnątrz układu (in-chip biomaterial patterning) w celu zlokalizowania materiałów adhezyjnych w miejscach pułapek oraz w mikrokanałach wzrostu. Sprzyja to również rozwojowi połączeń międzykompartymentowych i zmniejsza lokalne splątanie. Protokół obejmuje również dodanie materiałów PEG do sąsiednich obszarów, aby zapewnić ograniczenie białek i neuronów do pożądanych lokalizacji podczas długotrwałej hodowli. Poniższy protokół został przedstawiony na Rysunku 3:
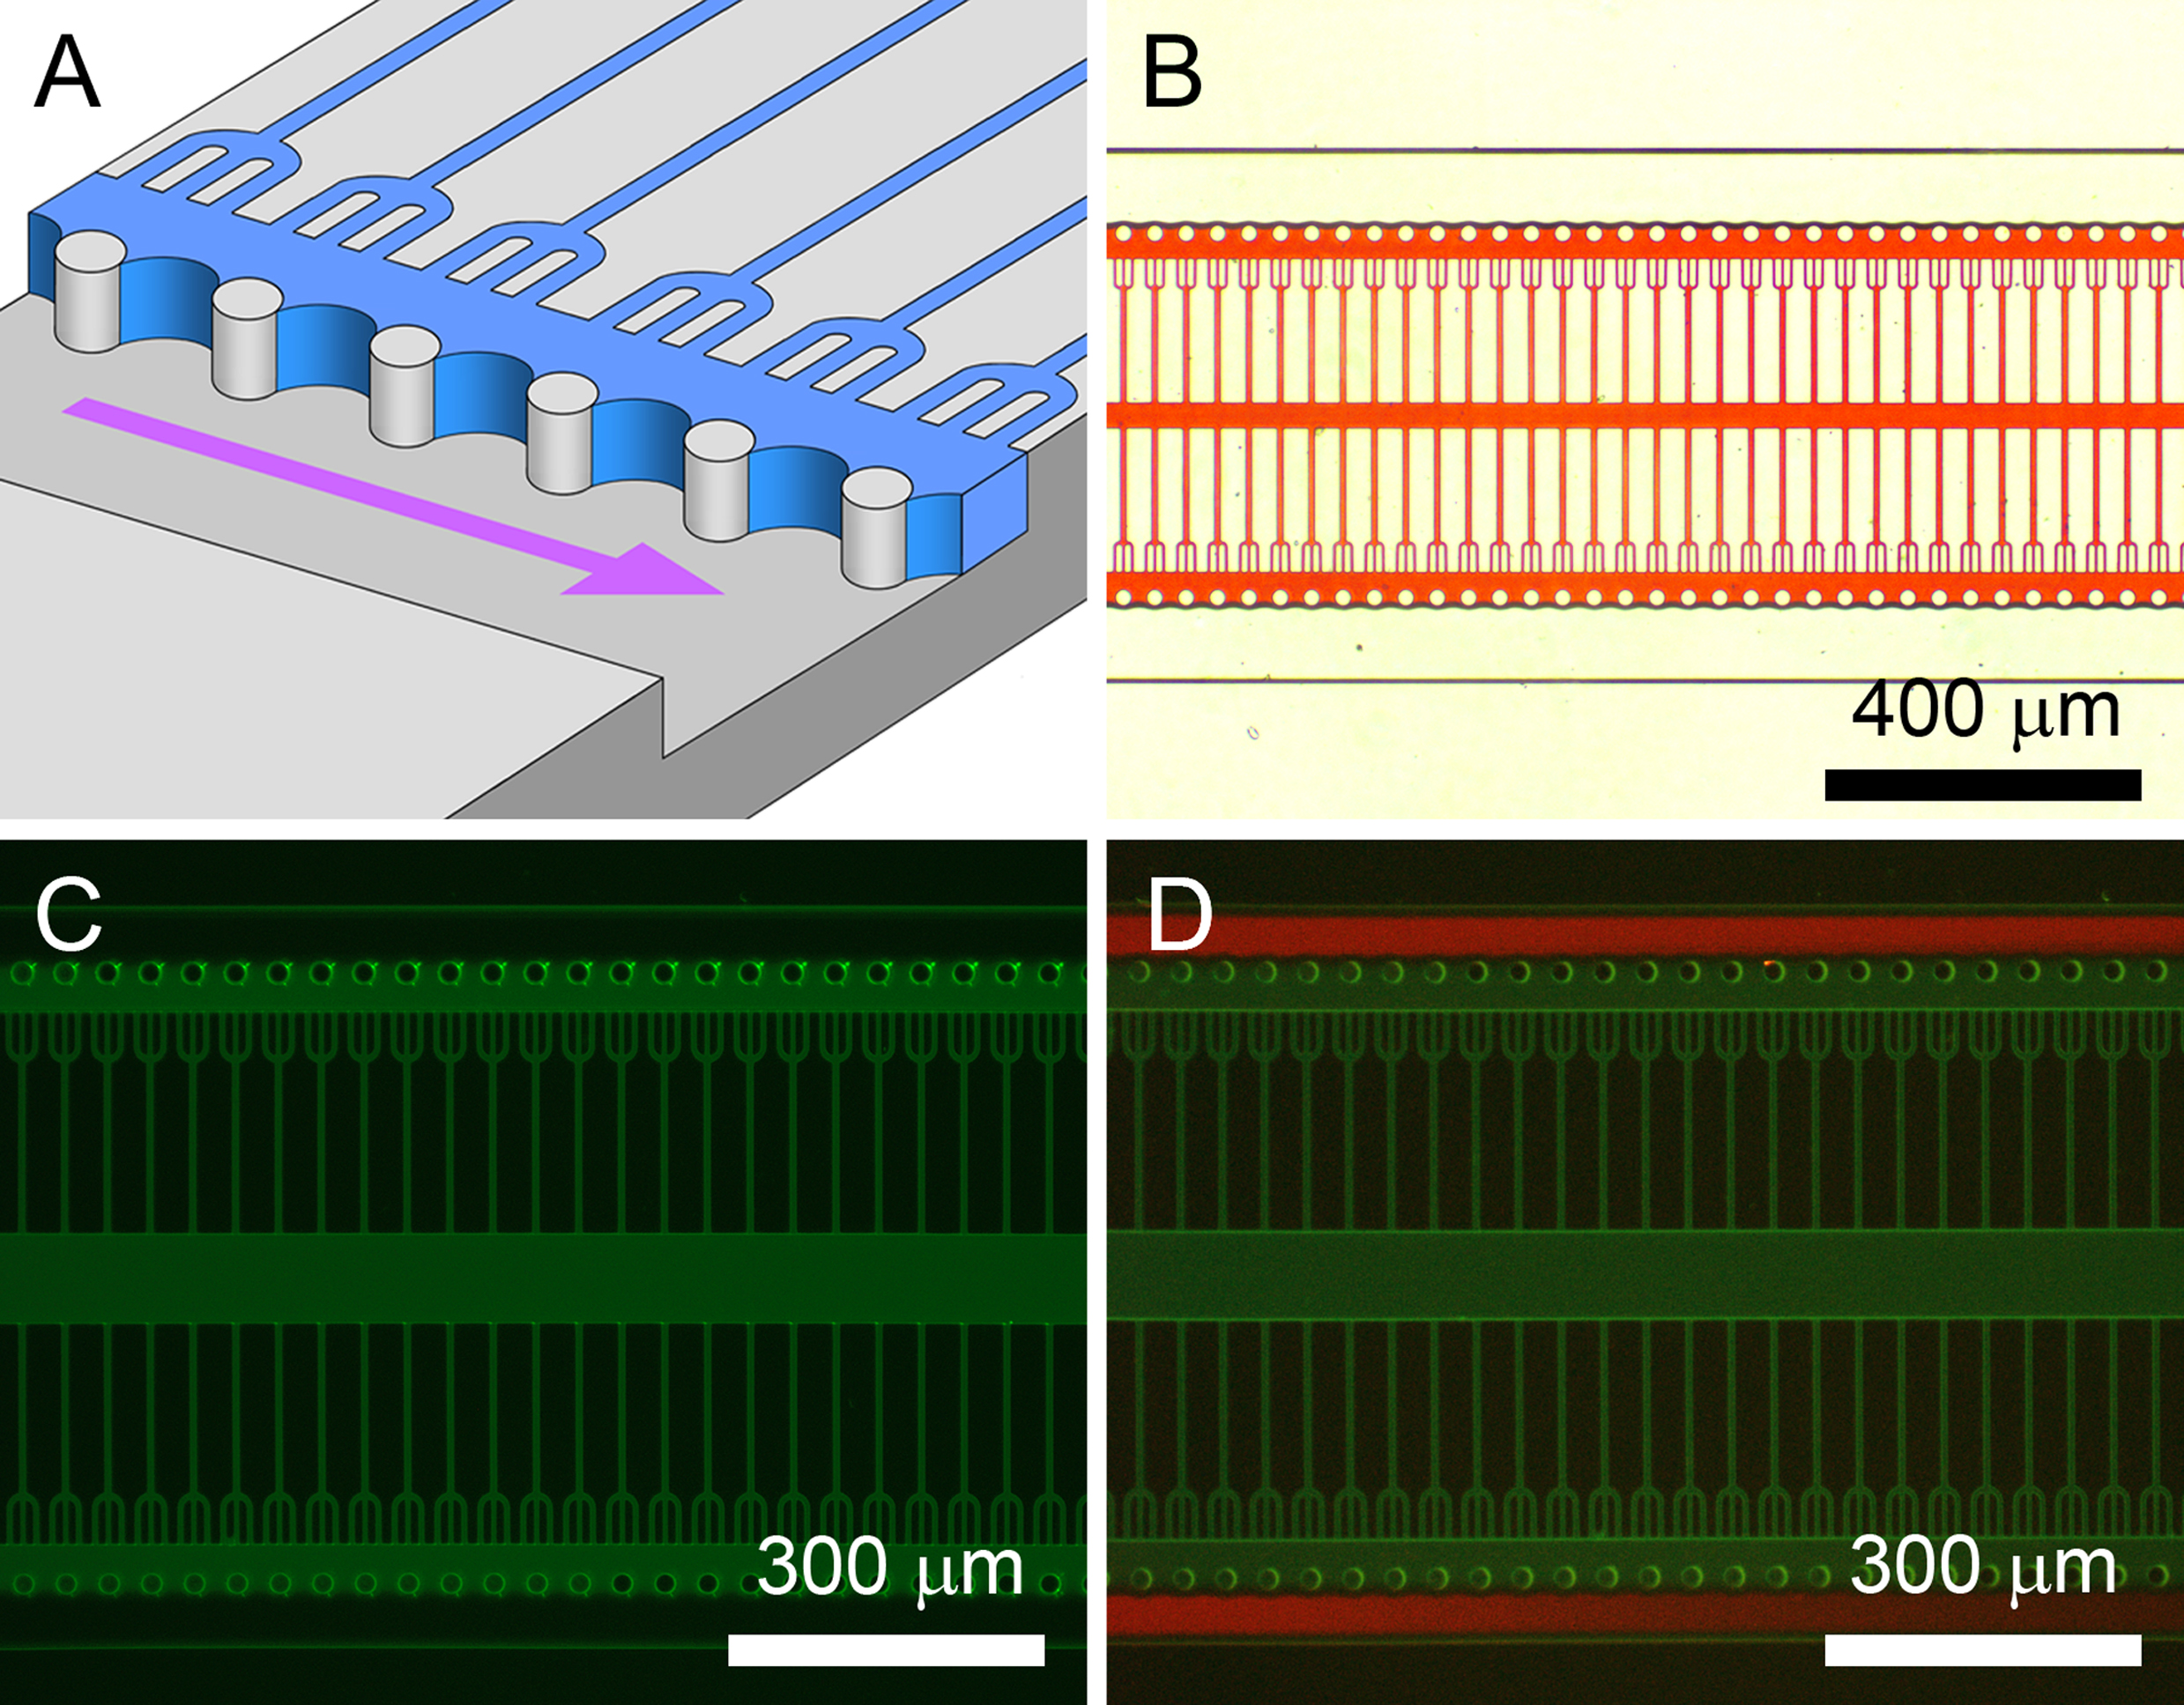
Rycina 3. Maskowanie wodne do wzorowania biomateriałów metodą szablonu plazmowego. A) Ilustracja procesu maskowania wodnego, w którym mikrofilarowe struktury PDMS stabilizują menisk wody w miejscu dla szablonu plazmowego. Pominięto krzywiznę menisku w płaszczyźnie pionowej. B) Maska wodna wizualizowana za pomocą czerwonego barwnika i pozycjonowana przez stabilizację menisku. C) Obraz powłoki PL-FITC z naniesionym wzorem po zastosowaniu szablonu plazmowego. D)Dodanie białko- i komórkoodpychającego PLL-g-PEG–TRITC do powłoki PL-FITC wzorowanej plazmowo. Zostało to wykorzystane do rejestracji komórek SH-SY5Y, a także do wzorowania dodatkowej warstwy fibronektyny dla komórek LUHMES. Rycina i legenda reprodukowane za zgodą Royal Society of Chemistry (RSC)12. Kliknij tutaj, aby wyświetlić powiększony obraz.
- Maskowanie wodne dla wzorowania biomateriałów in situ za pomocą szablonu plazmowego
- Krótko po wiązaniu plazmowym nanieś pipetą objętość 0,5 μl PL lub PO (100 μg/ml w 1x PBS) do dolnego centralnego otworu. W ciągu kilku sekund cały obwód mikrofluidyczny zostanie wypełniony w wyniku działania kapilarnego. Pozostaw na kilka minut, aby całkowicie pokryć hydrofilowe powierzchnie PDMS poliaminami.
- Usuń niezwiązane cząsteczki poliaminy poprzez płukanie wymuszone aspiracją przy użyciu 1x PBS (patrz Rysunek 2C) przez 1 min.
- Usuń cały PBS z otworów i podgrzej urządzenie poprzez oświetlenie mikroskopem. Zwiększa to parowanie z otworów w celu szybkiego utworzenia maski wodnej. Maska wodna (przedstawiona na Rysunku 3A i udokumentowana na Rysunku 3B) tworzy się w czasie ~5 min.
- Obejrzyj urządzenie pod mikroskopem, aby upewnić się, że maskowanie wodne jest kompletne. Należy pamiętać, że struktury zbiorników powyżej miejsca matrycy są uwzględnione w projekcie maski w celu przedłużenia stabilności maski wodnej (~15 min).
- Włóż stalowe trzpienie do otworów (Rysunek 2B). Służą one do wprowadzania plazmy generowanej przez atmosferyczny ręczny generator wyładowań koronowych lub generator Tesli (np. pracujący przy 2 MHz, sygnale 30 kV)19,20 do pustych kanałów mikrofluidycznych. Skieruj końcówkę źródła plazmy blisko końcówki jednego trzpienia i poddaj mikrokanał działaniu plazmy przez ≤1 sek. Użyj warunków słabego oświetlenia, aby obserwować wzorowanie plazmowe.
- Usuń maskę wodną w kroku płukania. Zastosuj równoległą aspirację z trzech górnych otworów. Aby uzyskać równoległą aspirację, użyj 4 rurek silikonowych o jednakowej długości połączonych za pomocą adaptera 4-drożnego z pompą aspiracyjną. Rozpocznij aspirację i dozuj PBS do trzech dolnych otworów, aby przeciągnąć PBS przez obwód mikrofluidyczny. W ten sposób powstaje kontrast materiałowy PDMS-poliamina (patrz Rysunek 3C). Odsuń PBS z obwodu mikrofluidycznego i pozostaw na kilka godzin, aby przywrócić pierwotny stan hydrofobowy. Sprawia to, że PDMS staje się całkowicie nieprzepuszczalny dla adhezji komórek.
- Jeśli wymagane są dodatkowe materiały adhezyjne, takie jak laminina lub fibronektyna, niezbędne są następujące kroki, które należy wykonać natychmiast po usunięciu maski wodnej: Nanieś pipetą objętość 10 μl kopolimeru szczepionego poli-L-lizyny–poli(glikolu etylenowego) (PLL-g-PEG, 100 μg/ml, w PBS) do obu bocznych kanałów dolnych, a następnie wykonaj aspirację z bocznych kanałów górnych przez 2 min.
- Bez przerywania przepływu usuń nadmiar PLL-g-PEG poprzez wymianę na bufor PBS. Powoduje to selektywne pokrycie obszarów niepokrytych poliaminą frakcją PEG, która zapobiega adsorpcji białek i adhezji komórek17,21.
- Białka adhezyjne, takie jak laminina lub fibronektyna, mogą następnie zostać współlokalizowane z powłoką poliaminową: Nanieś pipetą objętości 10 μl tych białek ECM (zazwyczaj 10 μg/ml) do wszystkich trzech dolnych otworów. Aspiruj z trzech górnych otworów, aż urządzenie zostanie wypełnione roztworem białka, a następnie inkubuj przez 1 h, aby uzyskać powłokę dobrej jakości.
- Usuń nadmiar białek, aspirując PBS z trzech dolnych otworów.
- Mikrofluidyczne rozmieszczanie pojedynczych neuronów w matrycy
- Przygotuj urządzenia odpowiednimi mediami. Dodaj objętości 20 μl do trzech dolnych otworów i za pomocą równoległej aspiracji z trzech górnych otworów szybko wypełnij obwód mikrofluidyczny mediami. Użyj 4-drożnego łącznika rurek, aby połączyć 3 górne otwory za pomocą rurek silikonowych o tej samej długości z pompą aspiracyjną.
- Dodaj 20 μl zawiesiny rozproszonych komórek (1 x 10⁶ komórek/ml) do każdego z bocznych otworów wlotowych (0 na Rysunku 1).
- Wyposaż pompę aspiracyjną w regulator przepływu lub użyj strzykawki do delikatnej aspiracji z trzech górnych otworów. Pełne rozmieszczenie neuronów w matrycy zajmuje zazwyczaj 1 min.
- Zbierz nadmiar neuronów pozostałych w 4 bocznych otworach za pomocą pipety w celu ich rozmieszczenia w kolejnych urządzeniach mikrofluidycznych.
- Usuń rurki. Wypełnij wszystkie otwory mediami i umieść urządzenie w inkubatorze. W ciągu kilku godzin komórki stają się w pełni adherentne na wzorze biomateriału.
- Kultura neuronów, selektywne traktowanie fluidyczne i immunobarwienie
- Wymieniaj media poprzez okresową perfuzję z wykorzystaniem zasilania hydrostatycznego (różnica wysokości słupa cieczy wynosząca 2 mm zapewnia odpowiednio wolny przepływ).
- Alternatywnie zanurz urządzenie mikrofluidyczne w mediach, wymieniając media okresowo (co 2–3 dni), podobnie jak w standardowych kulturach komórkowych.
- Selektywne traktowanie fluidyczne przedziału kultury neuronów lub centralnego przedziału wzrostu neurytów przeprowadza się w następujący sposób: Dozuj 20 μl substancji testowej do dolnego otworu interesującego kanału i aspiruj z otworu znajdującego się bezpośrednio nad nim. W przypadku długotrwałych zabiegów zmniejsz szybkość przepływu za pomocą regulatora przepływu i uzupełniaj substancję testową w razie potrzeby.
- Protokoły immunobarwienia różnią się w zależności od celu molekularnego i związanych z nim odczynników. Aby przeciwdziałać potencjalnemu ryzyku uszkodzeń neuronów wywołanych naprężeniem ścinającym, zastosowano niską szybkość przepływu. Skutkuje to zwiększeniem czasu aplikacji w celu pełnej perfuzji systemu, co wydłuża standardowy czas protokołu. Do dostarczania odczynników stosowano perfuzję hydrostatyczną przy użyciu otworów o różnych wysokościach słupów cieczy (np. różnica 2 mm). W celu skrócenia czasu eksperymentu można zastosować szybsze dodawanie i usuwanie odczynników za pomocą pompy. Podłącz pompę aspiracyjną do 3 górnych otworów, aby zaciągnąć odczynniki z 3 dolnych otworów.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
Maskowanie wodne wykorzystuje napięcie powierzchniowe. Tolerancja ciśnienia na granicy faz powietrze-ciecz skaluje się odwrotnie proporcjonalnie do promienia krzywizny [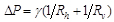 , co pozwala na uzyskanie wysoce stabilnych granic faz w skali mikrofluidycznej. Mikrofilarzy skutecznie kotwiczą maskę wodną w mie...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
Technika układania mikroprzepływowego jest pierwszą w swoim rodzaju, która umożliwia precyzyjną obsługę pojedynczych neuronów w celu tworzenia minimalistycznych kultur. W połączeniu z metodą modelowania biomateriałów in situ , skutecznym podejściem do dopasowywania wzorców komórkowych do struktur mikroprzepływowych, te minimalistyczne kultury mają wysoki poziom połączeń międzyprzedziałowych przy zmniejszonym lokalnym splątaniu. Cechy te mogą być wykorzystane do efektywnego badania transmisji międzyprzedziałowej,...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Autorzy oświadczają, że nie mają konkurencyjnych interesów finansowych.
Podziękowania
Autorzy są wdzięczni Ulrichowi Marggrafowi (ISAS) za wykonanie SU-8 i Marii Becker (ISAS) za obrazowanie SEM. Badania były wspierane finansowo przez Deutsche Forschungsgemeinschaft (DFG WE3737/3-1), grant Bundesministerium für Bildung und Forschung (BMBF 0101-31P6541) oraz przez Ministerium für Innovation, Wissenschaft und Forschung des Landes Nordrhein-Westfalen. Heike Hardelauf dziękuje Międzynarodowej Szkole Podyplomowej im. Leibniza "Systems Biology Lab-on-a-Chip" za wsparcie finansowe.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| PDMS Sylgard 184 | Dow Corning | ||
| PDMS Elastosil RT 601 | Wacker | ||
| Szkiełka nakrywkowe | VWR | 630-1590 | Grubość 130-160 mm |
| Dziurkacze do biopsji 3 mm Kai | Medical Handle z ostrożnością - niezwykle ostre | ||
| rurki Tygon | Fisher Scientific | S-50-HL | 1,65 mm ID; 3,35 mm OD |
| 1 ml strzykawka ( Inkjekt i Omnifix) | Braun | 6064204 | |
| 4-drożne złącze rurkowe | VWR lub Fisher Scientific | ||
| Regulator przepływu | Aparatura Harvarda | 722645 | |
| Szpilki 0,5 mm | Działy | ||
| PLL-g-PEG | SuSoS | PLL(20)-g[3.5]-PEG(5) | Stabilność podczas przechowywania może być problemem |
| poli-D-lizyna | Sigma-Aldrich | P6407 | |
| Polilizyna-FITC | Sigma-Aldrich | P3069 | |
| Poliornityna | Sigma-Aldrich | P4957 | |
| Fibronektyna | Sigma-Aldrich | F2006 | |
| Laminin | Sigma-Aldrich | L2020 | |
| PBS | Sigma-Aldrich | P4417 | |
| Odwrócony mikroskop fluorescencyjny | |||
| Przykładowa pompa aspiracyjna | KNF Neuberger, Laboport | N811KVP | |
| Ręczne urządzenie do wyładowań koronowych | Leybold-Heraeus, USA | VP23 | Może nie spełniać norm bezpieczeństwa obowiązujących w Twoim kraju |
| Piec plazmowy Femto | Diener Elektroniczny | ||
| eksykator próżniowy lub wirówka |
Bibliografia
- Campenot, R. B. Local control of neurite development by nerve growth factor. Proc Natl Acad Sci USA. 74 (10), 4516-4519 (1997).
- Campenot, R. B. Development of sympathetic neurons in compartmentalized cultures. I. Local control of neurite growth by nerve growth factor. Dev Biol. 93 (1), 1-12 (1982).
- Taylor, A. M., et al. Microfluidic multicompartment device for neuroscience research. Langmuir. 19, 1551-1556 (2003).
- Taylor, A. M., et al. A microfluidic culture platform for CNS axonal injury, regeneration and transport. Nat Methods. 2 (8), 559-565 (2005).
- Kilinc, D., et al. Wallerian-like degeneration of central neurons after synchronized and geometrically registered mass axotomy in a three-compartmental microfluidic chip. Neurotox. Res. 19, 149-161 (2011).
- Li, L., et al. Spatiotemporally controlled and multifactor involved assay of neuronal regeneration after chemical injury in an integrated microfluidics. Anal. Chem. 84 (15), 6444-6453 (2012).
- Kim, Y. T., Karthikeyan, K., Chirvi, S., Dave, D. P. Neuro-optical microfluidic platform to study injury and regeneration of single axons. Lab Chip. 9, 2576-2581 (2009).
- Hellman, A. N., et al. Examination of axonal injury and regeneration in micropatterned neuronal culture using pulsed laser microbeam dissection. Lab Chip. 10 (16), 2083-2092 (2010).
- Kunze, A., et al. Co-pathological connected primary neurons in a microfluidic device for Alzheimer studies. Biotechnol. Bioeng. 108 (9), 2241-2245 (2011).
- Liu, W. W., Goodhouse, J., Jeon, N. L., Enquist, L. W. A microfluidic chamber for analysis of neuron-to-cell spread and axonal transport of an alpha-herpesvirus. PLoS One. 3 (6), (2008).
- Markus, A., et al. Varicella-Zoster virus (VZV) infection of neurons derived from human embryonic stem cells: Direct demonstration of axonal infection, transport of VZV, and productive neuronal infection. J. Virol. 85 (13), 6220-6233 (2011).
- Dinh, N. D., et al. Microfluidic construction of minimalistic neuronal co-cultures. Lab Chip. 13 (7), 1402-1412 (2013).
- Tan, W. H., Takeuchi, S. A trap-and-release integrated microfluidic system for dynamic microarray applications. Proc. Natl. Acad. Sci. USA. 104 (4), 1146-1151 (2007).
- Frimat, J. -P., et al. A microfluidic array with cellular valving for single cell co-culture. Lab Chip. 11 (2), 231-237 (2011).
- Di Carlo, D., Aghdam, N., Lee, L. P. Single-cell enzyme concentrations, kinetics, and inhibition analysis using high-density hydrodynamic cell isolation arrays. Anal. Chem. 78 (14), 4925-4930 (2006).
- Frimat, J. P., et al. The network formation assay: A spatially standardized neurite outgrowth analytical display for neurotoxicity screening. Lab Chip. 10, 701-709 (2010).
- Hardelauf, H., et al. High fidelity neuronal networks formed by plasma masking with a bilayer membrane: analysis of neurodegenerative and neuroprotective processes. Lab Chip. 11 (16), 2763-2771 (2011).
- Whitesides, G. M., et al. Soft lithography in biology and biochemistry. Annu. Rev. Biomed. Eng. 3, 335-373 (2001).
- Haubert, K., Drier, T., Beebe, D. PDMS bonding by means of a portable, low-cost corona system. Lab Chip. 6, 1548-1549 (2006).
- Frimat, J. P., et al. Plasma stencilling methods for cell patterning. Anal. Bioanal. Chem. 395 (3), 601-609 (2009).
- Huang, N. P., et al. Poly(L-lysine)-g-poly(ethylene glycol) layers on metal oxide surfaces: surface-analytical characterization and resistance to serum and fibrinogen adsorption. Langmuir. 17, 489-498 (2001).
- Li, N., Folch, A. Integration of topographical and biochemical cues by axons during growth on microfabricated 3-D substrates. Exp. Cell Res. 311 (2), 307-316 (2005).
- Huang, L. R., Cox, E. C., Austin, R. H., Sturm, J. C. Continuous particle separation through deterministic lateral displacement. Science. 304 (5673), 987-990 (2004).
- Yang, Z., et al. A review of nanoparticle functionality and toxicity on the central nervous system. J. R. Soc. Interface. 7, (2010).
- Brenneman, K. A., et al. Direct olfactory transport of inhaled manganese ((MnCl2)-Mn-54) to the rat brain: Toxicokinetic investigations in a unilateral nasal occlusion model. Toxicol. Appl. Pharm. 169 (3), 238-248 (2000).
- Magalães, A. C., et al. Uptake and neuritic transport of scrapie prion protein coincident with infection of neuronal cells. J. Neurosci. 25 (21), 5207-5216 (2005).
- Diogenes, M. J., et al. Extracellular alpha-synuclein oligomers modulate synaptic transmission and impair LTP via NMDA-receptor activation. J Neurosci. 32 (34), 11750-11762 (2012).
- Egger, B., et al. In vitro imaging of primary neural cell culture from Drosophila. Nat. Protoc. 8 (5), 958-965 (2013).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
