Czasoprzestrzenne informacje o dynamicznych białkach wewnątrz żywych komórek są kluczowe dla zrozumienia biologii. Rodzaj mikroskopii superrozdzielczej, zwany szybką mikroskopią oświetlenia strukturalnego 3D (f3D-SIM), ujawnia unikalne informacje na temat cytokinetycznego pierścienia Z u bakterii: zarówno jego wygląd podobny do koralików, jak i szybką dynamikę FtsZ w pierścieniu.
Artykuł metodologiczny
Obrazowanie cytokinetycznego pierścienia Z w superrozdzielczości u żywych bakterii przy użyciu szybkiej mikroskopii oświetlenia strukturalnego 3D (f3D-SIM)
* These authors contributed equally
W tym artykule
Podsumowanie
Streszczenie
Obrazowanie próbek biologicznych za pomocą mikroskopii fluorescencyjnej znacznie się rozwinęło dzięki nowym technologiom, które pozwalają na pokonanie bariery rozdzielczości dyfrakcji światła, co pozwala na uzyskanie superrozdzielczości żywych próbek. Obecnie istnieją trzy główne rodzaje technik super-rozdzielczości – wymuszone zubożenie emisji (STED), mikroskopia lokalizacji pojedynczych cząsteczek (w tym techniki takie jak PALM, STORM i GDSIM) oraz mikroskopia oświetlenia strukturalnego (SIM). Podczas gdy techniki lokalizacji STED i pojedynczych cząsteczek wykazują największy wzrost rozdzielczości, są one wolniejsze, oferując większą szybkość akwizycji obrazu. Trójwymiarowa karta SIM (3D-SIM) to technika mikroskopii fluorescencyjnej o szerokim polu widzenia, która oferuje szereg zalet zarówno w porównaniu z lokalizacją pojedynczych cząsteczek, jak i STED. Rozdzielczość jest poprawiona, z typową rozdzielczością boczną i osiową odpowiednio 110 i 280 nm oraz głębokością próbkowania do 30 μm z szkiełka nakrywkowego, co pozwala na obrazowanie całych komórek. Najnowsze osiągnięcia (szybkie 3D-SIM) w technologii zwiększającej szybkość przechwytywania surowych obrazów pozwalają na szybkie uchwycenie procesów biologicznych zachodzących w ciągu kilku sekund, przy jednoczesnym znacznym ograniczeniu fototoksyczności i fotowybielania. Tutaj opisujemy zastosowanie jednej z takich metod do obrazowania komórek bakteryjnych zawierających znakowane fluorescencyjnie cytokinetyczne białko FtsZ, aby pokazać, w jaki sposób komórki są analizowane i rodzaj unikalnych informacji, które może dostarczyć ta technika.
Wprowadzenie
Na przestrzeni lat do badania bakterii używano wielu różnych technologii obrazowania, w tym różnych technik mikroskopii elektronowej i optycznej. Podczas gdy mikroskopia elektronowa oferuje niezwykle wysoką rozdzielczość, aż do nanometrów, potrzeba próżni i stosowania środków kontrastowych ograniczyła tę technikę do utrwalonych i osadzonych próbek. Artefakty mogą być również wprowadzane ze względu na długotrwałe przygotowanie próbki, a do przygotowania próbek oraz analizy i interpretacji powstałych obrazów potrzebny jest wykwalifikowany praktyk. Mikroskopia optyczna oferuje korzyści w postaci prostszego przygotowania próbki i aplikacji wielu etykiet ze względną łatwością w porównaniu z mikroskopią elektronową. Za pomocą białek fluorescencyjnych i koniugatów barwnikowych możliwa jest również możliwość badania żywych komórek za pomocą mikroskopii fluorescencyjnej. Dzięki poprawie stabilności fluoroforu i wielkości/struktury białek fluorescencyjnych, co prowadzi do zmniejszenia toksyczności komórek, a także postępom w technologii wykrywania kamer, mikroskopia fluorescencyjna z wykorzystaniem szerokokątnych i konfokalnych systemów obrazowania znacznie poszerzyła naszą wiedzę na temat dynamiki przestrzennej komórek. Korzystając z tych technik, nasza wiedza na temat komórki bakteryjnej w ciągu ostatnich 20 lat znacznie się rozwinęła, osiągając znacznie bardziej szczegółowy obraz, który ujawnia wysoki poziom organizacji strukturalnej i białkowej w komórce bakteryjnej1.
Jednak konwencjonalne metody mikroskopii optycznej są ograniczone dyfrakcją, co oznacza, że rozdzielczość wewnętrzna wynosi około połowy długości fali użytego światła wzbudzenia. W rezultacie, nawet przy najbardziej optymalnym konwencjonalnym systemie mikroskopii optycznej, najlepsza rozdzielczość boczna wynosi około 220-250 nm, a rozdzielczość osiowa wynosi około 500 nm (przegląd patrz Schermelleh i wsp.2). W szczególności dla biologów komórek bakteryjnych nadal poważnie ogranicza to nasze zrozumienie organizacji przestrzennej tych maleńkich komórek; o średnicy zaledwie 1-2 μm i długości 1-10 μm. Istnieje również zapotrzebowanie na techniki o wyższej rozdzielczości, które można przeprowadzić na żywych komórkach, w których można analizować dynamiczne zachowanie przestrzenne białka w celu uzupełnienia danych in vitro.
W ciągu ostatniej dekady opracowano kilka technik obrazowania fluorescencyjnego o wysokiej rozdzielczości. Mikroskopia superrozdzielcza opisuje techniki obrazowania, które co najmniej podwajają rozdzielczość boczną możliwą do uzyskania za pomocą konwencjonalnej mikroskopii świetlnej, pokonując w ten sposób barierę dyfrakcyjną. Techniki te manipulują oświetleniem i/lub analizą emitowanego światła w celu uzyskania rzeczywistego wzrostu pozornej rozdzielczości. Obecnie istnieją trzy główne rodzaje technik super-rozdzielczości – i) mikroskopia wymuszonej deprymcji emisji3 (STED); ii) mikroskopia lokalizacji pojedynczych cząsteczek, w tym techniki takie jak mikroskopia lokalizacji fotoaktywacji4,5 (PALM), stochastyczna mikroskopia rekonstrukcji optycznej6 (STORM), bezpośrednia STORM7 (dSTORM) oraz zubożenie stanu podstawowego ze zwrotem pojedynczej cząsteczki8 (GDSIM); oraz iii) mikroskopia oświetlenia strukturalnego9-12 (SIM). Techniki lokalizacji pojedynczych cząsteczek oferują największy wzrost rozdzielczości bocznej, do 10-40 nm w próbkach biologicznych. W wielu implementacjach mikroskopii lokalizacji pojedynczych cząsteczek głębokość próbkowania jest ograniczona do fali ulotnej, a początkowe implementacje STED były również ograniczone pod względem głębokości próbkowania. Jednak ostatnie postępy, takie jak zastosowanie optyki adaptatywnej, wykorzystanie astygmatyzmu w funkcji punktowego rozproszenia w różnych punktach ogniskowych, detekcja wielopłaszczyznowa i wykorzystanie dwóch obiektywów do wnioskowania o osiowym położeniu emitowanego światła, przyniosły poprawę zarówno rozdzielczości osiowej, jak i głębokości próbkowania zarówno w lokalizacji STED, jak i pojedynczej cząsteczki13,14. Szybkość pozyskiwania danych dla technik lokalizacji STED i pojedynczych cząsteczek jest również stosunkowo niska ze względu na dużą liczbę obrazów, które należy uzyskać w celu uzyskania maksymalnej rozdzielczości (do 50 000 w przypadku technik lokalizacyjnych). To powolne pozyskiwanie danych nie nadaje się do obrazowania żywych próbek bez niestandardowych modyfikacji, które często są dość drogie. Te dwie techniki są obecnie optymalnie dostosowane do próbek stałych (przegląd zob. 2,15), jednak wiele pracy jest wykonywane, aby rozwiązać ten problem.
Trójwymiarowa mikroskopia oświetlenia strukturalnego (3D-SIM) to technika szerokokątna, która poprawia rozdzielczość zarówno poprzeczną, jak i osiową, uzyskując rozdzielczości odpowiednio około 110 i 280 nm. Głębokość pobierania próbek wynosi do 30 μm od szkiełka nakrywkowego, co pozwala na obrazowanie całych komórek. Wariant 3D-SIM opracowany przez Sedata, Agarda i Gustaffssona na platformie Optical Microscope eXperimental (OMX) polega na oświetlaniu próbki znanym wzorem siatki, który jest przesuwany do 15 różnych pozycji w każdej płaszczyźnie z9-11. Mierzone są prążki w powstałych wzorach mory, które powstają w przestrzeni częstotliwości poza obserwowalnym obszarem. Informacje z przestrzeni częstotliwości są rekonstruowane obliczeniowo w celu wygenerowania widzialnego obrazu o wysokiej rozdzielczości10,11. Względna szybkość, z jaką można uzyskać surowe obrazy za pomocą tej techniki, umożliwia obrazowanie żywych komórek. Należy jednak zauważyć, że w przypadku procesów biologicznych zachodzących w skali sekund szybkość akwizycji surowych obrazów jest nadal zbyt niska, aby uchwycić dynamiczne zmiany. W przypadku szeregów czasowych z szybkością przechwytywania wynoszącą sekundy powtarzająca się akwizycja bez wystarczającego czasu odzyskiwania może prowadzić do fototoksyczności i fotowybielania, szczególnie podczas obrazowania na żywo małych komórek bakteryjnych.
Aby przezwyciężyć te problemy, opracowano najnowsze rozwiązania dla szybkiej karty 3D-SIM (f3D-SIM). Tutaj opisujemy jeden znany jako OMX Blaze16, który został wprowadzony pod koniec 2011 roku. Technologia ta tworzy wzorzyste oświetlenie bez użycia fizycznej siatki, jak to było stosowane we wcześniejszych systemach. Zastosowanie interferencyjnych wiązek światła i nowej technologii przesłon pozwala na bardzo szybkie wytworzenie wzorzystego światła na próbce. Szybkość akwizycji obrazu została dodatkowo zwiększona dzięki wprowadzeniu naukowych kamer z komplementarnym półprzewodnikiem tlenku metalu (sCMOS), zwłaszcza w porównaniu z istniejącymi kamerami EMCCD. Zmiany te spowodowały możliwą szybkość akwizycji obrazu wynoszącą jedną klatkę na sekundę dla głębokości próbkowania 1 μm (512 x 512 pikseli, 9 plasterków Z), co pozwoliło na monitorowanie dynamicznych zmian w komórkach, które zachodzą w ciągu kilku sekund16. Skrócenie czasu pozornej ekspozycji (wzbudzenia) na żywe komórki przy użyciu tej metody pozwala na uchwycenie rozszerzonych szeregów czasowych lub zwiększenie szybkości wychwytywania.
Tutaj opisujemy zastosowanie mikroskopii f3D-SIM do zbadania struktury i dynamicznego ruchu cytokinetycznego pierścienia Z w komórkach dwóch gatunków bakterii: modelowego organizmu w kształcie pręcika Bacillus subtilis i kokoidalnego ludzkiego patogenu Staphylococcus aureus. FtsZ jest białkiem cytoszkieletu podobnym do tubuliny, które odgrywa kluczową rolę w podziale komórek u bakterii17,18. Lokalizuje się w miejscu podziału, aby zrekrutować co najmniej 20 innych białek podziałowych, tworząc aparat podziału17,18 i uważa się, że zapewnia siłę do zwężenia komórki19-23. Metoda ta ujawnia, że FtsZ jest niejednorodnie rozmieszczony wokół pierścienia Z w obu organizmach w układzie podobnym do koralików; rozwiązując długo utrzymywany problem, czy pierścień Z jest ciągłym, jednolitym pasem wokół komórki, jak to uwidoczniono za pomocą konwencjonalnej mikroskopii fluorescencyjnej o szerokim polu, czy też nieciągłą strukturą, jak sugeruje kriotomografia elektronowa (ECT)24. Pokazujemy, w jaki sposób możliwości 3D-SIM mogą znacznie poprawić badanie przestrzenne maleńkich (o średnicy 1 μm) okrągłych komórek, takich jak S. aureus, które dzielą się w trzech kolejnych prostopadłych płaszczyznach (x,y,z). Badania poklatkowe wykorzystujące te techniki pokazują, że struktura pierścienia Z jest dynamiczna, z dużymi zmianami organizacyjnymi w pierścieniu, a nie cząsteczkami FtsZ poruszającymi się do i z nieruchomego rusztowania24.
Protokół
1. Przygotowanie próbki
- Przygotowanie komórek B. subtilis do obrazowania
- Zaszczepić 10 ml bulionu Penassay (PAB, znanego również jako pożywka antybiotykowa 3) pojedynczą kolonią szczepu B. subtilis SU570 (168 trpC2 ftsZ::ftsZ-gfp-spec)16. Rosnąć przez noc w wytrząsarce o niskiej prędkości (100 obr./min) w temperaturze 30 °C.
- Rozcieńczyć kulturę przez noc do 0,05 A600 (absorbancja mierzona przy 600 nm) w świeżym PAB w temperaturze 30 °C z wytrząsaniem z dużą prędkością (215 obr./min) i rosnąć do połowy fazy wykładniczej (A600 ~ 0,4).
- Dodaj 2 g agarozy do elektroforezy w 100 ml 1x pożywka wzrostowa (PAB) w szklanej butelce z zakręcaną nakrętką. Rozpuść agarozę w autoklawie. Można go przechowywać w temperaturze 4 °C przez kilka miesięcy i w kuchence mikrofalowej w celu stopienia agarozy w razie potrzeby. Pozostawić do zastygnięcia w temperaturze pokojowej.
- Przymocuj samoprzylepną ramkę (pojemność 65 μl; patrz Tabela materiałów) do standardowego szklanego szkiełka mikroskopowego. Aby to zrobić, usuń cienki arkusz poliestrowy (każda ramka samoprzylepna jest umieszczona między dwoma arkuszami poliestru, jednym cienkim i jednym grubym, i ma usunięty środkowy kwadrat) i nałóż odsłoniętą powierzchnię klejącą ramy na powierzchnię szkiełka mikroskopowego. To skutecznie tworzy kwadratową studnię na szczycie zjeżdżalni. Pozostaw gruby arkusz poliestru przymocowany do ramy, ponieważ zapobiegnie to przyklejaniu się do niej szkiełka nakrywkowego w kolejnych krokach.
- Rozpuść roztwór agarozy w kuchence mikrofalowej do wrzenia i odpipetuj 67 μl do ramki klejącej. Natychmiast umieść szkiełko nakrywkowe na wierzchu, aby uzyskać płaską powierzchnię i pozostaw w temperaturze pokojowej na 5-10 minut. Usuń szkiełko nakrywkowe na 1-2 minuty podczas pobierania próbki.
- Pobrać 1 ml podwielokrotności próbki i odwirować przy 5 900 x g przez 30 sekund. Zdekantować supernatant i ponownie zawiesić osad w 200 μl świeżego PAB.
- Pobrać 2,5 μl zagęszczonej próbki i odpipetować na wcześniej przygotowaną podkładkę agarozową. Próbkę rozprowadzić równomiernie wzdłuż płaskiej powierzchni podkładki agarozowej. Zdejmij ramkę samoprzylepną ze szkiełka mikroskopowego za pomocą pęsety, nie dotykając podkładki agarozowej.
- Przenieść wacik agarozowy ze szkiełka mikroskopowego na szalkę Petriego o średnicy 35 mm ze szklanym dnem nakrywkowym. Odwrócić podkładkę agarozową tak, aby zawiesina komórek i szkiełko nakrywkowe szalki Petriego stykały się ze sobą bezpośrednio. Dolna część szalki Petriego ma współczynnik załamania światła 1,525 dla obrazowania w wysokiej rozdzielczości.
- Przygotowanie żywych komórek S. aureus do obrazowania
- Zaszczepić 10 ml bulionu L pojedynczą kolonią szczepu S. aureus SA94 (SH1000 zawierającego pLOW-FtsZ-GFP i pGL485; Ermr, Cmr)25. Uprawiać przez noc w wytrząsarce obrotowej o niskiej prędkości (100 obr./min) w temperaturze 37 °C.
- Rozcieńczyć kulturę przez noc do 0,05 A600 (absorbancja mierzona przy 600 nm) w świeżym L-bulionie 0,05 mM IPTG (izopropylo β-D-1-tiogalaktopiranozyd) w celu indukcji produkcji białka fuzyjnego.
- Inkubować w temperaturze 37 °C z wytrząsaniem z dużą prędkością (215 obr./min) i rosnąć do połowy fazy wykładniczej (A600 ~ 0,4).
- Postępuj zgodnie z krokami 1.1.3 - 1.1.8 zgodnie z opisem dla preparatu żywych komórek B. subtilis.
Uwaga: Dodać odpowiednie stężenie induktora do roztworu agarozy w kroku 1.1.3 dla szczepów, które wyrażają fluorescencyjne białko fuzyjne pod kontrolą indukowalną.
2. Przygotowanie mikroskopu
Ta metoda wykorzystuje system obrazowania 3D-SIM DeltaVision OMX (Optical Microscope, eXperimental) wyposażony w moduł Blaze. Do opisanych eksperymentów używa się tylko jednego lasera i jednej kamery. Natężenie oświetlenia i ścieżka światła są opisane na rysunku 1. Metoda ta zakłada, że mikroskop posiada odpowiednią kalibrację, pliki funkcji transferu optycznego (OTF) oraz wykonaną konserwację kolimacji świetlnej.
- W przypadku eksperymentów z obrazowaniem żywych komórek upewnij się, że stopień grzewczy jest przymocowany do stolika ceramicznego, a kołnierz grzewczy obiektywu jest przymocowany do obiektywu (obiektyw olejowy 60X 1.42 NA).
- Włącz obiektyw i stage grzałki co najmniej 4 godziny przed obrazowaniem i powoli zwiększaj temperaturę do wymaganego ustawienia z maksymalną szybkością 5 °C/h. Zaleca się rozpoczęcie tego procesu wieczorem przed obrazowaniem i zwiększenie temperatury w temperaturze 3 °C/4 godziny. W przypadku eksperymentów z żywymi komórkami z B. subtilis większość doświadczeń przeprowadza się w temperaturze 30 °C. W przypadku S. aureus wszystkie eksperymenty przeprowadza się w temperaturze 37 °C.
- W dniu eksperymentu włącz system co najmniej 1 godzinę przed obrazowaniem, aby umożliwić pełną stabilizację systemu i laserów. Załaduj małe naczynie stage wkładkę na podgrzewany stage, aby podgrzać.
- Włącz stację roboczą kontrolera głównego.
- Włącz stację roboczą przetwarzania obrazu.
- Włącz chłodnicę aparatu znajdującą się na podłodze na zewnątrz obudowy mikroskopu.
- Włącz wszystkie kamery sCMOS (nawet jeśli nie wszystkie będą używane).
- Wewnątrz obudowy lasera i elektroniki włącz:
- Podwozie kontrolera przyrządów.
- Obudowa Nanomotion.
- Kontroler Jena dla Z piezo.
- Wszystkie 4 sterowniki silników galvo.
- Główny moduł sterujący laserem.
- Dodatkowy moduł sterujący laserem.
- Wszystkie stacje robocze z kamerami.
- Stacja robocza OMXIC.
- Na stacji roboczej kontrolera głównego otwórz oprogramowanie OMX, klikając ikonę. Ustaw ścieżkę pliku do zapisania danych w odpowiednim folderze danych.
- Aby zainicjować sprzęt, przejdź do menu Sprzęt, wybierz Sprzęt i kliknij przycisk Uruchom ponownie sprzęt. Zamknij okno.
- Uruchom oprogramowanie softWoRx. Włącz lasery wymagane do eksperymentów (488 nm).
- Włącz przełącznik kluczykowy laserowej blokady bezpieczeństwa.
- Upewnij się, że właściwa szuflada filtra dichroicznego jest włożona poniżej obiektywu. W przypadku GFP jest to standardowa (lub stała) szuflada.
- W OMX SF przejdź do menu Plik, wybierz Ustawienia i wybierz Stała szuflada z menu rozwijanego Szuflada. Zamknij okno.
- Wykonaj następujące czynności na ekranie głównym oprogramowania, w sekcji Parametry światła:
- Aktywuj odpowiednią kamerę dla kamery z laserem wzbudzenia i filtrem emisyjnym (FITC) z wyboru Kanał.
- Sprawdź, czy tryb obrazu jest ustawiony na sekwencyjny.
- Sprawdź, czy ścieżka światła jest ustawiona na SI.
- Sprawdź, czy tryb jest ustawiony na 95 MHz.
- Sprawdź, czy laser 488 jest wybrany w Wzbudzenie.
- Ustaw Rozmiar na 512 x 512 dla rozmiaru okna i Binowanie na 1 x 1.
- Na karcie Eksperyment upewnij się, że Typ jest ustawiony na SI z menu rozwijanego.
- Upewnij się, że podział na sekcje jest włączony i że odstęp między sekcjami optycznymi jest ustawiony na 0,125.
- Upewnij się, że punkt ostrości po rozpoczęciu skanowania znajduje się w środku.
3. Akwizycja obrazu
- Nałóż kroplę olejku na górną część obiektywu. Dla temperatury 37 °C zalecany olej wyjściowy ma współczynnik załamania światła 1,518, aby jak najlepiej odpowiadał współczynnikowi załamania światła wkładki żelowej używanej do montażu komórek bakteryjnych w temperaturze 37 °C (patrz krok 1.1.3).
- Umieścić próbkę na płytce Petriego zawierającą przygotowane komórki we wstawce stolika i przykryć okrągłą pokrywką do podgrzewania. Obniżyć stolik do momentu, gdy olej dotknie dna płytki Petriego próbki.
- Pozwól potrawie zrównoważyć temperaturę przez 15 minut na scenie. Korzystając z ustawienia niskiej ekspozycji wynoszącego 5 ms lub mniej (znajdującego się w sekcji Parametry światła), skoncentruj się na próbce za pomocą elementów sterujących stopniem pozycjonowania nano (dZ, znajdującego się w sekcji Pozycjonowanie nano). Ustaw ostrość w górę i w dół przez próbkę, aby określić, czy światło jest równomiernie rozprowadzane powyżej i poniżej płaszczyzny ogniskowej próbki. Jeśli funkcja rozrzutu punktowego nie jest parzysta (aberracja sferyczna), należy oczyścić dno naczynia na próbkę i obiektyw chloroformem. Wymień olej i powtarzaj ten krok, aż zostanie znalezione odpowiednie dopasowanie między olejem a współczynnikiem załamania światła, aby zminimalizować aberrację sferyczną.
- Używając kroku 0,5 μm dZ, zaznacz górną i dolną część stosu obrazów. Wróć do środka próbki. Kliknij przycisk Pobierz grubość na karcie Eksperyment, aby ustawić grubość pobierania próbki. Utrzymuj wysokość stosu do minimum, uważając, aby nie odciąć górnej i dolnej części pierścieni Z. Typowe grubości próbek B. subtilis wynoszą 2-3 μm.
- Określ maksymalną wartość intensywności (Max) przykładowego obrazu przy bieżących ustawieniach Exposure (Ekspozycja) i %T (%T). Ta wartość znajduje się poniżej okna obrazu. W przypadku obrazowania poklatkowego dostosuj Ekspozycja i % T, aby uzyskać maksymalną intensywność 1,100-1,400 powyżej tła obrazu. Do uzyskania rekonstrukcji obrazu potrzebna jest minimalna intensywność 1,000 nad tłem. W przypadku jednorazowego obrazu zwiększ maksymalną intensywność do 4 000-5 000.
- Aktywuj sekcję Time-lapse w zakładce Eksperyment. Ustaw wymaganą liczbę klatek na sekundę i łączny czas. W polu Plik danych wprowadź odpowiednią nazwę pliku. Kliknij przycisk Uruchom, aby rozpocząć pobieranie obrazu.
Uwaga: Akwizycja obrazu jest zakończona, gdy zielony pasek postępu zostanie zakończony i pojawi się plik dziennika dla zestawu danych w odpowiednim folderze danych.
4. Sprawdzanie jakości danych
- Na początku akwizycji obrazu zanotuj maksymalną wartość intensywności obrazu na początku akwizycji obrazu dla pierwszej klatki szeregów czasowych. Pod koniec akwizycji pierwszej klatki sprawdź, czy nie nastąpił spadek intensywności sygnału przez stos z o więcej niż 10% dla tej pierwszej klatki. Jeśli w pierwszym punkcie czasowym nastąpił więcej niż ten poziom fotowybielania, dane z szeregów czasowych będą niewystarczającej jakości do analizy, a akwizycja szeregów czasowych może zostać zatrzymana.
- Pod koniec akwizycji szeregów czasowych otwórz wynikowy plik obrazu RAW z sufiksem .dv i upewnij się, że maksymalna intensywność sygnału zmniejszyła się od początku szeregu czasowego do końcowego obrazu. Odrzuć wszystkie punkty czasowe, w których nastąpiło więcej niż 30% fotowybielania.
5. Rekonstrukcja obrazów 3D-SIM
- Z menu Process (Proces) uaktywnij okno SI Reconstruction. Użyj istniejących ustawień dla wszystkich parametrów.
- Aktywuj przycisk Użyj OTF specyficznego dla kanału i ustaw na Standardowy zestaw filtrów. Aktywuj przycisk Użyj kątów KO specyficznych dla kanału i ustaw na Standardowy zestaw filtrów.
- Przeciągnij i upuść plik raw (.dv) do przestrzeni pliku wejściowego. Kliknij przycisk Zrób to. Plik wyjściowy będzie miał taką samą nazwę jak plik wejściowy z _SI dodanym na końcu.
Uwaga: Ten proces rekonstrukcji można uruchomić jako zadanie za pomocą funkcji Konstruktor zadań z menu Proces, jeśli ma zostać przetworzonych wiele plików.
6. Eksport i analiza danych
- Użyj Imaris do wizualizacji obrazów 3D w trybie przewyższania i eksportowania danych obrazu jako plików tiff (300 dpi) lub avi (bez kompresji). Pomiary rozmiaru w Imaris można wykonać za pomocą narzędzia do pomiarów w trybie przewyższania.
- Generowanie wykresów intensywności 3D pierścienia Z na podstawie danych obrazu 3D-SIM:
- Zbadaj rozkład FtsZ wokół pierścienia Z i utwórz wykresy intensywności 3D
- Otwórz plik obrazu 3D, aby wyświetlić poszczególne plasterki Z. Użyj narzędzia przeglądarki woluminów znajdującego się na karcie menu widoku, aby przyciąć interesujący Cię obszar.
- Wprowadź numer okna dla tego obrazu 3D w oknie wejściowym i wprowadź nowy i nieużywany numer okna w oknie wyjściowym. Przycisk wyboru regionu stanie się dostępny, aby przyciąć pojedynczy pierścień zainteresowania Z z oryginalnego pola widzenia 40 × 40 μm.
- Dostosuj żądaną oś i stopień obrotu w zakładce obrotu. Kliknij przycisk Zrób to. Przewiń wolumin, aby uzyskać żądaną perspektywę pierścienia Z.
- Użyj narzędzia Inspektor danych i dostosuj wymiary kolumn/wierszy, aby utworzyć nowy obszar zainteresowania wokół pojedynczego pierścienia Z. Kliknij środek obrazu, aby ustawić ten nowy obszar zainteresowania. Dane obrazu tekstowego są automatycznie generowaną tabelą, która wyświetla intensywność fluorescencji każdego piksela w obszarze zainteresowania.
- Kliknij przycisk Wykres 3D, aby początkowo wyświetlić wykres intensywności.
- Alternatywnie dane obrazu tekstowego można wyeksportować, klikając przycisk Zapisz dane tabeli w menu pliku.
- Skopiuj dane obrazu z zapisanego pliku tekstowego do nowego arkusza kalkulacyjnego. Zaznacz wszystkie komórki w arkuszu kalkulacyjnym i utwórz nowy wykres powierzchni 3D. Sformatuj wykres intensywności 3D do publikacji.
- W przypadku danych poklatkowych powtórz kroki 6.2.1.1 - 6.2.1.7 dla każdego z różnych punktów czasowych z pliku obrazu 3D.
- Zbadaj rozkład FtsZ wokół pierścienia Z i utwórz wykresy intensywności 3D
- Śledzenie średniej intensywności fluorescencji w czasie
- Użyj danych obrazu tekstowego, aby śledzić intensywność fluorescencji w czasie w obszarze zainteresowania.
- Zaznacz komórki, które odpowiadają interesującemu Cię regionowi.
- Oblicz średnią intensywność fluorescencji w każdym punkcie czasowym dla tego obszaru zainteresowania.
- Użyj średnich wartości intensywności fluorescencji, aby wygenerować osobny wykres liniowy.
Wyniki
W niniejszym badaniu zobrazowano białko podziału komórek bakteryjnych FtsZ, wyrażone w żywych komórkach jako fuzja FtsZ-GFP, aby zilustrować znaczące zalety f3D-SIM nad konwencjonalną mikroskopią fluorescencyjną w badaniu lokalizacji i dynamiki białek bakteryjnych. FtsZ jest białkiem cytoszkieletowym podobnym do tubuliny, które polimeryzuje w dynamiczną strukturę pierścienia wokół obwodu komórki. Pierścień Z pełni istotną funkcję w podziale komórki: jego montaż wyznacza przyszłe miejsce podziału, rekrutuje do tego miejsca wszystkie białka podziału komórkowego, a obkurczanie się pierścienia Z wydaje się dostarczać siły umożliwiającej ruch dośrodkowy otoczki komórkowej podczas cytokinezy17,18.
W przypadku wizualizacji za pomocą konwencjonalnej szerokopolowej mikroskopii fluorescencyjnej, pierścień Z jawi się jako pojedynczy poprzeczny pas fluorescencji w bakteriach pałeczkowatych, w tym w organizmach najlepiej zbadanych, takich jak B. subtilis (Rysunek 2A), E. coli oraz C. crescentus. Co istotne, intensywność fluorescencji w obrębie tego pasa wydaje się być mniej lub bardziej jednorodna, a wzorzec lokalizacji dostarcza bardzo niewielkich informacji na temat organizacji strukturalnej i rozkładu polimerów FtsZ w obrębie pierścienia Z. Jednak gdy te same komórki zostaną zbadane przy użyciu opisanej tutaj metody f3D-SIM (Rysunek 2B), zalety tej techniki stają się natychmiast widoczne. Po pierwsze, rotacja obrazu 3D-SIM wokół osi z umożliwia wizualizację pierścienia Z jako rzeczywistej struktury pierścieniowatej w przestrzeni trójwymiarowej (Rysunki 2C i 3A). W połączeniu ze zwiększoną rozdzielczością ujawnia to, że rozkład FtsZ w pierścieniu Z jest w rzeczywistości wysoce heterogeniczny (Rysunek 3). Poprawa rozdzielczości pozwala również dostrzec pierścienie Z, w których rozpoczął się proces zwężania w celu utworzenia przegrody podziałowej (wskazany przez wewnątrzwywinięcie błony komórkowej na Rysunku 2C i 2D).
Dodatkowe przykłady pierścieni Z B. subtilis zwizualizowane za pomocą tej techniki przedstawiono na Rysunku 3Bi - 3Biv, które ilustrują, że intensywność fluorescencji wokół pierścienia Z nigdy nie jest jednolita. Co więcej, często obserwuje się obszary o bardzo niskiej intensywności fluorescencji. Obszary te nazywamy przerwami (białe groty strzałek). Przerwy te zaobserwowaliśmy w 15% wszystkich badanych pierścieni Z (n = 84), głównie w pierścieniach Z o średnicy 800 - 900 nm (93%). Aby ilościowo ocenić te obserwacje, stworzono trójwymiarowe wykresy intensywności pierścienia Z, przedstawione na Rysunku 3Ci i 3Cii dla pierścieni Z pokazanych na Rysunkach 3Biii i 3Biv. Wykresy intensywności pokazują, że ilość fluorescencji w pierścieniu Z B. subtilis może zazwyczaj różnić się od 3- do 4-krotnie w różnych jego obszarach. Ponadto trójwymiarowe wykresy intensywności wykazują, że przerwy w fluorescencji wewnątrz pierścienia Z niemal osiągają poziomy linii bazowej fluorescencji tła (czarna strzałka na Rysunku 3Ci). Powyższe przykłady przedstawiają poprawne rekonstrukcje pierścienia Z i są one zależne od emisji wystarczającej ilości światła z próbki bez znaczącego fotobleachingu. Jest to możliwe dzięki jasności fluoroforu GFP połączonego z FtsZ oraz jego obfitości w komórce w tych warunkach (wysoki stosunek sygnału do szumu). W innych komórkach, gdzie stosunek sygnału do szumu jest niski, rekonstrukcja obrazu jest słaba. Aby zasymulować to zjawisko w przypadku FtsZ-GFP, ilość zebranego sygnału emisji z komórek B. subtilis została zmniejszona poprzez obniżenie energii wzbudzenia. Jak pokazano na Rysunku 3D, 100-krotna redukcja energii wzbudzenia skutkuje obrazem pierścienia Z z istotnymi artefaktami. Dzieje się tak w konsekwencji niewystarczającego lokalnego kontrastu między sygnałem FtsZ-GFP a tłem, co prowadzi do słabej rekonstrukcji obrazu.
Co ciekawe, pierścienie Z B. subtilis wykazywały bardziej wyraźne przerwy i heterogeniczność w górnych i dolnych regionach pierścienia, ale nie po jego bokach (Rycina 3B). Wynika to z różnicy w rozdzielczości osiąganej przez tę odmianę 3D-SIM w płaszczyźnie bocznej w porównaniu z płaszczyzną osiową. W rezultacie górne i dolne regiony pierścienia Z (płaszczyzna boczna) są obrazowane z optymalną rozdzielczością. Przerwy w pierścieniu Z są zbyt małe, aby można było je wykryć po bokach pierścienia Z w wizualizacji w płaszczyźnie osiowej, której rozdzielczość jest około połowy rozdzielczości płaszczyzny bocznej. Bakterie o morfologii kokoidowej, takie jak S. aureus, posiadają pierścienie Z, które są zorientowane we wszystkich płaszczyznach. Zatem obrazowanie pierścienia Z, gdy znajduje się on w płaszczyźnie bocznej (lub blisko niej), umożliwia obrazowanie wszystkich regionów pierścienia z optymalną rozdzielczością. Wykorzystując to, zbadaliśmy strukturę pierścienia Z w żywych komórkach S. aureus, używając szczepu zawierającego plazmid z fuzją ftsZ-gfp. Produkcja tej fuzji znajduje się pod kontrolą indukowalnego promotora Pspac (patrz krok 1.2.1). Podczas obrazowania w płaszczyźnie osiowej pierścienie Z S. aureus wyglądały identycznie jak pierścienie Z B. subtilis znajdujące się w tej samej płaszczyźnie (Rycina 4Ai). Jednak obrazowanie pierścieni Z w płaszczyźnie bocznej potwierdziło, że cały pierścień Z wydawał się zarówno ziarnisty, jak i heterogeniczny. Około 26% tych pierścieni wykazywało również co najmniej jedną widoczną „przerwę” w fluorescencji (Rycina 4Aii, 4B). Podobnie jak w przypadku FtsZ B. subtilis, wykresy intensywności fluorescencji pokazują, że natężenie fluorescencji w pierścieniu Z różni się od 4- do 6-krotnie w różnych obszarach pierścienia Z S. aureus (Rycina 4C).
Można zmierzyć długość i szerokość kulek (patrz schemat na Rysunku 4D). Wykazano, że 80% zbadanych pierścieni Z (n = 43) posiadało kulki o długości 200 nm, osiągając maksymalną długość 400 nm. Szerokość kulek natomiast wynosiła do 200 nm. Średnio w każdym pierścieniu Z znajdowało się 12 ± 2 (SEM) kulek FtsZ. Podobne dane dotyczące lokalizacji zaobserwowano podczas wizualizacji natywnego FtsZ tymi metodami przy użyciu mikroskopii immunofluorescencyjnej (IFM), co wykazało, że ten heterogeniczny i kuleczkowaty wzór lokalizacji był autentyczny, a nie stanowił artefaktu spowodowanego ekspresją ftsZ-gfp dodatkowo do natywnego FtsZ (dane nie pokazano). To usprawnienie metody 3D-SIM pozwala wykazać, że pierścień Z jawi się jako struktura heterogeniczna i jest prawdopodobnie nieciągły.
Aby odpowiedzieć na pytanie, w jaki sposób ta heterogeniczna struktura pierścienia Z ulega zwężeniu i umożliwia podział komórki, można przeprowadzić analizę dynamiki pierścienia Z za pomocą techniki time-lapse. Jednym z głównych wyzwań w badaniach time-lapse z wykorzystaniem mikroskopii fluorescencyjnej jest minimalizacja fotoblaknięcia próbki oraz fototoksyczności podczas obrazowania. Technika 3D-SIM wymaga uzyskania dużej liczby obrazów surowych, co oznacza, że fotoblaknięcie próbki w czasie spowoduje niski stosunek sygnału do szumu, prowadząc do niewystarczającego sygnału, by umożliwić odpowiednią rekonstrukcję obrazu. Zastosowanie nowej technologii minimalizuje ilość energii wzbudzenia wykorzystywanej podczas każdej ekspozycji, a tym samym zmniejsza ilość energii dostarczanej do żywych komórek. Osiąga się to poprzez połączenie interferometrii wiązki światła w celu stworzenia wzoru strukturalnego na próbce oraz zastosowanie naukowych kamer CMOS, które zwiększają czułość i wydajność kwantową. Kombinacja ta pozwala na akwizycję stosu z (z-stack) z prędkością 1 µm per sec (512 × 512 pixels x 8 z-slices) w porównaniu do 1 µm per 5-8 sec (512 x 512 pixels x 8 z-slices) uzyskiwanej w poprzedniej wersji 3D-SIM (opisanej przez Riglar et al.26). Skrócenie czasu akwizycji obrazu i zmiana ustawień ekspozycji mogą również pomóc zminimalizować fototoksyczność żywych komórek, co jest szczególnie istotne w badaniach time-lapse. Przedstawiona tutaj nowa technologia rozwiązuje również inny problem w obrazowaniu żywych komórek, który określamy mianem „rozmycia ruchu” (motion blur), co w tym kontekście odnosi się do zmiany lokalizacji białek podczas akwizycji obrazu. Poprzez skrócenie czasu akwizycji obrazu minimalizowana jest ilość „rozmycia ruchu”, co pozwala na stworzenie dokładniejszej rekonstrukcji obrazu.
Poprzednie badania nad organizacją białka FtsZ w obrębie pierścienia Z nie pozwoliły wykazać, w jaki sposób struktura pierścienia Z zmienia się w czasie. Aby zbadać ten aspekt, przeprowadziliśmy obrazowanie time-lapse z wykorzystaniem f3D-SIM. Umożliwiło to pozyskanie obrazu 3D-SIM pierścienia Z w B. subtilis co 5-10 s w okresie 50 s, co wcześniej nie było możliwe w takiej skali czasowej. Na Rycynie 5A przedstawiono przykład gwałtownych zmian w rozkładzie FtsZ w obrębie pierścienia Z w czasie (średnica 890 nm). Wykazano również, że inne pierścienie Z, które znajdowały się widocznie w procesie zwężania, charakteryzują się podobną dynamiką wpływającą na rozkład FtsZ wokół pierścienia Z (nie pokazano). Dla każdego punktu czasowego można również wygenerować trójwymiarowe wykresy intensywności, aby ilościowo ocenić i zobrazować ciągłe zmiany intensywności fluorescencji, a tym samym względną zawartość FtsZ w różnych obszarach pierścienia Z w skali sekundowej (Rycina 5B). Na podstawie tych wykresów intensywności można zidentyfikować obszary zainteresowania, aby śledzić fluktuacje intensywności fluorescencji (Rycina 5C). Śledzenie tych zmian w strukturze pierścienia Z w takich warunkach byłoby praktycznie niemożliwe bez zaawansowanej technologii f3D-SIM. Ponadto praca ta ujawniła, że w S. aureus dynamiczny ruch FtsZ jest podobny do tego zaobserwowanego w B. subtilis. Komórki S. aureus RN4220 produkujące FtsZ-GFP obrazowano przez 50 s w odstępach czasowych 10 s. Zmiany heterogeniczności pierścienia Z w S. aureus przy użyciu f3D-SIM były również podobne do tych u B. subtilis (patrz groty strzałek i strzałki na Rycynie 6). Te badania time-lapse wspierają model zwężania pierścienia Z (model iteracyjnego ściskania), który przewidziano na podstawie badania utrwalonych komórek C. crescentus, ale którego nie można było udowodnić ze względu na konieczność zbadania dynamiki pierścienia Z w żywych komórkach27.
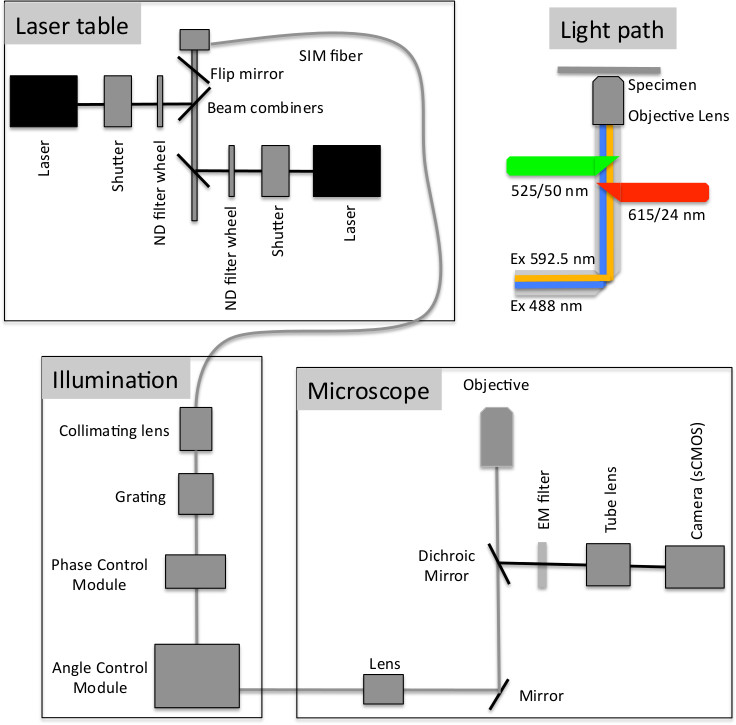
Rysunek 1. Schemat konfiguracji optycznej f3D-SIM zastosowanej w niniejszym badaniu. Światło laserowe ze stołu laserowego jest kierowane przez światłowód SIM do soczewki kolimującej i stałej siatki dyfrakcyjnej, a następnie do modułu kontroli fazy, który tworzy zarówno optymalne odstępy specyficzne dla danej długości fali między wiązkami ± 1st rzędu a centralną wiązką zerowego rzędu, jak i skoki fazowe dla akwizycji SIM. Następnie wiązki wchodzą do modułu kontroli kąta, w którym są one odbijane do trzech różnych klastrów w celu utworzenia trzech kątów oświetlenia. Wiązki wchodzą następnie do mikroskopu i toru światła, zgodnie z przedstawionym schematem (Zmodyfikowano za zgodą Paula Goodwina, API).

Rycina 2. Porównanie konwencjonalnej fluorescencji szerokopolowej i obrazowania 3D-SIM komórek B. subtilis wykazujących ekspresję ftsZ-gfp. (A) Konwencjonalne obrazowanie fluorescencyjne w szerokim polu komórek B. subtilis wykazujących ekspresję ftsZ-gfp (SU570; zielony) w pojedynczej kopii, które zostały również barwione barwnikiem błonowym FM4-64 (czerwony). Pasek skali = 5 µm. Obraz uzyskano przy użyciu prostego mikroskopu fluorescencyjnego. (B) Obrazowanie 3D-SIM tego samego szczepu B. subtilis wykazującego ekspresję ftsZ-gfp, zbarwionego FM4-64. Z obrazu można wybrać interesujące obszary (przerywana ramka), aby je powiększyć. Obraz można również obracać wokół osi z, aby zobaczyć pierścienie FtsZ w 3D w płaszczyźnie osiowej. (C, D) Usunięcie światła poza ogniskiem i poprawiona rozdzielczość obrazu zapewniona przez 3D-SIM pozwalają na wyraźną wizualizację pierścieni Z (w tym tych, które się zwężają) oraz wewnętrznej błony komórkowej podczas podziału (wskazane białymi strzałkami). Należy zauważyć, że tekst protokołu opisuje wizualizację pojedynczego fluoroforu. Jednak procedura ta może zostać dostosowana do jednoczesnego pozyskiwania obrazów dla maksymalnie czterech różnych długości fal. Rycina została przedrukowana z pracy Strauss et al16.

Rysunek 3. Reprezentatywne obrazy pierścienia Z w żywych pręcikowatych komórkach bakteryjnych (B. subtilis) wykazujących ekspresję FtsZ-GFP przy użyciu 3D-SIM. (Ai) Pierścień Z jest widoczny jako pasmo fluorescencji prostopadłe do długiej osi komórki znajdującej się w płaszczyźnie x-y. (Aii) Obraz został obrócony wokół osi z przy użyciu oprogramowania do wizualizacji 3D Imaris (patrz protokół krok 6.1), aby umożliwić wgląd przez strukturę pierścienia i wyraźne zobaczenie rozkładu FtsZ w obrębie pierścienia Z. Ten obraz, znajdujący się teraz w płaszczyźnie z-x, pokazuje, że pierścień ma heterogeniczny rozkład FtsZ z obszarami bez fluorescencji lub z bardzo słabą fluorescencją (białe groty strzałek). Obraz musi zostać obrócony, aby zaobserwować te obszary „luk” fluorescencji. Bi-Biv przedstawiają kolejne przykłady obróconych pierścieni Z, które znajdują się teraz w płaszczyźnie z-x. Pierścienie Z w (Bi–iii) mają średnicę ~0.9 µm. (Biv) pokazuje pierścień Z o średnicy zaledwie 0.65 µm w trakcie zwężania. (Ci) Ten typowy profil intensywności 3D ilustruje różnice w intensywności fluorescencji (t.j. stężeniu) FtsZ-GFP wokół pierścienia Z o średnicy 0.85 µm (patrz protokół kroki 6.1-6.3). Poziom fluorescencji w tych lukach jest niski i zbliża się do poziomów fluorescencji tła (czarna strzałka). (Cii) Podobny profil intensywności 3D pierścienia Z w procesie zwężania. Stężenie FtsZ-GFP jest również nierównomierne; średnica, 0.65 µm. Panele A, B, CI i Cii zostały przedrukowane z pracy Strauss et al16.
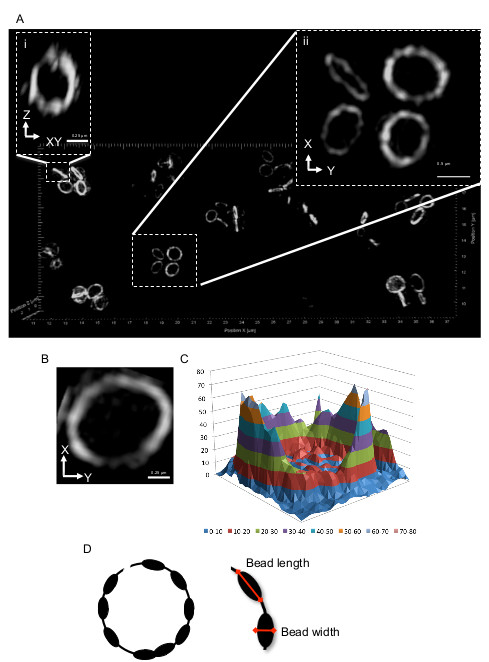
Rycina 4. Reprezentatywne obrazy 3D-SIM komórek S. aureus produkujących FtsZ-GFP. Ponieważ komórki te są okrągłe (kokoidalne), pierścień Z może mieć różne orientacje. Komórki wykazujące prążek fluorescencji w standardowej orientacji obserwacyjnej (tj. w płaszczyźnie x-y), jak pokazano na (Ai), wyglądają bardzo podobnie do komórek pręcikowych po obróceniu wokół osi Z, jak na Rycinie 1Ai. W przypadku (Aii) pierścień Z znajduje się już w płaszczyźnie x-y; orientacja boczna i rozdzielczość są maksymalne w obrębie całego pierścienia, co nadaje mu strukturę przypominającą koraliki (B). (C) Wykres intensywności 3D względnej liczności FtsZ-GFP w pierścieniu Z. (D) Schematyczne przedstawienie pierścienia Z S. aureus. Czerwone strzałki wskazują wymiary długości i szerokości koralików (patrz protokół krok 6.1). Rycina została zmodyfikowana na podstawie pracy Straussa et al16.
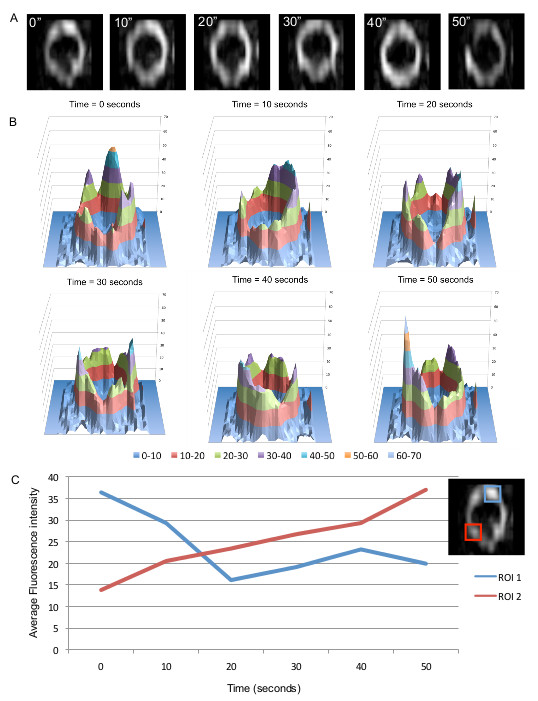
Rysunek 5. f3D-SIM umożliwia szybką analizę lokalizacji FtsZ w czasie przy użyciu 3D-SIM. (A) Zmiany w rozkładzie FtsZ-GFP w obrębie pierścienia Z w pałeczkowatych komórkach B. subtilis można wizualizować, aby wskazać dynamikę pierścienia. Czas (sec) jest wskazany w lewym górnym rogu każdego obrazu. (B) Trójwymiarowe wykresy intensywności fluorescencji pokazują niejednorodny i dynamiczny rozkład FtsZ w pierścieniu Z. (C) Dynamikę FtsZ (zmiany fluorescencji FtsZ-GFP w pierścieniu) można również zbadać bardziej szczegółowo, ilościowo określając intensywność fluorescencji w czasie w dwóch wybranych obszarach (ROI). Rysunek ten został przedrukowany z pracy Straussa et al16.

Rycina 6. Obrazy time-lapse f3D-SIM pokazują zmiany lokalizacji FtsZ w obręczu w czasie u S. aureus. Biały grot strzałki wskazuje przerwę w momencie jej pierwszej detekcji w obręczy Z. Pojawianie się i znikanie przerw w tym samym położeniu (oznaczonych białym grotem strzałki) w czasie obrazuje, w jaki sposób FtsZ jest redystrybuowany wokół obręczy Z. Białe strzałki wskazują formowanie się przerw w obręczy Z w późniejszych punktach czasowych. Czas (sec) jest podany w górnym lewym rogu obrazów. Rycina została zmodyfikowana na podstawie pracy Strauss et al16.
Dyskusja
Fluorescencyjne obrazowanie żywych komórek jest potężnym narzędziem, które umożliwia obserwację dynamicznych zmian w komórkach w czasie. Obrazowanie biologii komórek bakteryjnych na żywo było wyzwaniem ze względu na mały rozmiar komórek i zmniejszoną zdolność komórek bakteryjnych do wytrzymywania powtarzającej się ekspozycji na światło wzbudzające. f3D-SIM rozszerzył dostępne narzędzia do badania całej biologii komórki, ale konieczne jest staranne wykonanie tej techniki, ponieważ artefakty mogą zostać wprowadzone, jeśli zostaną źle zaimplementowane. Istnieje kilka ważnych czynników wpływających na pomyślne zastosowanie tej techniki. Ponieważ jest to metoda obrazowania fluorescencyjnego o szerokim polu, która opiera się na wykorzystaniu funkcji punktowego rozproszenia emitowanego światła, należy unikać niedopasowania współczynnika załamania światła i aberracji sferycznej emitowanego światła, aby umożliwić dokładną rekonstrukcję obrazu. Zdecydowanie zaleca się stosowanie szkiełek nakrywkowych o grubości 0,17 mm wysokiej jakości, aby uniknąć zmian intensywności sygnału spowodowanych zmiennością grubości szkła w szkiełku nakrywkowym. Niezwykle ważne jest, aby dokładnie ocenić aberrację sferyczną emitowanego światła podczas początkowych etapów wszystkich eksperymentów i w razie potrzeby dostosować współczynnik załamania światła olejku immersyjnego. Może się to różnić z dnia na dzień, ponieważ zależy zarówno od temperatury, jak i nośnika montażowego/podłoża próbki. Użycie niewłaściwego oleju spowoduje gorszą rekonstrukcję obrazów z artefaktami, takimi jak aureole i sygnały echa.
Pod koniec procesu rekonstrukcji obrazu, dla każdej fazy, można uzyskać miarę jakości rekonstrukcji za pomocą "najlepszego dopasowania dla kąta kO" dla każdej fazy/kąta oświetlenia. Jeśli wartość ta jest mniejsza niż 1 dla każdego kąta, to jakość rekonstrukcji najprawdopodobniej będzie wysoka. Jeśli ta wartość jest wyższa niż 6, najprawdopodobniej zrekonstruowany obraz będzie zawierał artefakty. Typowe artefakty obejmują i) pojawienie się pasków na obrazie, które odpowiadają jednemu z kątów siatki. Może to wynikać z niższego sygnału z tego kąta siatki; ii) Aureola wokół konstrukcji. Może to wynikać z bardzo nierównych poziomów sygnału z jasnych struktur w porównaniu z otaczającymi strukturami, niedopasowania współczynnika załamania światła oleju i próbki lub może wynikać z tego, że struktury na obrazie są zbyt amorficzne i nie zawierają wystarczającej ilości "struktury", aby mogły zostać rozpoznane przez algorytm; (iii) "plaster miodu", który wynika z niskiego stosunku sygnału do szumu na obrazie, zwykle z powodu wysokiego sygnału tła; iv) struktury, które są rozciągnięte/wydłużone w XY, co może być spowodowane niedopasowaniem współczynnika załamania światła oleju i próbki. Ten artefakt jest trudny do rozpoznania dla niedoświadczonego użytkownika. Zaleca się, aby nowi użytkownicy skonsultowali się z doświadczonym badaczem SIM w celu uzyskania porady na temat interpretacji i analizy obrazu przed rozpoczęciem korzystania z tej techniki.
Podobnie jak w przypadku wszystkich eksperymentów z obrazowaniem fluorescencyjnym żywych komórek, ważne jest, aby starannie zrównoważyć wejściową energię wzbudzenia, aby zminimalizować stopień fotowybielania i fototoksyczności komórek z wystarczającym sygnałem emisyjnym potrzebnym do rekonstrukcji obrazów przy minimalnym artefaktach. Nadmierne fotowybielanie (większe niż 30% w pojedynczej akwizycji z-stack) doprowadzi do powstania pasków na zrekonstruowanym obrazie. Dzięki zastosowaniu kamer sCMOS można z powodzeniem zrekonstruować obrazy o wysokiej rozdzielczości z obrazów surowych z sygnałem emisyjnym już od 1000 zliczeń nad tłem. Może to pozwolić na bardzo krótkie czasy naświetlania, zmniejszając w ten sposób fotowybielanie i umożliwiając szybkie uchwycenie każdej klatki. Zwiększa również ilość czasu między klatkami, w którym komórki mogą odzyskać siły po wprowadzeniu energii wzbudzenia. Dodatkowo, ze względu na to, że czas przechwytywania każdej pojedynczej klatki może być bardzo krótki, stopień artefaktu wprowadzanego przez "rozmycie ruchu" podczas pojedynczego przechwytywania jest zmniejszony przy użyciu tej metody.
Ta odmiana 3D-SIM oferuje szereg innych zalet w porównaniu z innymi dostępnymi technologiami obrazowania w super- i wysokiej rozdzielczości do obrazowania na żywo przez biologów komórek bakteryjnych. 2-krotny wzrost rozdzielczości we wszystkich 3 wymiarach oraz możliwość obrazowania do 30 μm w próbce umożliwia obrazowanie całych komórek bakteryjnych (i ssaków) podczas eksperymentu. Techniki takie jak lokalizacja pojedynczych cząsteczek, które są powszechnie wykonywane w fali ulotnej, nie mogą osiągnąć głębokości penetracji próbki i nie dostarczają informacji o całych komórkach. Najnowsze osiągnięcia, które pozwalają na większe głębokości próbkowania dla tej techniki, mogą skutkować lepszą rozdzielczością osiową całych komórek. Ponadto techniki lokalizacji pojedynczych cząsteczek, które wymagają uzyskania tysięcy surowych obrazów, są również ograniczone pod względem liczby klatek na sekundę, które można przechwycić, i mogą wymagać kompromisu między liczbą klatek na sekundę przechwytywania a ostateczną osiągniętą rozdzielczością przestrzenną, ponieważ rozdzielczość przestrzenna zależy od liczby zdarzeń zarejestrowanych w zdefiniowanej przestrzeni. Zmniejszenie liczby przechwyconych klatek spowoduje niższą rozdzielczość przestrzenną, ale może być wystarczające do osiągnięcia rozdzielczości czasowej wymaganej dla procesu biologicznego będącego przedmiotem zainteresowania. Wydłużenie czasu odzyskiwania między klatkami może być również konieczne w celu zminimalizowania fototoksyczności w żywych komórkach, ograniczając w ten sposób czas trwania i częstotliwość, z jaką można uzyskać szeregi czasowe. Techniki wysokiej rozdzielczości, takie jak mikroskopia elektronowa (EM) lub kriotomografia elektronowa (ECT), oferują zwiększoną rozdzielczość w porównaniu z 3D-SIM (i innymi technikami mikroskopii optycznej o wysokiej rozdzielczości), ale muszą być wykonywane na utrwalonych próbkach. Utrwalanie i przetwarzanie może wprowadzać artefakty, a brak oznakowania może utrudniać interpretację. Elektrowstrząsy bezznacznikowe mają słaby kontrast i mogą osiągnąć głębokość penetracji próbki około 500-200 nm24, więc nawet jeśli można zidentyfikować białko będące przedmiotem zainteresowania, nie można zaobserwować struktury białka w całej komórce bakteryjnej. Nawet jeśli znakowanie może być stosowane w EM, na przykład za pomocą immunogold, obrazowanie jest wykonywane tylko w 2D. 3D jest możliwe do osiągnięcia tylko przy cienkich przekrojach i komputerowej rekonstrukcji skrawków. Cienkie cięcie wymaga doświadczonego technika, ale może być problematyczne i prowadzić do artefaktów. W przypadku komórek aktywnych lub stacjonarnych karta 3D-SIM nie musi być osadzona w określony sposób, a komórki mogą być szybko przygotowane do obrazowania w stanie zbliżonym do natywnego.
Metoda ta jest stosunkowo łatwa do wdrożenia przez badaczy z minimalnym doświadczeniem w mikroskopii fluorescencyjnej. Eksperymenty można przeprowadzać w pożywkach, które wspierają zdrowe funkcjonowanie komórek, o ile nie fluoryzują ani nie generują nadmiernego sygnału tła. W przypadku komórek bakteryjnych może to pozwolić na stosowanie wielu rodzajów złożonych i minimalnych pożywek lub stosowanie pożywek stałych lub półstałych do kontrolowania ruchliwości komórek bakteryjnych. Wielu biologów, którzy już zaprojektowali fuzje białek fluorescencyjnych (FP) i przetestowali funkcjonalność tych fuzji, może szybko wdrożyć tę technologię bez dalszej inżynierii i walidacji dzięki nowym fotoaktywowalnym fuzjom FP. Stwierdziliśmy, jako ogólną obserwację, że S. aureus był bardziej podatny na fotowybielanie podczas obrazowania z fuzjami FP niż B. subtilis. Korzystając z naszych oryginalnych metod 3D-SIM, w których wzór siatki był generowany przez fizyczną siatkę, nie byliśmy w stanie przeprowadzić obrazowania żywych komórek z wieloma fuzjami FP S. aureus . Jednak dzięki tej zaawansowanej metodzie f3D-SIM byliśmy w stanie zobrazować te fuzje FP i wykonać krótkie szeregi czasowe, aby uchwycić dynamikę tych znakowanych białek. Jest to najprawdopodobniej spowodowane skróconym czasem naświetlania potrzebnym do obrazowania i wydłużonym czasem między klatkami w celu odzyskania komórek.
OMX Blaze 3D-SIM to dostępna na rynku technologia, którą można stosunkowo łatwo wdrożyć w jednym laboratorium lub głównym zakładzie obrazowania. Należy zachować ostrożność podczas wykonywania tej techniki, aby uniknąć artefaktów spowodowanych złym przygotowaniem próbki lub słabym uchwyceniem obrazu. Po opanowaniu tej techniki można przeprowadzić badania struktury i dynamiki białek w małych organizmach, takich jak bakterie, w fluorescencji jedno- lub wielokolorowej.
Oświadczenia
Niniejsza publikacja jest sponsorowana przez GE Healthcare.
Podziękowania
Autorzy dziękują P. Levinowi, S. Moriya, S. Fosterowi i M. Pinho za dar szczepów i przeciwciał. Dziękują również L. Ferrandowi, P. Goodwinowi, J. Cooperowi i B. Dougherty'emu za fachową pomoc techniczną. CBW jest wspierane przez australijską Narodową Radę Zdrowia i Badań Medycznych Senior Research Fellowship (571905). LT był wspierany przez stypendium podoktoranckie UTS Chancellors Fellowship. MPS i ATFL były wspierane przez Australian Postgraduate Awards. Prace te były wspierane przez Australijską Radę ds. Badań Naukowych (Australian Research Council Discovery Project Grant) (DP120102010) dla EJH.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Agaroza I (klasa biotecnologiczna) | AMRESCO | 0710-500G | Służy do budowy 2% wafor agarozowych. Użyj kuchenki mikrofalowej, aby rozpuścić agarozę w pożywkach wzrostowych. |
| Dibromek N-(3-trietyloamoniopropylo)-4-(6-(4-(dietyloamino)fenylo)heksatrienylo)pirydyny dibromek (FM 4-64) | Life Technologies | T-13320 | Barwnik lipofilowy stosowany do barwienia błon komórkowych. |
| Mikroprobówka 1,5 ml, z dyplomem | Specjalności Przyrodnicze Inc. | 1210-00 | Wykonany z homopolimeru polipropylenu, używany do zbierania komórek bakteryjnych przed umieszczeniem ich na podkładkach agarozowych w celu wizualizacji. |
| Baza bulionowa Luria, Miller | BD | 241420 | Przygotowana zgodnie z instrukcją producenta. Dodaj 2% agarozy po autoklawowaniu. |
| BBL Bulion do oznaczania antybiotyków, Pożywka antybiotykowa 3 | BD | 210932 | Przygotowany zgodnie z instrukcjami producenta. |
| Ramka samoprzylepna | Thermo-Fisher Scientific | ABGAB-0577 | Znana jako Gene Frame z tą firmą. Służy do przygotowania płatków agarozowych 2% (Wymiary: 15 x 16 mm). |
| Szkło pokrywy mikroskopu | Thermo-Fisher Scientific | 111512-9 | 22 x 22 Nr 1 Grubość |
| Średnica 35 mm Szalka Petriego ze szklanym dnem szkiełka nakrywkowego | Światowe instrumenty precyzyjne | FD35-100 | Znany jako FluoroDish z tą firmą. Danie: Ø 35 mm, Szkło: Ø 23 mm, Grubość szkła: 0,17 mm, niepirogenny |
| Chloramfenikol | Sigma-Aldrich | C0378-25G | Przygotuj 10 mg/ml zapasu w 95% etanolu. |
| Chlorowodorek linkomycyny | Sigma | L6004-5MU | Przygotować zapas 25 mg/ml w 50% etanolu. |
| Erytromycyna | Boehringer Mannheim GmbH | 12390120-14 | Przygotuj zapas 10 mg/ml w 95% etanolu. |
| Połączona orbitalno-liniowa kąpiel wodna z wytrząsaniem | Grant scientific Instruments | OLS-200 | Prędkość wytrząsania stosowana do hodowli: spektrofotometr UV widzialny 215 obr./min |
| Shimadzu | UV-1601 | długości fali 600 nm został użyty do pomiaru gęstości optycznej kultur bakteryjnych. | |
| Wirówka | Eppendorf | 5415R | Granulki kultur bakteryjnych uzyskano poprzez odwirowanie średnio rosnących kultur z prędkością 8 000 obr./min przez 30 sekund. |
| Izopropyl β-D-1-tiogalaktopiranozyd (IPTG) | Sigma | 15502-10G | Przed użyciem przygotować 1 M wywar i przefiltrować sterylizację. |
| oprogramowanie softWoRx | Applied Precision Inc/A GE Healthcare Company | wersja 5.0 | |
| Oprogramowanie do analizy danych Imaris | Bitplane Scientific Software, Bitplane AG | wersja 7.0.0 | Matlab XTensions zawierało |
| system obrazowania DeltaVision OMX 3D-SIM wyposażony w moduł Blaze. | Applied Precision Inc/A GE Healthcare Company | Moduł Blaze zamontowany w OMX V3 | |
| Pionowy mikroskop fluorescencyjny | Zeiss Axioplan 2 |
Bibliografia
- Harry, E., Monahan, L., Thompson, L., Kwang, W. J. Bacterial Cell Division The Mechanism and Its Precison. Int Rev Cytol. 253, 27-94 (2006).
- Schermelleh, L., Heintzmann, R., Leonhardt, H. A guide to super-resolution fluorescence microscopy. J Cell Biol. 190, 165-175 (2010).
- Hell, S. W., Wichmann, J. Breaking the diffraction resolution limit by stimulated emission stimulated-emission-depletion fluorescence microscopy. Opt Lett. 19, 780-782 (1994).
- Betzig, E., et al. Imaging intracellular fluorescent proteins at nanometer resolution. Science. 313, 1642-1645 (2006).
- Hess, S. T., Girirajan, T. P. K., Mason, M. D. Ultra-High Resolution Imaging by Fluorescence Photoactivation Localization Microscopy. Biophys j. 91, 4258-4272 (2006).
- Rust, M. J., Bates, M., Zhuang, X. Sub-diffraction-limit imaging by stochastic optical reconstruction microscopy (STORM). Nat Meth. 3, 793-796 (2006).
- Heilemann, M., et al. Subdiffraction-resolution fluorescence imaging with conventional fluorescent probes. Angew Chem Int Ed (English). 47, 6172-6176 (2008).
- Bretschneider, S., Eggeling, C., Hell, S. W. Breaking the Diffraction Barrier in Fluorescence Microscopy by Optical Shelving. Phys Rev Lett. 98, 218103(2007).
- Gustafsson, M. G. Surpassing the lateral resolution limit by a factor of two using structured illumination microscopy. J. Microsc. 198, 82-87 (2000).
- Gustafsson, M. G. L., et al. Three-Dimensional Resolution Doubling in Wide-Field Fluorescence Microscopy by Structured Illumination. Biophys J. 94, 4957-4970 (2008).
- Schermelleh, L., et al. Subdiffraction multicolor imaging of the nuclear periphery with 3D structured illumination microscopy. Science. 320, 1332-1336 (2008).
- Heintzmann, R., Cremer, C. G. Lateral modulated excitation microscopy: Improvement of resolution by using a diffraction grating. Proc SPIE 3568. , 185-195 (1999).
- Gould, T. J., Burke, D., Bewersdorf, J., Booth, M. J. Adaptive optics enables 3D STED microscopy in aberrating specimens. Opt Express. 20, 20998-21009 (2012).
- Urban, N. icolai T., Willig, K. atrin, Hell, S. tefan W., Nägerl, U. V. STED Nanoscopy of Actin Dynamics in Synapses Deep Inside Living Brain Slices. Biophys J. 101, 1277-1284 (2011).
- Galbraith, C. G., Galbraith, J. A. Super-resolution microscopy at a glance. J Cell Sci. 124, 1607-1611 (2011).
- Strauss, M. P., et al. 3D-SIM Super Resolution Microscopy Reveals a Bead-Like Arrangement for FtsZ and the Division Machinery Implications for Triggering Cytokinesis. PLoS biol. 10, e1001389(2012).
- Adams, D. W., Errington, J. Bacterial cell division assembly, maintenance and disassembly of the Z ring. Nature Rev Microbiol. 7, 642-653 (2009).
- Boer, P. A. J. Advances in understanding E coli cell fission. Curr Opin Microbiol. 13, 730-737 (2010).
- Erickson, H. P. Modeling the physics of FtsZ assembly and force generation. Proc Natl Acad Sci USA. 106, 9238-9243 (2009).
- Erickson, H. P., Anderson, D. E., Osawa, M. FtsZ in Bacterial Cytokinesis Cytoskeleton and Force Generator All in One. Microbiol Mol Biol Rev. 74, 504-528 (2010).
- Lan, G., Wolgemuth, C. W., Sun, S. X. Z-ring force and cell shape during division in rod-like bacteria. Proc Natl Acad Sci USA. 104, 16110-16115 (2007).
- Osawa, M., Anderson, D. E., Erickson, H. P. Reconstitution of Contractile FtsZ Rings in Liposomes. Science. 320, 792-794 (2008).
- Osawa, M., Erickson, H. P. Liposome division by a simple bacterial division machinery. Proc Natl Acad Sci USA. 110, 11000-11004 (2013).
- Murphy, G. E., Jensen, G. J. Electron cryotomography. BioTechniques. 43, 413-415 (2007).
- Liew, A. T. F., et al. A simple plasmid-based system that allows rapid generation of tightly controlled gene expression in Staphylococcus aureus. Microbiology. 157, 666-676 (2011).
- Riglar, D. T., et al. Super-Resolution Dissection of Coordinated Events during Malaria Parasite Invasion of the Human Erythrocyte. Cell Hos., & Microbe. 9, 9-20 (2011).
- Li, Z., Trimble, M. J., Brun, Y. V., Jensen, G. J. The structure of FtsZ filaments in vivo suggests a force-generating role in cell division. EMBO J. 26, 4694-4708 (2007).
Przedruki i uprawnienia
