Celem tego protokołu jest użycie miareczkowania redoks monitorowanego przez elektronowy rezonans paramagnetyczny (EPR) do identyfikacji różnych kofaktorów Saccharomyces cerevisiae Nar1. Miareczkowanie redoks oferuje bardzo niezawodny sposób uzyskiwania potencjałów punktu środkowego różnych aktywnych kofaktorów redoks w enzymach i białkach.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Miareczkowanie redoks kofaktorów Saccharomyces cerevisiae Nar1 pod kontrolą EPR
W tym artykule
Podsumowanie
Streszczenie
Miareczkowanie redoks monitorowane przez rezonans paramagnetyczny elektronów (EPR) jest potężną metodą określania potencjału punktu środkowego kofaktorów w białkach oraz identyfikacji i ilościowego określania kofaktorów w ich wykrywalnym stanie redoks.
Technika ta jest komplementarna do bezpośredniego podejścia elektrochemicznego (woltamperometrii), ponieważ nie dostarcza informacji o szybkościach transferu elektronów, ale ustala tożsamość i stan redoks kofaktorów w badanym białku. Technika ta ma szerokie zastosowanie do każdego białka zawierającego kofaktor wykrywalny przez elektronowy rezonans paramagnetyczny (EPR).
Typowe miareczkowanie wymaga 2 ml białka o stężeniu kofaktora w zakresie 1-100 μM. Białko miareczkuje się za pomocą reduktora chemicznego (ditionit sodu) lub utleniacza (żelazocyjanek potasu) w celu ustabilizowania próbki na określonym potencjale. Drut platynowy i elektroda referencyjna Ag/AgCl są podłączone do woltomierza w celu pomiaru potencjału roztworu białkowego. Zestaw 13 różnych mediatorów redoks służy do równoważenia kofaktorów redoks białka i elektrod. Próbki są pobierane z różnymi potencjałami i mierzone są widma elektronowego rezonansu paramagnetycznego, charakterystyczne dla różnych kofaktorów redoks w białku. Wykres intensywności sygnału w funkcji potencjału próbki jest analizowany przy użyciu równania Nernsta w celu określenia potencjału punktu środkowego kofaktora.
Wprowadzenie
Uderzające jest to, że najbardziej podstawowe procesy chemiczne podtrzymujące życie na tej planecie, fotosynteza, wiązanie azotu i oddychanie, są katalizowane przez duże kompleksy białkowe zawierające szeroki zakres organicznych i nieorganicznych kofaktorów redoks. Szacuje się, że około 30% wszystkich białek zawiera jeden lub więcej kofaktorów metali. 1,2 Identyfikację i charakterystykę kofaktorów redoks można ustalić za pomocą bezpośredniej elektrochemii (np. woltamperometrii filmu białkowego) lub miareczkowania redoks. Te dwie techniki są komplementarne pod względem charakteru i możliwości zastosowania. Woltamperometria umożliwia szybkie wyznaczanie potencjałów punktu środkowego i kinetyki przenoszenia elektronów kofaktorów, które mogą reagować z powierzchnią elektrody. 3,4 Zwykle działa to dobrze w przypadku białek przenoszących elektrony, takich jak cytochrom c lub ferredoksyna. Czasami działa to w przypadku bardziej złożonych białek, które zostały unieruchomione na powierzchni elektrody. Musi być dostępna szczegółowa wiedza na temat natury kofaktorów w białku, ponieważ woltamnogram nie dostarczy żadnych bezpośrednich informacji na temat tożsamości kofaktora. Miareczkowanie redoks jest bardziej pracochłonne do wykonania i wymaga mg ilości białka. Dostarczają jednak informacji na temat potencjału punktu środkowego i tożsamości kofaktora. 5 Ponadto w pojedynczym miareczkowaniu można monitorować wiele kofaktorów w białku.
Zasada miareczkowania redoks polega na tym, że aktywne białko lub enzym redoks jest chemicznie redukowany lub utleniany. Aby upewnić się, że kofaktory reagują z reduktorem lub utleniaczem, stosuje się mediatory redoks. Te mediatory redoks reagują również z elektrodą, dzięki czemu można zmierzyć potencjał roztworu. Mediatory działają jak bufor redoks i równoważą się między kofaktorami w białku i elektrodzie. Po chemicznym dopasowaniu potencjału do pożądanej wartości, próbka jest pobierana i szybko zamrażana w ciekłym azocie, aby oczekiwać na dalszą analizę technikami spektroskopowymi. Spektroskopia EPR jest szczególnie przydatna w tym względzie, ponieważ może być stosowana do ilościowego pomiaru paramagnetycznych centrów metali lub rodników organicznych.
Miareczkowanie redoks może być wykonywane w dwóch kierunkach: od niskiego do wysokiego lub od wysokiego do niskiego potencjału punktu środkowego. Wybór jest uzależniony od stabilności badanych kofaktorów. Często rozsądnie jest zacząć od niskiego potencjału i dodawać utleniacz, aby stopniowo zwiększać potencjał. Nazywa się to miareczkowaniem oksydacyjnym i jest opisane tutaj. Tutaj pokazujemy miareczkowanie redoks klastra żelazowo-siarkowego zawierającego białko Nar1 z Saccharomyces cerevisiae. Białko to jest zaangażowane, prawdopodobnie jako białko rusztowania, w cytozolową maszynerię biosyntezy klastra żelaza i siarki (szlak CIA). 6,7
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
1. Przygotowanie aparatury i roztworów
- Przygotować roztwór buforowy zawierający 100 mM Tris, 250 mM NaCl i 10% glicerolu o pH 8,5. Odgazować bufor, przepłukując go argonem. Przenieść bufor do komory beztlenowej.
- Podzielić bufor na dwie części. Do jednej części (bufor A) dodać 1 mM DL-ditiotreitolu (DTT, Mr 154,25 g/mol) i 1 mM L-cysteiny. Druga część (bufor B) nie zawiera czynników redukujących.
- Przygotować roztwory utleniacza i reduktora. Sporządzić 1 ml roztworów 2, 20 i 200 mM ferycyjanku potasu (FIC, Mr 329,26 g/mol) oraz ditionianu sodu (SD, Mr 174,11 g/mol) w beztlenowym buforze B.
- Przygotować mieszaninę mediatorów w następujący sposób:
- Do buforu B dodać 160 µM każdego z następujących mediatorów redoks oraz 50 mM NaCl: N,N,N’,N’-tetrametylo-p-fenylenediamine (TMPD, Mr 237,17 g/mol, E’0 +0,276 V), 2,6-dichlorofenol indofenol (DCIP, Mr 290,08 g/mol, E’0 +0,217 V), fenazyny etosulfian (PES, Mr 334,4 g/mol, E’0 +0,055 V), błękitu metylenowego (Mr 319,85 g/mol, E’0 +0,011 V), rezorufiny (Mr 235,17 g/mol, E’0 -0,051 V), indigodysulfonianu (Mr 466,35 g/mol, E’0 -0,125 V), 2-hydroksy-1,4-naftochinonu (Mr 174,15 g/mol, E’0 -0,145 V), antrachinonu-2-sulfonianu (Mr 328,28 g/mol, E’0 -0,225 V), fenosafraniny (Mr 322,8 g/mol, E’0 -0,252 V), safraniny O (Mr 350,84 g/mol, E’0 -0,280 V), czerwieni neutralnej (Mr 288,8 g/mol, E’0 -0,340 V), benzylwiologenu (Mr 409,4 g/mol, E’0 -0,350 V) oraz metylowiologenu (Mr 257,16 g/mol, E’0 -0,440 V).
- Owinąć butelkę folią aluminiową, aby chronić mediatory przed światłem.
- Przygotować roztwór białka Nar1 z S. cerevisiae z tagiem Strep o stężeniu 10 mg/ml (181 µM, Mr 55,2 kDa) w buforze A. Wyekspresować białko Nar1 z S. cerevisiae w E. coli jako białko z tagiem Strep przy użyciu wektora ekspresyjnego pET24A. Oczyścić białko w komorze beztlenowej przy użyciu nośnika do chromatografii Strep-tactin (IBA) oraz systemu do oczyszczania białek, takiego jak Akta purifier (GE Healthcare).
- Przygotować układ do miareczkowania redoks w komorze beztlenowej w następujący sposób:
- Podłączyć elektrodę odniesienia Ag/AgCl oraz elektrodę z drutu platynowego do naczynia miareczkowego. Połączyć obie elektrody z woltomierzem zdolnym do pomiaru w zakresie od mV do V.
- Włożyć mały mieszadło magnetyczne.
- Umieścić naczynie miareczkowe nad mieszadłem magnetycznym.
- Wypełnić naczynie miareczkowe Buforem B, roztworem mieszaniny mediatorów i roztworem białka do objętości 2 ml, t.j. do końcowych stężeń 72 µM białka i 38 µM każdego z mediatorów. Uwaga: w zależności od stężenia białka i wymaganych stężeń mediatorów należy dostosować ilości trzech roztworów.
- Mieszać przez 30 min i włączyć woltomierz.
- Przygotować 10 czystych EPR-owskich probówek z kwarcowego szkła. Wprowadzić probówki do komory beztlenowej.
- Wypełnić mały (circa 200 ml) naczynie Dewar z ciekłym azotem.
2. Wykonanie miareczkowania redoks
- Należy odczekać, aż potencjał roztworu się ustabilizuje. Uwaga: w praktyce oznacza to, że dryft potencjału wynosi mniej niż 1 mV na minutę.
- Należy zapisać wartość potencjału wskazaną przez woltomierz.
- Należy pobrać pierwszą próbkę o objętości 200 µl i wprowadzić ją do probówki EPR.
- Probówkę należy zamknąć gumowym korkiem i wyjąć z komory beztlenowej.
- Probówkę należy zamrozić w ciekłym azocie w następujący sposób: Uwaga! Czynność tę należy wykonywać powoli, w przeciwnym razie probówka pęknie.
- Najpierw należy zanurzyć końcówkę probówki w ciekłym azocie.
- Należy odczekać, aż usłyszy się syczenie. Uwaga: może to potrwać do 10 sec.
- Należy powoli zanurzyć resztę probówki tak, aby część z próbką była całkowicie zatopiona.
- Do roztworu w naczyniu miareczkowym należy dodać niewielką alikwot 1-2 µl roztworu 2 mM SD, aby obniżyć potencjał roztworu do -0.6 V.
Uwaga: jeśli konieczne jest dodanie więcej niż 10 µl, należy przejść na roztwór 20 mM. Ponieważ bardzo trudno jest ustawić dokładnie określoną wartość potencjału, zapisuje się rzeczywiste wartości odczytane z woltomierza i wykorzystuje je do wykreślenia krzywej miareczkowania. - Próbkę należy pobrać zgodnie z opisem w krokach 2.3-2.5.
- Należy zapisać rzeczywistą wartość potencjału wskazaną przez woltomierz.
- Należy dodawać utleniacz, aż potencjał wzrośnie o circa 50 mV. Należy zacząć od dodania niewielkiej alikwot 1-2 µl roztworu 2 mM FIC. Jeśli konieczne jest dodanie więcej niż 10 µl, należy przejść na roztwór 20 mM.
- Należy zapisać objętość dodanych roztworów. Uwaga: jest to niezbędne do skorygowania rozcieńczenia próbki podczas miareczkowania.
- Próbkę należy pobrać zgodnie z opisem w krokach 2.3-2.5.
- Należy zapisać rzeczywistą wartość potencjału wskazaną przez woltomierz.
- Należy powtarzać kroki 2.9 i 2.12, aż zostanie pokryty zakres potencjałów od -0.6 V do +0.2 V i wszystkie 10 probówek EPR zostanie wypełnionych objętością 200 µl każda.
Uwaga: ponieważ objętość zmniejsza się z każdym pobraniem próbki, może być konieczne skorygowanie położenia elektrod, aby zapewnić dobry kontakt z roztworem bez zakłócania mieszania. Pomiar potencjału po pobraniu ostatniej próbki może być utrudniony, w związku z czym wartość potencjału dla tej próbki może być mniej dokładna. - Opcjonalnie zamrożone próbki EPR można przechowywać w ciekłym azocie do czasu przeprowadzenia pomiarów EPR.
3. Pomiar próbek miareczkowania przy użyciu spektroskopii EPR i analiza danych
- Rejestruj widma EPR dla poszczególnych próbek miareczkowania w następujący sposób:
- Użyj pompy wysokopróżniowej, aby odessać powietrze z kriostatu kwarcowego do ciśnienia <10-5 bar.
- Włącz chłodzenie wodne magnesu EPR. Otwórz przepływ suchego powietrza przez wnękę EPR.
- Włącz zasilanie magnesu oraz komputer EPR.
- Uruchom program kalibracji częstotliwości. Ustaw parametry pomiaru EPR. Podłącz kriostat do naczynia Dewar z ciekłym helem. Schłodź wnękę do temperatury 9-16 K.
- Wprowadź próbkę EPR do wnęki. Zarejestruj widmo EPR.
- Zidentyfikuj poszczególne formy EPR i wykorzystaj najlepsze widma do ilościowego oznaczenia sygnałów. Przeprowadź kwantyfikację EPR poprzez podwójne całkowanie widm i porównanie z widmem zewnętrznego roztworu wzorcowego miedzi 10 mM CuSO4/10 mM HCl/2 M NaClO4.8
- Wykreśl krzywą miareczkowania w następujący sposób:
- Wykreśl amplitudę sygnału EPR przy wartości g charakterystycznej dla interesujących form paramagnetycznych w funkcji potencjału.
- Zmień skalę amplitudy sygnału EPR na skalę liczby spinów na cząsteczkę, wykorzystując kwantyfikację EPR z kroku 3.2.
- Skoryguj amplitudę sygnału każdej próbki o rozcieńczenie, które wystąpiło w wyniku dodania utleniacza lub reduktora.
- Skoryguj potencjał o potencjał środkowy elektrody odniesienia Ag/AgCl.
Uwaga: Elektroda odniesienia Ag/AgCl (z nasyconym KCl) posiada potencjał środkowy +0,194 V względem standardowej elektrody wodorowej (SHE) w temperaturze 25 °C. Zatem, jeśli woltomierz wskazuje circa -0,6 V, potencjał w odniesieniu do SHE wynosi -0,4 V.
- Dopasuj sygnał do równania Nernsta w następujący sposób:
Dla formy, która jest paramagnetyczna w stanie zredukowanym:
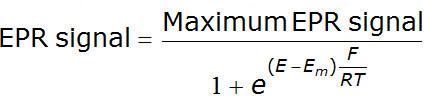
Dla formy, która jest paramagnetyczna w stanie utlenionym:
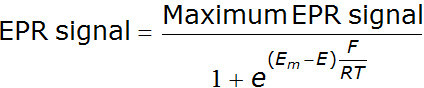
Dla formy, która jest paramagnetyczna w stanie pośrednim:
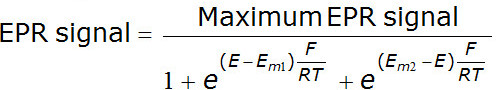
Równania te są poprawne dla reakcji redoks, w których przenoszony jest jeden elektron, zatem n = 1.
E = potencjał w woltach (V)
Em = potencjał środkowy w woltach (V)
F = stała Faradaya = 96 480 C·mol-1
R = stała gazowa = 8,314 J·K-1·mol-1
T = temperatura w kelwinach (K)
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
Miareczkowanie redoks białka Nar1 zawierającego klastry żelazowo-siarkowe z Saccharomyces cerevisiae doprowadziło do identyfikacji trzech różnych kofaktorów: Nar1: klastra [3Fe-4S], klastra [4Fe-4S] oraz mononuklearnego centrum Fe (Rysunek 1). Sygnały EPR charakteryzują się następującymi wartościami g: dla [3Fe-4S]+ gz 2.01, gcrossover 2.00 (Rysunek 1B); dla [4Fe-4S]+ gz 2.02, gy 1.93, gx 1.82 (...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
Seria 13 mediatorów redoks pozwala na zachowanie równowagi redoks w roztworze w zakresie od -0,45 do +0,3 V w stosunku do SHE (Tabela 1 i Rysunek 3). Znacznie powyżej i poniżej tych potencjałów wszystkie mediatory są albo całkowicie zredukowane, albo całkowicie utlenione, a zatem nie może dojść do dalszej równowagi z aktywnymi centrami redoks białka. Jest to ważne pojęcie, ponieważ w literaturze czasami miareczkowanie redoks wykonuje się przy użyciu tylko dwóch lub trzech mediatorów, co ...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
Ta praca została finansowo wsparta grantem badawczym z Dutch National Research School Combination, Catalysis Controlled by Chemical Design (NRSC-Catalysis). Dr. H.Y. Steensma i Dr. G.P.H. van Heusden z Uniwersytetu w Lejdzie są doceniani za wsparcie dla rekombinowanej ekspresji S. cerevisiae Nar1.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Elektroda referencyjna (Ag/AgCl) | Radiometr | ||
| Chemikalia | Sigma-Aldrich | ||
| Spektrometr EPR | Bruker | ||
| N,N,N',N' -tetrametylo-p-fenyloendiamina (TMPD) · (HCl)2 | 637-01-4 | ||
| Sól sodowa 2,6-dichlorofenolu indofenolu (DCIP) | 620-45-1 | ||
| 860-22-0 | |||
| 2-hydroksy-1,4-naftachinon | 83-72-7 | ||
| Antrachinon-2-sulfonian Na+ H2O | 153277-35-1 | ||
| Fenosafranina | 81-93-6 | ||
| Safranina O | 477-73-6 | ||
| Czerwień | 553-24-2 | ||
| Benyl wiolonczel | 1102-19-8 | ||
| Wiolontrop | 1910-42-5 |
Bibliografia
- Lippard, S. J., Berg, J. M. Principles of Bioinorganic Chemistry. , University Science Books. (1994).
- Bertini, I. Bioinorganic Chemistry. , University Science Books. 611(1994).
- Leger, C., et al. Enzyme Electrokinetics: Using Protein Film Voltammetry To Investigate Redox Enzymes and Their Mechanisms. Biochemistry. 42, 8653-8662 (2003).
- Hagen, W. R. Direct Electron Transfer of Redox Proteins at the Bare Glassy Carbon Electrode. Eur. J. Biochem. 182, 523-530 (1989).
- Pierik, A. J., et al. Redox Properties of the Iron-Sulfur Clusters in Activated Fe-Hydrogenase from Desulfovibrio vulgaris (Hildenborough). Eur. J. Biochem. 209, 63-72 (1992).
- Balk, J., Pierik, A. J., Netz, D. J., Muhlenhoff, U., Lill, R. The Hydrogenase-like Nar1p is Essential for Maturation of Cytosolic and Nuclear Iron-Sulphur Proteins. EMBO J. 23, 2105-2115 (2004).
- Sharma, A. K., Pallesen, L. J., Spang, R. J., Walden, W. E. Cytosolic Iron-Sulfur Cluster Assembly (CIA) System: Factors, Mechanism, and Relevance to Cellular Iron Regulation. J. Biol. Chem. 285, 26745-26751 (2010).
- Aasa, R., Vänngård, T. EPR Signal Intensity and Powder Shapes. A Reexamination. J. Magn. Reson. 19, 308-315 (1975).
- Balk, J., Pierik, A. J. A., Netz,, J, D., Mühlenhoff, U., Lill, R. Nar1p, a conserved eukaryotic protein with similarity to Fe-only hydrogenases, functions in cytosolic iron-sulphur protein biogenesis. Biochem. Soc. Trans. 33, 86-89 (2005).
- Hennessy, D. J., Reid, G. R., Smith, F. E., Thompson, S. L. Ferene - a new spectrophotometric reagent for iron. Can. J. Chem. 62, 721-724 (1984).
- Flint, D. H., Emptage, M. H., Guest, J. R. Fumarase A from Escherichia coli: purification and characterization as an iron-sulfur cluster containing enzyme. Biochemistry. 31, 10331-10337 (1992).
- Hagedoorn, P. L., Driessen, M. C., Mvd Bosch,, Landa, I., Hagen, W. R. Hyperthermophilic Redox Chemistry: a Re-evaluation. FEBS Lett. 440, 311-314 (1998).
- Tadesse, M. A., D'Annibale, A., Galli, C., Gentili, P., Sergi, F. An assessment of the relative contributions of redox and steric issues to laccase specificity towards putative substrates. Organic & biomolecular chemistry. 6, 868-878 (2008).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
