Opisujemy tutaj ulepszoną metodę transferu energii rezonansu luminescencji (LRET), w której wprowadzamy miejsce rozszczepienia proteazy między miejscem fluoroforu dawcy i akceptora. Modyfikacja ta pozwala na uzyskanie specyficznych sygnałów LRET pochodzących z interesujących nas białek błonowych, co pozwala na badanie białek błonowych bez oczyszczania białek.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Transfer energii rezonansu luminescencyjnego w celu zbadania zmian konformacyjnych w białkach błonowych ulegających ekspresji w komórkach ssaków
W tym artykule
Podsumowanie
Streszczenie
Rezonans luminescencji (LRET) to potężna technika używana do pomiaru odległości między dwoma miejscami w białkach w zakresie odległości 10-100 A. Mierząc odległości w różnych warunkach ligacji, można łatwo ocenić zmiany konformacyjne białka. W przypadku LRET, lantanowiec, najczęściej chelatowany terb, jest używany jako fluorofor donorowy, co zapewnia korzyści, takie jak dłuższy czas trwania emisji tylko dla donora, elastyczność w stosowaniu wielu fluoroforów akceptorowych oraz możliwość wykrywania uczulonej emisji akceptora jako łatwego sposobu pomiaru transferu energii bez ryzyka wykrycia sygnału tylko od dawcy. W tym miejscu opisujemy metodę stosowania LRET na białkach błonowych wyrażanych i oznaczanych na powierzchni nienaruszonych komórek ssaków. Wprowadzamy miejsce rozszczepienia proteazy między parą fluoroforów LRET. Po uzyskaniu oryginalnego sygnału LRET, rozszczepienie w tym miejscu usuwa specyficzny sygnał LRET z białka będącego przedmiotem zainteresowania, co pozwala nam ilościowo odjąć sygnał tła, który pozostaje po rozszczepieniu. Metoda ta pozwala na wykonanie bardziej istotnych fizjologicznie pomiarów bez konieczności oczyszczania białka.
Wprowadzenie
Luminescencyjny Rezonansowy Transfer Energii (LRET) jest pochodną powszechnie znanej techniki Fluorescencyjnego Rezonansowego Transferu Energii (FRET)1. Podobnie jak FRET, LRET może być wykorzystywany do pomiaru odległości oraz zmian odległości pomiędzy fluoroforami donorem i akceptorem, przyłączonymi do specyficznych miejsc w badanym białku, w zakresie od 10-100 Å1-3. Zasady LRET są również podobne do FRET w tym sensie, że rezonansowy transfer energii zachodzi pomiędzy dwoma blisko położonymi fluoroforami, gdy widmo emisji fluoroforu donora pokrywa się z widmem absorpcji fluoroforu akceptora. Efektywność tego transferu jest powiązana z odległością pomiędzy dwoma fluoroforami zgodnie z następującym równaniem:
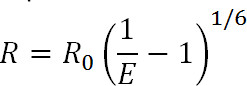 Równ. 1
gdzie R to odległość między dwoma fluoroforami, E to wydajność transferu energii, a R0, omówiony poniżej, to promień Förstera dla pary fluoroforów, tj. odległość, przy której wydajność transferu wynosi połowę wartości maksymalnej. Z tego równania wynika, że wydajność jest powiązana z wartością odległości podniesioną do potęgi odwrotnej szóstej1. To właśnie ta zależność od odwrotności szóstej potęgi sprawia, że pomiary FRET i LRET są niezwykle czułe nawet na niewielkie zmiany odległości, gdy znajdują się one w pobliżu R0 pary FRET. Możliwość specyficznego znakowania wybranych miejsc w białkach lub innych makrocząsteczkach pozwala wykorzystać tę czułość do monitorowania zmian konformacyjnych.
W porównaniu do FRET, w którym wykorzystuje się konwencjonalne cząsteczki barwników organicznych, LRET oferuje dodatkowe zalety. W LRET, zamiast barwnika organicznego jako fluoroforu donora, stosuje się kation z serii lantanowców, zazwyczaj Tb3+ lub Eu3+1,4-6. Fluorofory należące do tej kategorii, np. chelat terbu, są również bardzo wszechstronne, ponieważ mogą być używane z szeroką gamą fluoroforów akceptorów. Ta elastyczność jest możliwa dzięki temu, że widma emisyjne chelatowanych lantanowców zawierają wiele ostrych pików emisji, co pozwala na zastosowanie jednego rodzaju fluoroforu donora z jednym z wielu różnych fluoroforów akceptorów. W ten sposób można wykryć uwrażliwioną emisję akceptora bez obaw o zanieczyszczenie sygnału przez przenikanie (bleed-through) emisji donora5. Badacz wybiera konkretny akceptor w oparciu o przewidywaną odległość między dwoma fluoroforami (Rysunek 1 i Tabela 1). W tych chelatowanych fluoroforach lantanowcach jon metalu jest chelatowany przez cząsteczkę zawierającą grupę antenową, która uwrażliwia zazwyczaj słabo absorbujący lantanowiec na wzbudzenie, a także bioreaktywną grupę funkcyjną służącą do przywiązania jonu do konkretnej grupy funkcyjnej w makrocząsteczce1,5,6. Po wzbudzeniu lantanowce przechodzą do stanu podstawowego poprzez emisję fotonów z szybkością zaniku w zakresie milisekund. Ponieważ zanik ten nie jest relaksacją singlet-singlet ani triplet-singlet, emisji fotonów nie można właściwie nazwać fluorescencją ani fosforescencją, lecz bardziej odpowiednio określa się ją mianem luminescencji1. Długi czas zaniku luminescencji lantanowców znacznie ułatwia pomiary czasu życia. Pomiary czasu życia mogą być następnie wykorzystane do określenia wydajności za pomocą następującego zależności:
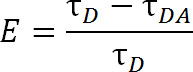 Równ. 2
gdzie E jest wydajnością transferu, τD to czas życia donora (chelatowanego lantanowca), gdy nie uczestniczy on w transferze energii, a τDA to czas życia donora podczas udziału w transferze energii z akceptorem. W przypadku LRET wartość τDA może być również mierzona jako czas życia emisji uwrażliwionego akceptora, ponieważ czas życia terbu jest znacznie dłuższy niż czas życia organicznego fluoroforu akceptora. Akceptor emituje z tym samym czasem życia, co jego wzbudzenie inicjujące (lantanowiec donor), a jakikolwiek wkład w czas życia wynikający z własnego, wewnętrznego czasu życia fluorescencji akceptora jest stosunkowo pomijalny. Poprzez pomiar emisji uwrażliwionej, a nie emisji donora, eliminujemy również konieczność zapewnienia znakowania w dokładnie stosunku 1:1 donora do akceptora. Białko może być zamiast tego znakowane jednocześnie obiema grupami fluoroforów: akceptorem i donorem. W rezultacie powstanie populacja znakowana heterogennie, jednak białka znakowane podwójnie donorem nie będą emitować na długości fali akceptora, a białka znakowane podwójnie akceptorem nie zostaną wzbudzone. Co więcej, odległość między fluoroforami powinna być taka sama, niezależnie od tego, do której cysteiny przyłączy się dany fluorofor, szczególnie przy użyciu izotropowych lantanowców jako donora, więc określanie konkretnego miejsca dla donora lub akceptora jest niepotrzebne. Intensywność może być wpływana przez heterogenną populację, ale powinna być wciąż całkowicie wystarczająca do detekcji.
Planując eksperymenty, dobór fluoroforów powinien być podyktowany wartością R0 dla danej pary, a także przewidywanym zakresem mierzonych odległości. Wartość R0 jest definiowana przez następujące równanie:
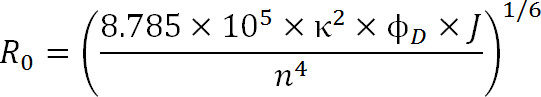 Równ. 3
gdzie R0 to promień Förstera w angstromach, κ2 to czynnik orientacji między dwoma barwnikami (zazwyczaj przyjmuje się wartość 2/3), ϕD to wydajność kwantowa donora, J to całka nakładania widm między widmem emisji donora a widmem absorbancji akceptora wyrażona w M-1cm-1nm4, a n to współczynnik załamania światła ośrodka1.
Nasze laboratorium wprowadziło modyfikację konwencjonalnej techniki LRET poprzez umieszczenie miejsca rozpoznawania proteazy pomiędzy miejscami znakowania donora i akceptora w badanym białku. Modyfikacja ta umożliwia prowadzenie badań w systemach nieoczyszczonych, takich jak całe komórki ssaków7. Technika ta jest szczególnie przydatna przy wykorzystaniu cystein jako miejsc znakowania, ponieważ podczas procesu znakowania barwnikami sprzężonymi z maleimidem, które wiążą się z grupami sulfhydrylowymi cysteiny, znakowane są również inne białka w komórkach zawierające cysteiny. Jednakże, poprzez wprowadzenie miejsc cięcia proteazy w badanym białku i pomiar czasów życia przed i po cięciu, badacz może ilościowo odjąć sygnał tła po cięciu proteolitycznym od sygnału surowego. Odjęcie to izoluje specyficzny sygnał pochodzący z badanego białka (Rysunek 2). Dzięki opisanej powyżej modyfikacji LRET można wykorzystać do pomiaru zmian odległości między chelatem terbu jako donorem a sondą akceptora na białku, a tym samym monitorować zmiany konformacyjne białka w stanie zbliżonym do fizjologicznego bez konieczności jego oczyszczania.

Rycina 1. Widma absorpcji i emisji chelatowanego terbu (kolor czarny) oraz reprezentatywnego akceptora, Alexa 488 (kolor czerwony). Zwróć uwagę na liczne piki emisji oraz ostry, wąski zakres emisji dla każdego piku chelatu terbu. Taki wzorzec pozwala na wykorzystanie terbu z różnymi fluoroforami akceptorowymi i ułatwia pomiar emisji uwrażliwionej w zakresach, w których terb nie wykazuje emisji. Pik emisji terbu przy 486 nm pokrywa się dość dobrze z pikiem absorpcji Alexa 488, co umożliwia rezonansowy transfer energii między tymi dwoma fluoroforami. Długość fali 515 nm jest doskonałym wyborem do detekcji emisji uwrażliwionej dla tej pary, ponieważ znajduje się w dolinie między pikami emisji terbu i blisko piku emisji Alexa 488 przy 520 nm. Należy zauważyć, że bliskość piku akceptora, choć pożądana, nie jest wymagana — przy 565 nm nadal można wykryć emisję Alexa 488 bez jednoczesnego wykrywania emisji terbu.
| Fluorofor akceptora | R0 (Å) | Długość fali emisji (nm) |
| Atto 465 | 36 | 508 |
| Fluoresceina | 45 | 515 |
| Alexa 488 | 46 | 515 |
| Alexa 680 | 52 | 700 |
| Alexa 594 | 53 | 630 |
| Alexa 555 | 65 | 565 |
| Cy3 | 65 | 575 |
Tabela 1. Lista powszechnie stosowanych fluoroforów akceptorowych dla LRET z użyciem chelatu terbu jako donora11. Wartości R0 zmierzono, gdy donor i akceptor były przyłączone do rozpuszczalnej domeny wiążącej agonistę receptorów AMPA. Zaleca się ponowne zmierzenie wartości R0 dla każdego nowego badanego układu.

Rysunek 2. Przegląd przedstawionej metody LRET. (A) Receptor AMPA jest białkiem błonowym, które ulega zmianom konformacyjnym po związaniu liganda. Domena wiążąca ligand o kształcie małży jest tutaj zaznaczona czerwonym okręgiem. (B) Domena wiążąca ligand receptora AMPA w stanie niezwiązanym z białkiem występuje w konformacji otwartej (po lewej). Po związaniu liganda glutaminianu białko zamyka się wokół liganda (po prawej). Poprzez umieszczenie fluoroforów w miejscach badawczych domeny LBD, charakter tej zmiany konformacyjnej można zaobserwować jako zmianę odległości między fluoroforami, co wpłynie na czas życia fluorescencji. (C) Podczas znakowania całych komórek może dojść do znakowania zarówno badanego białka, jak i białek błonowych tła (po lewej). Po rozszczepieniu proteazą sygnał LRET z badanego białka zaniknie z powodu uwolnienia rozpuszczalnego fragmentu, pozostawiając nienaruszony sygnał tła (po prawej). Sygnał tła ten można następnie odjąć od sygnału surowego.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
1. Tworzenie konstruktu zawierającego białko docelowe
Sklonuj gen kodujący interesujące białko do odpowiedniego wektora. Użyj wektorów takich jak seria pcDNA lub pRK5, ponieważ są one dobrze dostosowane do ekspresji w systemach ssaczych, takich jak komórki HEK293 i CHO.
2. Wybór miejsc w białku, które zostaną oznakowane fluoroforami
- Wybierz miejsca znakowania, które są w stanie odzwierciedlić możliwe zmiany konformacyjne w obrębie białka. Jeśli to możliwe, wykorzystaj strukturę krystaliczną białka lub białka homologicznego, aby ułatwić dokonanie tego wyboru. W przypadku braku dostępnej struktury krystalicznej, użyj oprogramowania online do przewidywania możliwej struktury białka, co pozwoli uzyskać informacje o odpowiednich miejscach.
- Wybierz reszty w taki sposób, aby łańcuchy boczne wybranych reszt były eksponowane na powierzchni i dostępne dla fluoroforów, co umożliwi znakowanie białka.
- Wybierz reszty, które nie są krytyczne dla funkcji białka, na przykład miejsca niezwiązane z wiązaniem ligandu.
- Wprowadzając mutację cysteiny, preferuj miejsca o podobnej strukturze, na przykład serynę, co spowoduje minimalne zaburzenie struktury białka.
- Po wyborze miejsc znakowania wprowadź mutacje, aby upewnić się, że białko generuje LRET tylko z tych zamierzonych miejsc. Skorzystaj ze standardowych protokołów mutogenezy celowanej, aby usunąć cysteiny nietworzące mostków dwusiarczkowych, które mogłyby potencjalnie wiązać się z fluorescencyjnymi znacznikami sprzężonymi z maleimidem. Nie usuwaj cystein tworzących mostki dwusiarczkowe ani zakopanych, wolnych cystein, ponieważ nie powinny one reagować z barwnikami fluorescencyjnymi w zwiniętej formie białka.
- Wprowadź reszty cysteiny w pożądanych miejscach poprzez wykonanie mutacji punktowych z wykorzystaniem standardowych protokołów mutogenezy celowanej.
- Wprowadź miejsce cięcia proteazy, które może specyficznie odciąć jedną z cystein z białka. Jeśli sekwencja białka na to pozwala, wprowadź to miejsce poprzez konserwatywną mutację białka w celu uzyskania sekwencji rozpoznawanej przez trombinę (sekwencja rozpoznawania LVPRGS) lub czynnik Xa (sekwencja rozpoznawania IDGR lub IEGR) w pobliżu wprowadzonej cysteiny i w miejscu dostępnym dla cięcia proteazy; w przeciwnym razie sekwencja tetra- lub heksapeptydowa może zostać wstawiona w całości. Wybierz miejsce w taki sposób, aby po cięciu jedna z wprowadzonych cystein oddzieliła się od reszty białka — w określonych przypadkach może to wymagać dwóch miejsc cięcia flankujących zmutowaną cysteinę.
3. Badanie ekspresji i funkcjonalności białka
- Wykonaj analizę western blot w celu potwierdzenia ekspresji zmutowanego białka.
- Przeprowadź test funkcjonalny białka, aby upewnić się, że mutacje zmieniły funkcję białka jedynie w minimalnym stopniu, o ile w ogóle to zrobiły, aby uniknąć badania zmian konformacyjnych białka niefunkcjonalnego.
UWAGA: Ponieważ wszystkie białka pełnią różne funkcje, nie istnieje jeden test funkcjonalny stosowany specyficznie dla LRET; jednak przykłady testów funkcjonalnych obejmują testy aktywności enzymatycznej dla enzymów, testy wiązania ligandów dla receptorów oraz badania elektrofizjologiczne dla kanałów jonowych.
4. Wybór fluoroforów do użycia
Wybierz fluorofory w oparciu o przewidywany zakres mierzonych odległości w taki sposób, aby zakres ten mieścił się w przedziale od 0,5 do 1x R0 pary fluoroforów.
UWAGA: Umożliwia to łatwiejsze odjęcie tła, które zazwyczaj charakteryzuje się znacznie dłuższymi czasami życia. Na przykład, jeśli przewidywany zakres mierzonych odległości wynosi około 35 Å, odpowiednią parą fluoroforów będzie chelat terbu jako donor oraz Alexa 594 jako akceptor, ponieważ R0 dla tej pary wynosi 53 Å (Tabela 1).
5. Ekspresja białka poprzez przejściową transfekcję wymaganej liczby komórek ssaków
Przeprowadź przejściową transfekcję białka docelowego do wybranych komórek ssaków, stosując dowolny z powszechnie używanych odczynników do transfekcji. Zazwyczaj w eksperymencie LRET dla linii komórkowych HEK i CHO stosuje się cztery szalki 10-cm; ilość ta może się jednak różnić w zależności od ekspresji białka, jego stabilności itp. Przed zebraniem komórek należy pozostawić je na 36-48 h w celu ekspresji białka.
6. Znakowanie białek
- Oddziel komórki od naczynia hodowlanego. Komórki HEK oddziel poprzez zwykłe pipetowanie buforu o dno naczynia. Komórki CHO oddziel za pomocą skrobaczki do komórek, wypłukując pożywkę buforem zewnątrzkomórkowym.
- Zbiór komórek przeprowadź poprzez wirowanie przy 1,100 x g przez 3 min. Tych samych ustawień wirówki należy używać do zbierania komórek po znakowaniu, a także po kolejnych etapach przemywania.
- Zawieś komórki w 3 ml buforu zewnątrzkomórkowego, a następnie dodaj równomolarne ilości fluoroforów donora i akceptora do końcowego stężenia 100-300 nM. Inkubuj na rotatorze przez 1 hr w RT.
- Przemyj znakowane komórki 3-4x buforem zewnątrzkomórkowym, aby usunąć niezwiązane fluorofory, a następnie zawieś komórki w buforze zewnątrzkomórkowym (zazwyczaj 2 ml) do pomiarów LRET.
- W ramach kontroli osobny zestaw komórek znakuj wyłącznie fluoroforem donorem (chelat terbu), bez dodawania jakiegokolwiek fluoroforu akceptora.
UWAGA: Dane z tych eksperymentów z samym donorem są niezbędne do przeprowadzenia pełnej analizy. Eksperymenty te można wykonać tego samego lub w innym dniu. - Ponownie przeprowadź walidację funkcjonalną, tym razem z użyciem znakowanego białka zmutowanego, ponieważ proces znakowania może również wpływać na funkcję, w zależności od miejsca wykorzystanego do znakowania.
UWAGA: Eksperymenty te można wykonać tego samego lub w innym dniu.
7. Przygotowanie eksperymentu LRET
- Umieść resuspensowane komórki w kuwecie kwarcowej, zachowując minimalną objętość 1 ml.
- Włącz komputer oraz instrument i odpowiednio dostosuj parametry programu do akwizycji danych.
- Ustaw długość fali wzbudzenia na zakres absorbancji fluoroforu donora (dla chelatu terbu odpowiedni zakres to 330-340 nm).
- Odpowiednio ustaw długość fali emisji, pamiętając, że emisja akceptora zmienia się w zależności od użytego akceptora. Co istotne, wybierz długość fali detekcji, która mierzy wyłącznie emisję akceptora i nie obejmuje żadnego przesączania (bleed-through) z emisji donora. Na przykład, dla Alexa 555 jako akceptora zastosuj długość fali 565 nm Tabela 1. W pomiarach dla samego donora, w których białko zostało znakowane tylko donorem, bez akceptora, zastosuj długość fali 545 nm do pomiaru emisji chelatu terbu.
- Ustaw czas detekcji emisji na co najmniej trzy razy dłuższy niż oczekiwany czas życia LRET, aby mieć pewność, że komponent o długim czasie życia nie zostanie pominięty.
- Wykonaj skanowanie. Przeprowadź co najmniej trzy skanowania po 99 cykli (sweeps), aby zapewnić powtarzalność wyników. Zapisz wyniki w pliku tekstowym (*.txt).
- Aby zmierzyć zmiany konformacyjne białka w zależności od różnych warunków (takich jak dodanie ligandu), zmień te warunki i ponownie wykonaj co najmniej trzy skanowania po 99 cykli każde na tej samej próbce w nowym stanie. Jeśli badasz na przykład wpływ glutaminianu na konformację receptorów glutaminianowych, dodaj do tej samej próbki skanowanej w kroku 7.3 glutaminian do stężenia 1 mM, a następnie ponownie wykonaj skanowanie.
- Dodaj do pięciu jednostek odpowiedniej proteazy i wykonuj skanowania w sposób ciągły, aż do całkowitego rozszczepienia i braku dalszych zmian czasu życia w trzech kolejnych skanowaniach. Zazwyczaj rozszczepienie kończy się w ciągu 2 do 3 hr. Jeśli do rozszczepiania proteolitycznego używane jest miejsce cięcia dla czynnika Xa, dodaj na przykład 3 µl Factor Xa do próbki i skanuj co 30 min przez 3 hr.
8. Analiza uzyskanych danych
- Otwórz oprogramowanie do analizy danych.
- Wczytaj dane dotyczące czasu życia fluorescencji, korzystając z funkcji Import ASCII w celu otwarcia plików tekstowych. Wczytaj wszystkie powtórzenia oraz końcowe pomiary tła do jednego pliku.
- Wyciągnij średnią z danych ze wszystkich skanów dla każdego warunku eksperymentalnego, aby uzyskać końcowe dane. W tym celu zaznacz kolumny zawierające poszczególne próby, a następnie w pasku menu, w menu Data, kliknij Statistics on Rows, aby wyświetlić średnie natężenia fluorescencji z prób, a także odchylenie standardowe i błąd standardowy.
- Przedstaw średnie wartości na wykresie liniowym z natężeniem fluorescencji na osi Y i czasem życia w mikrosekundach na osi X, aby stworzyć krzywą reprezentującą czas życia emisji uwrażliwionej akceptora. Zmień skalę osi Y wykresu na logarytmiczną, aby umożliwić lepszą wizualizację danych.
- Powtórz krok 8.3 dla danych z pomiaru tła, wyciągając średnią z końcowych skanów, które wykazują nakładanie się sygnałów wskazujące na całkowite cięcie.
- Wyświetl średnie dane tła na tym samym wykresie, który zawiera uśrednione dane surowe. W tym celu otwórz okno dialogowe Layer Control znajdujące się w menu Plot. Następnie przenieś dane zawierające średnią tła do listy Layer Contents.
- Dostosuj średnie dane tła do średnich danych surowych. W tym celu użyj funkcji Simple Math w menu Math, aby mnożyć lub dzielić dane tła w razie potrzeby, aż końcowy odcinek tła pokryje się z końcowym odcinkiem danych surowych.
UWAGA: Na tym końcowym odcinku czas życia badanego białka powinien już całkowicie wygasnąć; wyrównywany jest po prostu sygnał tła obecny zarówno przed, jak i po cięciu proteazą. - Odejmij wyrównany sygnał tła od początkowego surowego sygnału LRET, ponownie korzystając z funkcji Simple Math.
- Dopasuj dane do wykładniczego zaniku (pojedynczego lub wielokrotnego wykładnika, w zależności od miejsc i projektu eksperymentalnego).
- Ustaw granicę początkową dopasowania tak, aby zaczynało się po zakończeniu impulsu laserowego. Używaj tego samego punktu startowego dla wszystkich kolejnych dopasowań krzywych.
- W oknie dialogowym Select Fitting Function wybierz wykładniczy zanik, aby dopasować czas życia do następującego równania dla pojedynczego zaniku wykładniczego:
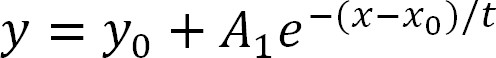 Równ. 4
gdzie y reprezentuje natężenie fluorescencji, y0 reprezentuje natężenie tła wynikające z szumu systemu, A1 jest natężeniem sygnału, t to czas życia fluorescencji, x to czas, a x0 to przesunięcie czasowe. - Ustaw x0 na 0, uruchom funkcję Fitting Function i dopasuj dane.
UWAGA: Jeśli eksperyment jest zaprojektowany tak, aby sygnał pochodził tylko z jednej pary miejsc, wynikowe dane powinny być łatwo dopasowane do pojedynczego zaniku wykładniczego8. Rezydua dopasowania są dobrą metodą określenia jakości dopasowania i tego, czy wymagane są dodatkowe czasy życia zaniku.
- Użyj czasów życia uzyskanych z danych, aby obliczyć odległość między fluoroforami za pomocą równania Förstera (przekształcenie Równań 1 i 2 powyżej):
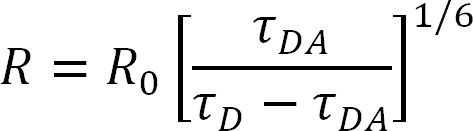 Równ. 5
UWAGA: Wszystkie zmienne są opisane powyżej, przy czym τDA zostało zmierzone jako czas życia emisji uwrażliwionego akceptora. Dalsze szczegóły i przykłady pomiarów R0 i R można znaleźć w innych źródłach7,9,10. - Powtórz eksperyment i analizę danych co najmniej trzy razy, aby zapewnić powtarzalność. Niespójność między poszczególnymi powtórzeniami tego samego pomiaru poddaje w wątpliwość poprawność danych; w takim przypadku zastosuj dodatkowe eksperymenty kontrolne lub powtórzenia. Oblicz błędy pomiarowe za pomocą bezpłatnego kalkulatora Gustavus Error analysis (opracowanego przez dr. Thomasa Hubera) lub podobnego systemu, który propaguje błąd w dopasowaniach czasu życia.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
Prawidłowy pomiar LRET z wykorzystaniem donora lantanowcowego powinien wykazać czas życia samego donora w zakresie milisekund. Czas życia uwrażliwionej emisji LRET dla białka znakowanego zarówno donorem, jak i akceptorem będzie wyraźnie krótszy i wyniesie od kilku do kilkudziesięciu mikrosekund po odjęciu tła Rycina 3. Cięcie proteolityczne skutkuje zwiększeniem czasu życia, który z czasem powinien ulec stabilizacji (tj. przestać się zmieniać), co wskazuje na zakończenie procesu cięcia przez pro...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
LRET to potężna technika, która pozwala naukowcom mierzyć odległości między domenami w pojedynczym białku, a także między podjednostkami w białku multimerycznym. W związku z tym LRET doskonale nadaje się do badania zmian konformacyjnych i dynamiki białek lub innych makrocząsteczek. Powyższy protokół powinien pozwolić odpowiednio wyposażonemu laboratorium na łatwe przetestowanie swoich hipotez; Istnieje jednak wiele powszechnych źródeł błędów, które mogą nękać nowego badacza. Jeśli sygnał LRET jest słaby lub nie jest wido...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
Ta praca była wspierana przez National Institutes of Health Grant GM094246, American Heart Association Grant 11GRNT7890004 oraz National Science Foundation Grant MCB-1110501.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| LanthaScreen Tiol Reaktywny Chelat Tb | Technologie Życia | PV3579 | |
| Akceptor fluorofor-fluorescein-5-maleimidowy | Life Technologies | F-150 | Wybór akceptora zależy od konkretnego eksperymentu |
| Akceptor fluorofor-Alexa Fluor 488 C5 Maleimide | Life Technologies | A-10254 | Wybór akceptora zależy od konkretnego eksperymentu |
| Akceptor fluorofor-Alexa Fluor 555 C2 Maleimide | Life Technologies | A-20346 | Wybór akceptora zależy od konkretnego eksperymentu |
| Akceptor fluorofor-Alexa Fluor 594 C5 Maleimide | Life Technologies | A-10256 | Wybór akceptora zależy od konkretnego eksperymentu |
| Akceptor fluorofor-Alexa Fluor 680 C2 Maleimide | Life Technologies | A-20344 | Wybór akceptora zależy od konkretnego eksperymentu |
| QuantaMaster 3-SS | Photon Technology | powinien mieć wzbudzenie impulsowe z możliwością pomiaru czasu życia w zakresie milisekund | |
| FluoreScan 2.0 | Photon Technology International | Data Acquisition Software używane w manuskrypcie. Oprogramowanie dostarczane z instrumentem fluorescencyjnym | |
| Origin 8.6 | OriginLab | Origin to oprogramowanie do analizy danych używane w protokole. Może korzystać z innego podobnego oprogramowania do analizy danych | |
| Kuweta kwarcowa | Starna Cells, Inc | 3-Q-10 | |
| Mieszadło | Bel-Art Products | F37119-0007 | Stosowany w kuwecie do utrzymywania komórek w zawiesinie. Można użyć dowolnego mieszadła, które pasuje do kuwety |
Bibliografia
- Selvin, P. R. Principles and biophysical applications of lanthanide-based probes. Annual Review of Biophysics and Biomolecular Structure. 31, 275-302 (2002).
- Stryer, L., Haugland, R. P. Energy transfer: a spectroscopic ruler. Proceedings of the National Academy of Sciences of the United States of America. 58, 719-726 (1967).
- Stryer, L. Fluorescence energy transfer as a spectroscopic ruler. Annual Review of Biochemistry. 47, 819-846 (1978).
- Selvin, P. R., Hearst, J. E. Luminescence energy transfer using a terbium chelate: improvements on fluorescence energy transfer. Proceedings of the National Academy of Sciences of the United States of America. 91, 10024-10028 (1994).
- Chen, J., Selvin, P. R. Thiol-reactive luminescent chelates of terbium and europium. Bioconjugate Chemistry. 10, 311-315 (1999).
- Ge, P., Selvin, P. R. Thiol-reactive luminescent lanthanide chelates: part 2. Bioconjugate Chemistry. 14, 870-876 (2003).
- Gonzalez, J., Rambhadran, A., Du, M., Jayaraman, V. LRET investigations of conformational changes in the ligand binding domain of a functional AMPA receptor. Biochemistry. 47, 10027-10032 (2008).
- Ramaswamy, S. S., Maclean, D. M., Gorfe, A. A., Jayaraman, V. Proton mediated conformational changes in an Acid Sensing Ion Channel. J. Bio. Chem. 288, (2013).
- Rambhadran, A., Gonzalez, J., Jayaraman, V. Conformational changes at the agonist binding domain of the N-methyl-D-aspartic acid receptor. The Journal of Biological Chemistry. 286, 16953-16957 (2011).
- Rambhadran, A., Gonzalez, J., Jayaraman, V. Subunit arrangement in N-methyl-D-aspartate (NMDA) receptors. The Journal of Biological Chemistry. 285, 15296-15301 (2010).
- Kokko, T., Kokko, L., Soukka, T. Terbium(III) chelate as an efficient donor for multiple-wavelength fluorescent acceptors. Journal of Fluorescence. 19, 159-164 (2009).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
