Tutaj prezentujemy protokół przekształcania lnu za pomocą transformacji roślin za pośrednictwem Agrobacterium za pomocą dipu kwiatowego. Protokół ten jest prosty do wykonania i niedrogi, a mimo to zapewnia wyższy współczynnik transformacji niż obecnie dostępne metody transformacji lnu.
Artykuł metodologiczny
Przemiana lnu w zanurzeniu kwiatowym (Linum usitatissimum) w celu wytworzenia transgenicznych potomków o wysokim współczynniku transformacji
W tym artykule
Podsumowanie
Streszczenie
Transformacja roślin za pośrednictwem Agrobacterium za pomocą dipu kwiatowego jest szeroko stosowaną techniką w dziedzinie transformacji roślin i została uznana za skuteczną dla wielu gatunków roślin. Nie odnotowano jednak przemiany lnu (Linum usitatissimum) przez zanurzenie w kwiatach. Celem tego protokołu jest ustalenie, że Agrobacterium i metoda zanurzania w kwiatach mogą być stosowane do wytwarzania lnu transgenicznego. Pokazujemy, że technika ta jest prosta, niedroga, wydajna, a co ważniejsze, daje wyższy współczynnik przemiany niż obecnie dostępne metody przekształcania lnu.
Podsumowując, kwiatostany lnu zanurzono w roztworze Agrobacterium zawierającym binarny plazmid wektorowy (fragment T-DNA plus sekwencja insercyjna Linum, LIS-1) przez 1 - 2 min. Rośliny leżały płasko na boku przez 24 godziny. Następnie rośliny utrzymywano w normalnych warunkach wzrostu do następnego zabiegu. Proces zanurzania powtarzano 2 - 3 razy, z około 10 - 14 dniowymi przerwami między zanurzeniami. Nasiona T1 zebrano i wykiełkowano w glebie. Po około dwóch tygodniach leczone potomstwo badano metodą bezpośredniego PCR; Użyto 2 - 3 liści na roślinę oraz odpowiednich starterów T-DNA. Transformanty dodatnie zostały wyselekcjonowane i wyhodowane do osiągnięcia dojrzałości. Szybkość przemian była nieoczekiwanie wysoka, przy czym 50-60% nasion z roślin poddanych działaniu środka stanowiły dodatnie transformanty. Jest to wyższy wskaźnik transformacji niż ten zgłoszony dla Arabidopsis thaliana i innych gatunków roślin, przy użyciu przemiany kwiatowo-zanurzeniowej. Jest to również najwyższy, jaki odnotowano do tej pory, dla przetwarzania lnu przy użyciu innych metod transformacji.
Wprowadzenie
Len (Linum usitatissimum) jest ważną rośliną uprawianą powszechnie ze względu na swoje włókna i oleje. Transformacja genomu lnu jest możliwa dzięki technikom takim jak zranienie, zakażenie Agrobacterium i współhodowla w hodowli tkankowej, zastosowanie cząstek biolistycznych lub ultradźwięków, po których następuje regeneracja. Techniki te mają jednak wiele wad, w tym skłonność do wielu zdarzeń mutacyjnych i wydłużony czas uzyskania linii transgenicznych. Niektóre z tych metod mogą być również drogie i wymagać umiejętnego i wydajnego manipulowania instrumentami, co skutkuje niskim odzyskiem sadzonek. Co najważniejsze, techniki te często skutkują niskimi wskaźnikami przemian2,6.
Transformacja roślin za pośrednictwem Agrobacterium za pomocą dipu kwiatowego jest prostym i skutecznym podejściem do generowania roślin transgenicznych. Jest rutynowo i z powodzeniem stosowany w przypadku wielu gatunków roślin, takich jak Arabidopsis thaliana1,4, Medicago truncatula11, pomidor12, pszenica13 i kukurydza10. Jednak nie została ona uznana za realną technikę transformacji lnu ze względu na kilka czynników, takich jak niska liczba kwiatów wytwarzanych przez len, ograniczona liczba nasion uzyskanych z każdego kwiatu, duży rozmiar nasion i gruba sierść, co może być również problematyczne dla takiego procesu transformacji genetycznej. Dodatkowo, segment selekcyjny techniki zanurzania kwiatów wymaga kiełkowania przekształconych nasion na pożywce roślinnej zawierającej antybiotyk, przy czym przekształcone potomstwo różni się na podstawie jego zdolności do kiełkowania i pozostawania zielonym, podczas gdy nieprzekształcone potomstwo albo nie kiełkuje, albo kiełkuje, ale szybko blaknie i umiera. W obecnym piśmiennictwie zauważono, że len typu dzikiego ma tendencję do unikania wysokiego stężenia selekcji antybiotyków, dając fałszywie dodatnie wyniki i utrudniając selekcję potomstwa T1 na podstawie oporności na antybiotyki6,14. Ponadto, gdy do pożywki selekcyjnej dodano wysokie stężenie antybiotyku, tempo obserwowanej przemiany drastyczniespadło9.
W tym protokole użyliśmy Agrobacterium i metody zanurzania w kwiatach, aby przekształcić linię lnu włóknistego, Stormont cirrus (responsywny i plastyczny), który, jak wykazano, reaguje na stres w środowisku poprzez zmianę swojego genomu3,5. Aby przezwyciężyć problem ucieczki antybiotyków, zdecydowaliśmy się na bezpośrednie badanie PCR DNA z liści T1, zamiast selekcji poprzez dodanie antybiotyku do pożywki roślinnej. Wykorzystaliśmy prostą anatomię lnu, aby śledzić konkretne kwiaty w czasie zabiegu. Ten system śledzenia pozwolił na selekcję nasion z określonych kwiatów i kiełkowanie w glebie bez dodawania antybiotyku. Dodatnie transformanty zostały po prostu zidentyfikowane poprzez badanie DNA uzyskanego z liści przy użyciu szybkiej i skutecznej metody bezpośredniego PCR. Nasze wyniki pokazują, że metoda zanurzania w kwiatach działała bardzo dobrze w tej linii lnu i zaskakująco skutkowała bardzo wysokim współczynnikiem przemian (50 - 60%), wyższym niż wcześniej obserwowanym dla Arabidopsis thaliana, który wynosił 0,1 - 1%1, a także wyższym niż w przypadku innych gatunków roślin10,12. Przetestowaliśmy również inną odmianę siemienia lnianego (len oleisty), Bethune (stabilny i niereagujący), a nasze wstępne dane wskazują, że dip kwiatowy działa również w przypadku tej odmiany lnu.
Celem tego protokołu jest pokazanie, że Agrobacterium i dip kwiatowy mogą być używane do generowania transgenicznego lnu. Pokazujemy, że ta technika jest prosta, niedroga i szybsza niż inne metody przetwarzania lnu. Co ważniejsze, skutkuje ona znacznie wyższym tempem przemiany niż inne metody przetwarzania lnu2,6. Anatomia Arabidopsis thaliana, która ma wiele gałęzi i kwiatów, utrudnia odróżnienie kwiatów zanurzonych i niezanurzonych na tej samej roślinie. W związku z tym duża liczba nasion, około 20 000 nasion na roślinę, musi zostać poddana badaniom przesiewowym w celu zidentyfikowania dodatnich transformantów8. Z drugiej strony len ma mniej gałęzi (jedna gałąź główna i kilka gałęzi bocznych) i mniej kwiatów, wytwarzając około 100 nasion na roślinę, co umożliwia śledzenie poszczególnych kwiatów i wybieranie określonych nasion podczas procesu przesiewania.
Proponujemy, że zanurzenie w kwiatach jest odpowiednią metodą do przekształcania dowolnego pokrewnego gatunku lnu, rodzaju około 200 gatunków. Ta metoda daje znacznie wyższy współczynnik przemian niż inne metody przekształcania lnu. Proponujemy również, aby bezpośrednie badania przesiewowe PCR DNA liści T1 były skutecznym sposobem na przezwyciężenie problemu ucieczki oporności na antybiotyki, który często daje wiele wyników fałszywie dodatnich. Bezpośrednie badania przesiewowe PCR można stosować do dowolnych innych gatunków roślin i nie ograniczają się do lnu. Prosta technika śledzenia nasion zastosowana w tym protokole może być zastosowana do każdego innego gatunku roślin o rozgałęzionej anatomii podobnej do lnu.
Protokół
1. Uprawa roślin
- Na 6 tygodni przed zanurzeniem napełnij 5-calowe doniczki ziemią i zasiej nasiona lnu na głębokość 1/4 cala w glebie (4 nasiona w doniczce). Pamiętaj, aby utwardzić glebę nad nasionami. Podlewaj rośliny regularnie i utrzymuj je w długim świetle dziennym (14 godzin światła i 10 godzin ciemności).
- Regularnie sprawdzaj rośliny pod kątem kwiatostanów pierwotnych (skupisk organów kwiatowych). Rośliny są gotowe do transformacji, gdy pąki są widoczne i właśnie uformowały się w kwiatostanie (ryc. 1 i 2). Aby zobaczyć pąki, w razie potrzeby odetnij liście wokół nich.
UWAGA: Użycie najlepszego etapu kwitnienia ma kluczowe znaczenie i jest szczegółowo opisane w Dyskusji.- Do zabiegu eksperymentalnego należy wykorzystać główną gałąź rośliny, ponieważ wytwarza ona więcej kwiatów niż boczne braches. Używaj bocznych gałęzi jako kontroli (nie do zanurzania) lub do innych eksperymentalnych zabiegów.
- Alternatywnie, należy użyć głównych i bocznych gałęzi tej samej rośliny do poddania działaniu zabiegu doświadczalnego i użyć innej rośliny jako kontroli lub do innych zabiegów doświadczalnych. Za pomocą etykiet należy oznaczać poszczególne gałęzie i poszczególne kwiaty datą i rodzajem zabiegu.
2. Klonowanie i transformacja w komórki Escherichia coli (E. coli)
- Sklonuj interesujący nas fragment/gen do miejsca wielokrotnego klonowania roślinnego wektora binarnego zawierającego T-DNA.
- Wykonaj klonowanie w jednym lub dwóch krokach.
- Bezpośrednio sklonuj małe wstawki w tym protokole (~500 bp) do wektora binarnego rośliny. W tym protokole należy użyć wektora binarnego roślin (PRI909). W przeciwnym razie użyj dowolnych innych wektorów binarnych roślin w podobnej strategii.
- Alternatywnie, sklonuj duże wstawki (≥6,5 kb) w dwóch krokach: najpierw użyj ogólnego komercyjnego zestawu do klonowania (nie specyficznego dla rośliny), a następnie podklonuj do wektora binarnego rośliny.
- Wykonaj klonowanie w jednym lub dwóch krokach.
- Ustaw reakcję PCR, aby amplifikować interesujący Cię gen. Zaprojektuj startery z miejscami restrykcyjnymi na końcu 5' (zgodnie z miejscem wielokrotnego klonowania używanego wektora binarnego rośliny).
- Przeprowadzić standardową reakcję PCR z wykorzystaniem genomowego DNA lnu w następujących warunkach cyklicznych: początkowe utrzymanie w temperaturze 24 °C, następnie 2 minuty w temperaturze 94 °C, a następnie 30 cykli w temperaturze 98 °C przez 5 sekund, 60 °C przez 15 sekund i 72 °C przez 2 minuty. Wykonać ostatni etap wydłużania w temperaturze 72 °C przez 5 minut, a następnie bezterminowe zatrzymanie w temperaturze 4 °C.
- Oddziel produkty PCR od 1% żelu agarozowego Tris/Boran/EDTA (TBE), uruchom żel pod napięciem 100 V przez 1 godzinę. Oczyść produkty z żelu i określ ilościowo za pomocą Nanodrop.
- Skonfiguruj mieszankę ligacyjną, aby sklonować produkt PCR w komercyjnym wektorze klonowania. Postępuj zgodnie z protokołem producenta.
- Przekształć mieszaninę ligacyjną w chemicznie kompetentne komórki E. coli w następujący sposób.
- Dodać 2 μl mieszanki ligacyjnej do jednej fiolki z chemicznie kompetentnymi komórkami E. coli. Inkubować na lodzie przez 30 minut.
- Szok termiczny ogniw przez 30 sekund w temperaturze 42 °C (czas szoku cieplnego i temperatura zależą od rodzaju użytych ogniw).
- Inkubować na lodzie i dodać 250 μl super optymalnego bulionu RT z pożywką do tłumienia katabolitu (S.O.C).
- Zakryć probówkę i inkubować w wytrząsarce orbitalnej z prędkością 200 obr./min w temperaturze 37 °C przez jedną godzinę.
- Rozprowadzić 10 - 50 μl z każdej przemiany na wstępnie podgrzanej płytce LB (wstępnie podgrzanej w temperaturze 37 °C) + odpowiedni selektywny antybiotyk (określić selektywny antybiotyk na podstawie rodzaju użytego komercyjnego wektora klonowania). Inkubować płytki w temperaturze 37 °C O/N.
- Wybierz ~ 10 kolonii do mini oczyszczania plazmidu za pomocą komercyjnego zestawu. Oczyszczanie plazmidu Mini Prep jest zwykle wykonywane w następujący sposób.
UWAGA: Nazwy są specyficzne dla używanego zestawu komercyjnego, ale ich ogólne funkcje są podobne.- Zaszczepić pojedyncze kolonie w 2 - 5 ml pożywki LB zawierającej odpowiedni selektywny antybiotyk (określony na podstawie rodzaju użytego wektora handlowego).
- Inkubować przez około 8 godzin w temperaturze 37 °C, energicznie wstrząsając (~300 obr./min).
- Zebrać komórki przez odwirowanie w stężeniu 6 000 x g przez 10 minut.
- Zawiesić osad w buforze do sporządzania zawiesiny o pojemności 250 μl. Wymieszaj i odwiruj, aby całkowicie rozproszyć granulkę.
- Lizować komórki bakteryjne dodając 250 μl buforu do lizy, dokładnie wymieszać, odwracając probówki 4 - 6 razy.
- Zneutralizować lizat w buforze neutralizacyjnym i odwrócić 4 - 6 razy do wymieszania. Wirować przez 10 minut przy ~17 900 x g na mikrowirówce stołowej.
- Przenieś supernatanty z poprzedniego kroku do kolumny wirowej. Odwirować ponownie przy ~17 900 x g przez 30 - 60 sek.
- Przemyć kolumnę wirową, dodając 0,75 ml buforu płuczącego i odwirować przez 30 - 60 sekund. Wyrzucić przepływ.
- Wirować przez dodatkową 1 minutę, aby usunąć resztki buforu do płukania. Umieść kolumnę wirową w czystej probówce do mikrowirówek o pojemności 1.5 ml. Aby wymyć DNA, dodaj 50 μl wody do środka każdej kolumny. Odstawić na 1 minutę i odwirować przez 1 minutę.
3. Analizuj oczyszczone plazmidy pod kątem obecności wstawki
- Przegląd ograniczeń:
- Skonfiguruj skrót restrykcyjny, aby określić obecność wstawki, trawiąc plazmid za pomocą enzymów restrykcyjnych używanych do klonowania insertu. Typowa reakcja trawienia z podwójnym restrykcyjnym roztworem w następujący sposób: 1 μg oczyszczonego plazmidu, 1 μl każdego enzymu restrykcyjnego, 2 μl 10x bufor do trawienia restrykcyjnego + 2 μl BSA (w stosownych przypadkach), X μl wody (łącznie 20 μl)
- Delikatnie wymieszaj i inkubuj w zalecanej temperaturze (różni się w zależności od enzymu).
- Przeanalizuj reakcję trawienia restrykcji na 1% żelu agarozowym KZZ, uruchom pod napięciem 100 V przez 1 godzinę i poszukaj kropli o odpowiedniej wielkości.
- Analiza PCR:
- Ustaw PCR z oczyszczonym plazmidem, używając starterów z komercyjnego regionu wektora do amplifikacji wewnątrz wstawki lub połączenia między wektorem a wkładką. Typowymi starterami są spłonki M13 do przodu i do tyłu oraz T3/T7.
- W niniejszym protokole należy zastosować następujące warunki cykliczne PCR: początkowe utrzymanie w temperaturze 24 °C, następnie 2 minuty w temperaturze 94 °C, a następnie 18 cykli w temperaturze 98 °C przez 5 sekund, 60 °C przez 15 sekund i 72 °C przez 2 minuty. Wykonać ostatni etap przedłużania w temperaturze 72 °C przez 5 minut, a następnie bezterminowe zatrzymanie w temperaturze 4 °C.
- Załaduj produkty PCR na 1% żel agarozowy TBE i uruchom pod napięciem 100 - 120 V przez 1 godzinę.
- Sekwencjonowanie:
- Wyślij oczyszczony plazmid do komercyjnego zakładu sekwencjonowania w celu przeanalizowania i potwierdzenia obecności wstawki.
- Po uzyskaniu poprawnego konstruktu, użyj go do drugiego kroku klonowania (do wektora binarnego rośliny).
UWAGA: Kroki od 2.3 do 3.3 można wyeliminować, jeśli klonowanie zostanie zakończone w jednym kroku.
4. Klonowanie do wektora binarnego roślin (PRI909) i transformacja E. coli
- Ustaw reakcje trawienia z podwójnym ograniczeniem, aby zlinearyzować wektor binarny rośliny i wyizolować wcześniej sklonowaną wstawkę przy użyciu tych samych miejsc enzymów restrykcyjnych, które zostały dodane do starterów (krok 2.2).
- Przeanalizować trawienie restrykcyjne za pomocą elektroforezy żelowej, uruchomić pod napięciem 100 V przez 1 - 2 godziny. Wyciąć wkładkę i zlinearyzowany roślinny wektor binarny z żelu.
- Użyj komercyjnego zestawu do oczyszczania produktów żelowych. Zapoznaj się z instrukcją producenta.
- Ustaw reakcję ligacji, aby podwiązać wstawkę do wektora binarnego rośliny. Stosunek wstawiania do wektora zależy od rozmiaru wstawki i wektora binarnego rośliny. W tym protokole wstawka LIS1 miała 6,5 kb, a wektor binarny rośliny 9 kb. W związku z tym należy użyć stosunku 1:2 wstawki do wektora.
- Powtórz kroki 2.4 - 3 dla transformacji bakteryjnej, oczyszczania plazmidu i analizy. Po uzyskaniu prawidłowej konstrukcji (wstaw + wektor binarny rośliny) przejdź do elektroporacji w kroku 5.
5. Elektroporacja do elektrycznie kompetentnych komórek Agrobacterium tumefaciens
- Rozmrozić fiolkę z komórkami Agrobacterium tumefaciens o właściwościach elektrycznych na lodzie.
- Dodaj 1 ng binarnego wektorowego plazmidowego DNA do 20 μl kompetentnych komórek na lodzie i delikatnie wymieszaj.
- Schłodzić kuwetę do elektroporacji o średnicy 0,1 cm na lodzie.
- Przenieś właściwą mieszankę komórka/DNA do kuwet do elektroporacji i stuknij, aby zebrać mieszaninę na dnie. Umieść kuwetę w maszynie elektroporatora i rozpocznij impuls (napięcie i warunki czasowe zależą od wielkości kuwety i użytego elektroporatora).
- Dodać 1 ml pożywki SOC i przenieść komórki do probówki o pojemności 15 ml.
- Inkubować przez 1 godzinę w temperaturze 28 - 30 °C, wstrząsając z prędkością 100 obr./min. Płytka 50 - 100 μl komórek na agarze LB + odpowiedni selektywny antybiotyk (w zależności od zastosowanego roślinnego plazmidu binarnego i szczepu Agrobacterium. W tym protokole należy użyć 50 μg/ml kanamycyny i 100 μg/ml streptomycyny).
- Inkubować płytki do 48 godzin w temperaturze 28-30 °C.
- Powtórz krok 2.5 dla wyboru kolonii i oczyszczenia plazmidu.
- Powtórz krok 3, aby przeanalizować plazmid i sprawdzić integralność wstawki i T-DNA przed użyciem konstruktu do zanurzania kwiatów. Powtórz krok 3.2, używając wielu starterów PCR w całym regionie wstawiania i w regionach T-DNA oraz sekwencjonując jak w kroku 3.3.
UWAGA: W tym protokole zaprojektowano 4 różne startery w poprzek T-DNA i 10 starterów w poprzek insertu. - Po potwierdzeniu obecności roślinnego plazmidu binarnego w wybranej kolonii Agrobacterium należy umieścić komórki w 50% glicerolu i przechowywać w temperaturze -80 °C. Pozostałe kolonie przechowywać na płytce w temperaturze 4 °C, jeśli mają być wykorzystane w ciągu jednego tygodnia7.
6. Zanurzanie kwiatów
UWAGA: 2 dni przed zanurzeniem kwiatów:
- Hodować komórki Agrobacterium do fazy stacjonarnej (dopuszczalne jest OD600 między 0,5 - 1) w LB + odpowiednie antybiotyki w płynnych pożywkach.
UWAGA: Są to te same antybiotyki, co w kroku 5.6, w oparciu o roślinny wektor binarny i rodzaj użytego szczepu Agrobacterium. - Rozpocznij hodowlę od rozcieńczeń nasyconej (5 ml) kultury O/N w stosunku 1:100 i hoduj przez 24 - 48 godzin w temperaturze 28-30 °C, wytrząsając z prędkością 150 obr./min. Hodowla powinna osiągnąć fazę midlogarytmiczną i bardziej prawdopodobne jest, że będzie zbliżać się do fazy1 lub w stanie stacjonarnym. OD około 0,8 (ponownie dopuszczalne są OD od 0,5 do 1)8. Zebrać komórki, odwirowując przy 5 000 x g w temperaturze pokojowej.
- Zawiesić komórki w pożywce infiltracyjnej (5,0% sacharozy + 0,05 - 0,003% Silwet L-77). Do pierwszej rundy zanurzania użyj 0,05% Silwet-77. W drugiej i trzeciej rundzie zmniejsz stężenie do 0,03% (szczegółowo w Dyskusji).
- Kontynuuj etap zanurzania kwiatów. Połóż roślinę na boku i zanurz tylko widoczne pąki w podłożu infiltracyjnym na 1-2 minuty. Pozostaw roślinę na boku i przykryj ją folią, aby utrzymać wysoką wilgotność w kopule (Rysunek 3).
- Następnego dnia umieść roślinę w pozycji pionowej i utrzymuj normalnie.
- Gdy pączek urośnie (zwykle po około 10 - 14 dniach), powtórz kroki 6.1 - 6.4. Skróć czas zanurzania do 30 - 60 sekund, a stężenie Silwet-77 do 0,003%.
- Utrzymuj rośliny w normalnych warunkach, aż ich nasiona będą dojrzałe i gotowe do zbioru (ryc. 4).
7. Wybór transformantów dodatnich za pomocą bezpośredniego PCR
- Wysiewaj nasiona T1 na glebę, jak w kroku 1.1.
- Alternatywnie, przygotuj pożywkę z soli bazowej Murashige i Skoog (pożywka MS), dodając 2,2 g pożywki MS + 4 g agaru w 500 ml wody. Autoklaw i przelewanie do małych doniczek. Przechowywać w temperaturze 4 °C do momentu użycia.
- Wysiewaj nasiona, umieszczając je na zestalonym podłożu MS. Przechowywać w długim świetle dziennym (14 godzin światła i 10 godzin ciemności). Nasiona wykiełkują w ciągu około 4 - 6 dni (ryc. 5).
- Użyj jednego nasiona z każdego kwiatu jako punktu wyjścia. Jeśli nie zostanie uzyskany dodatni transformant, powtórz ten krok, zrywając kolejne nasiono z kwiatu.
UWAGA: Przetestuj różne nasiona z tych samych kwiatów, ponieważ w niektórych przypadkach nie wszystkie nasiona z jednego kwiatu zostaną przekształcone. Czasami konieczne jest wybranie dodatkowych nasion z eksperymentalnych kwiatów.
- Regularnie sprawdzaj sadzonki. Po około 10 - 14 dniach od wykiełkowania, gdy rozwiną się prawdziwe liście, przetestuj rośliny za pomocą bezpośredniego PCR.
- Przygotuj ekstrakt DNA z liści, wycinając 2-3 liście (5-10 mg wagi) z każdej sadzonki i umieść je w probówce do mikrowirówki.
- Dodać 180 μl 50 mM NaOH do każdej probówki i inkubować przez 10 minut w temperaturze 95 °C.
- Zneutralizować ekstrakt, dodając 20 μl 1 M Tris-HCl (pH 8,0).
- Użyj 1 μl ekstraktu w bezpośredniej reakcji PCR, używając starterów zaprojektowanych w poprzek T-DNA lub wstawki (ryc. 7), aby wybrać dodatnie transformanty.
- W tym protokole należy zastosować bezpośredni PCR z początkowym utrzymaniem w temperaturze 24 °C, następnie 2 minuty w temperaturze 98 °C, a następnie 40 cykli (98 °C przez 10 sekund, etap wyżarzania przez 15 sekund i etap przedłużania w temperaturze 68 °C). Wykonać ostatni etap rozciągania w temperaturze 68 °C przez 5 minut, a następnie bezterminowe zatrzymanie w temperaturze 4 °C. (Patrz Tabela 1 w celu uzyskania szczegółowych informacji na temat starterów, temperatur wyżarzania i czasów wydłużania dla cykli).
- Zidentyfikuj pozytywne transformanty i rozwijaj je do dojrzałości. Jeśli nasiona wykiełkowały na podłożu MS, przesadź je do gleby w większej doniczce (ryc. 5).
Wyniki
Rysunki 1 - 4 ilustrują niektóre kroki protokołu. Na rysunku 1 i 2 przedstawiono odcinanie liści wokół pąków kwiatostanowych w celu odsłonięcia ich na działanie komórek Agrobacterium oraz różne stadia pąków wykorzystane do opracowania protokołu. Rysunek 3 przedstawia proces zanurzeniowej transformacji kwiatów (floral-dip) lnu. Rysunek 4 pokazuje przykład etykietowania gałęzi głównych i bocznych oraz sposób śledzenia i identyfikacji poszczególnych kwiatów. Rysunek 5 obrazuje sposób kiełkowania potomstwa T1 na pożywce MS i ich późniejsze przesadzanie do gleby w celu uzyskania dojrzałości. Rysunek 6 ilustruje, w jaki sposób len typu dzikiego może przeżyć ekspozycję na wysokie stężenia kanamycyny, co potwierdza wcześniejsze doniesienia literaturowe6,9,14.
Rysunek 7 przedstawia przykład bezpośredniej amplifikacji PCR z pozytywnych transformantów T1. Kwiaty T1 zostały zebrane z pędów głównych i bocznych jednej rośliny T0. Jak widać z bezpośredniego testu PCR, 8/12 badanych roślin T1 dało wynik pozytywny i wykazano amplifikację różnych regionów w obrębie T-DNA. Nasze primery zostały zaprojektowane również pomiędzy insertem LIS-1 a miejscami wielokrotnego klonowania (Rysunek 7B i C). Użyliśmy dodatkowych primerów z roślinnego wektora binarnego do amplifikacji różnych segmentów T-DNA, takich jak lewa granica i terminator NOS (dane nie pokazano) lub prawa granica i miejsce wielokrotnego klonowania (Rysunek 7D). W niniejszym protokole zastosowano również primery specyficzne dla insertu LIS-1 (dane nie pokazano). Lista primerów znajduje się w Tabeli 1. Należy jednak pamiętać, że sekwencje tych primerów zależą od sekwencji roślinnego wektora binarnego T-DNA oraz insertu użytego do metody floral-dip. Odnotowaliśmy również brak istotnych różnic w stopniu transformacji pomiędzy kwiatami zebranymi z pędów głównych i bocznych.
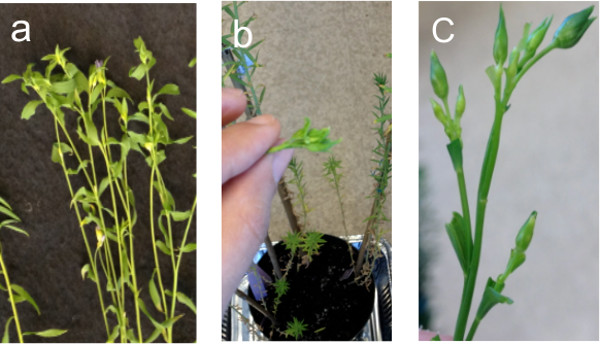
Rycina 1. Odcinanie liści wokół pąków głównego kwiatostana w celu ich odsłonięcia przed Agrobacterium komórki. (A) Pąki są pokryte liśćmi. (B) Liście zostały odcięte wokół pąków, aby je odsłonić. (C) Powiększony obraz rośliny w (A) po nacięciu w celu odsłonięcia pąków. Proszę kliknąć tutaj, aby wyświetlić powiększoną wersję tej ryciny.
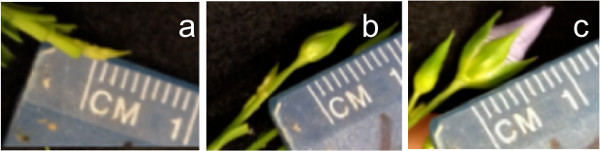
Rysunek 2. Różne stadia pąka, które zostały wykorzystane w tym protokole do określenia optymalnego stadium do przeprowadzenia floral dip. (A) Pąk we wczesnym stadium ma około 2 mm. (B) Pąk w stadium pośrednim ma około 5 mm. (C) Pąk w stadium późnym ma około 1 cm. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
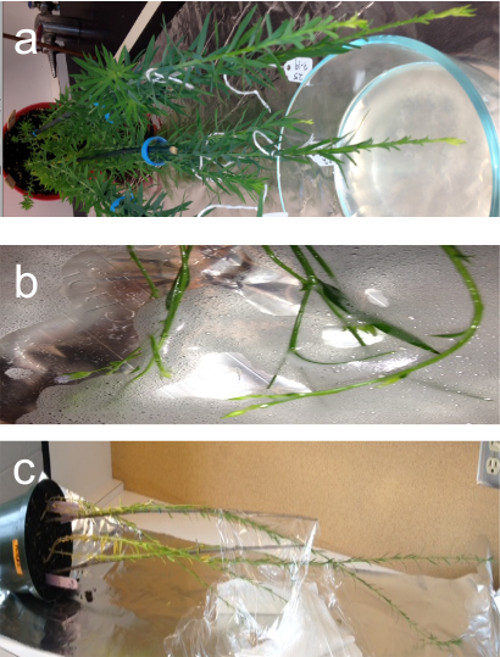
Rycina 3. Proces zanurzania kwiatostanów lnu. (A) Główne kwiatostany są zanurzane w medium infiltracyjnym zawierającym komórki Agrobacterium. (B) Powiększenie fragmentu (A). (C) Zanurzone rośliny są ułożone płasko do następnego dnia, a zanurzone gałązki przykryte folią plastikową w celu utrzymania wysokiej wilgotności. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.

Rysunek 4. Proces śledzenia kwiatów i zbierania nasion z roślin traktowanych w T0. (A) Przykład całej rośliny z gałęzią główną (najwyższą gałęzią w centrum) oraz gałęziami bocznymi. (B - D) Przykład kwiatów z różnych gałęzi. (E) Przykład nasion zebranych z poszczególnych kwiatów (oznaczonych od a do k) z gałęzi głównej. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
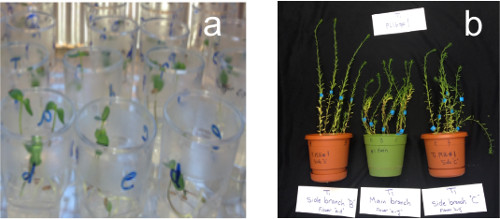
Rycina 5. Siewki T1 są hodowane bez selekcji antybiotykowej. (A) Nasiona T1 są kiełkowane na pożywce roślinnej MS. (B) Transformanty pozytywne, zidentyfikowane za pomocą bezpośredniej reakcji PCR, są przesadzane do gleby i hodowane do osiągnięcia dojrzałości. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
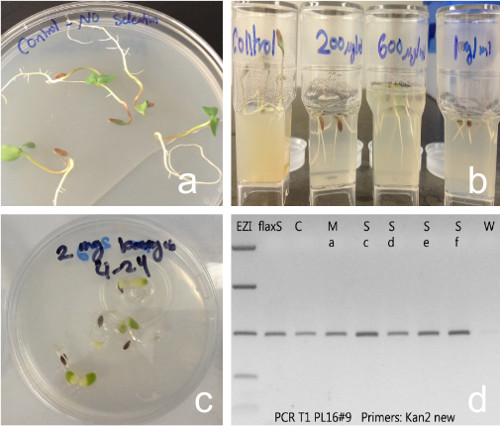
Rysunek 6. Ucieczka przed antybiotykiem, będąca problemem przy selekcji T1, zostaje wyeliminowana poprzez bezpośredni screening PCR. (A) Nasiona lnu typu dzikiego wykiełkowane na pożywce MS bez antybiotyku. (B) Nasiona lnu typu dzikiego wykiełkowane na pożywce MS z rosnącym stężeniem kanamycyny (200 µg/ml, 600 µg/ml, 1 mg/ml). (C) Nasiona lnu typu dzikiego wykiełkowane na pożywce MS z 2 mg/ml kanamycyny. (D) PCR z lnu typu dzikiego i siewki T1 z użyciem starterów do kanamycyny; we wszystkich próbkach namnożono gen kanamycyny (legendy: EZ1: marker DNA, FlaxS: len typu dzikiego, C: kontrolna gałąź niezanurzona, Ma: potomstwo T1 z kwiatu „a” pobranego z gałęzi głównej, Sc, Sd, Se, Sf: potomstwo T1 z różnych kwiatów „c, d, e, f” pobranych z gałęzi bocznej, W: brak DNA). Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
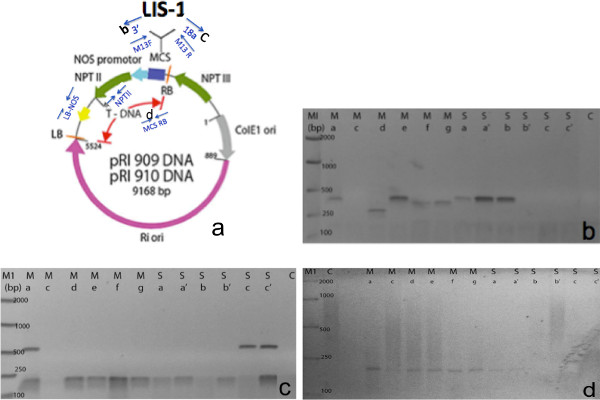
Rysunek 7. Przykład udanych amplifikacji PCR potomstwa T1 z wykorzystaniem metody bezpośredniego PCR. (A) Schemat roślinnego wektora binarnego z zaprogramowaną wstawką LIS-1. Niebieskie strzałki wskazują położenie starterów PCR użytych w bezpośrednim przesiewie PCR (zmodyfikowano z Takara). (B) PCR ze starterami M13F+3’ (C) PCR ze starterami M13R+18a (D) PCR ze starterami prawej granicy (RB) i miejsca wielokrotnego klonowania (MCS) **Każda ścieżka reprezentuje T1 z poszczególnych kwiatów zebranych z: C: gałęzi kontrolnej (niedźpniętej), M: kwiatów gałęzi głównej a-g, S: kwiatów gałęzi bocznej b-c’. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
| Źródło sekwencji startera forward | sekwencja 5'-3' | Źródło sekwencji primera odwrotnego | Sekwencja 5'-3' | Temperatura przyłączania (°C) | Czas elongacji (s) | Oczekiwana wielkość (bp) |
| M13F (T-DNA) | CTGCAAGGCG ATTAAGTTGG | 3' (insert LIS-1) | GAGGATGGAA GATGAAGAAGG | 57 | 40 | 450 |
| 18a (insert LIS-1) | TATTTTAACCC TATCTCCCAACAC | M13R (T-DNA) | ATTAGGCACC CCAGGCTTTA | 57 | 40 | 520 |
| MCS (T-DNA) | TGGTCATAGC TGTTTCCTGTG | RB (T-DNA) | TTTAAACTGA AGGCGGGAAA | 60 | 20 | 200 |
| LB (T-DNA) | TTTGATGGTG GTTCCGAAAT | NOS (T-DNA) | GAATCCTGTT GCCGGTCTT | 60 | 30 | 380 |
| NPTII (T-DNA) | GCGATACCGT AAAGCACGAG | NTPII (T-DNA) | GCTCGACGTT GTCACTGAAG | 65 | 45 | 502 |
Tabela 1. Niektóre z starterów użytych do bezpośredniego badania PCR.
Dyskusja
W przypadku niektórych gatunków roślin, takich jak len (Linum usitatissimum), pomyślna transformacja roślin była ograniczona. Wcześniej przemiana w lnu wymagała zakażenia Agrobacterium poprzez zranienie i współhodowlę, zastosowanie cząstek biolistycznych lub zastosowanie ultradźwięków, a następnie regenerację; Jest to proces, który jest zarówno długi, jak i podatny na wiele zdarzeń mutacyjnych. Co więcej, proces selekcji tych technik wymaga użycia markerów wybieranych przez antybiotyki, takich jak kanamycyna. W literaturze zauważono jednak, że ta metoda selekcji daje wiele wyników fałszywie dodatnich, ponieważ len ma tendencję do ucieczki przed wysokimi stężeniami antybiotyków6,9,14. Kolejną wadą poprzednich technik przetwarzania lnu były niskie tempo przemiany2,6.
W opisanym tutaj protokole wykazano, że transformacja roślin za pośrednictwem Agrobacterium poprzez zanurzanie kwiatów skutkuje wysokim współczynnikiem przemiany lnu (50 - 60%). Transformanty otrzymywano z kwiatów zanurzonych i zebranych z gałęzi głównych i bocznych. Selekcja dodatnich transformantów została po prostu przeprowadzona poprzez uprawę roślin T1 na glebie i przesiewanie ich liści wkrótce po wykiełkowaniu, z pominięciem stosowania selekcji antybiotyków, etapu wcześniej stosowanego jako norma w dipach kwiatowych dla innych gatunków roślin. Wykonując bezpośrednie testy PCR liści i stosując odpowiednie startery T-DNA, można szybko wybrać dodatnie transformanty. Technika ta jest prosta, niedroga i łatwa do wykonania, a mimo to skutkuje znacznie wyższym współczynnikiem transformacji niż te wcześniej zgłaszane dla Arabidopsis i innych gatunków roślin przy użyciu tej metody1,10,12. Jest to również najwyższy odnotowany współczynnik przemiany lnu.
Istnieją jednak krytyczne etapy procedur, w tym wybór najlepszego etapu kwitnienia i najlepszego stężenia środka powierzchniowo czynnego, tak aby Agrobacterium mogło przenikać do komórek roślinnych bez zabijania organów kwiatowych. Jeśli zastosuje się wczesną fazę pąków (ryc. 2A) o wysokim stężeniu Silwet-77 powyżej 0,05%, kwiat nie rozwinie się ani nie zawiąże nasion. Jeśli stosuje się późną fazę pąków (ryc. 2C), chociaż transformacja może zadziałać, będzie przebiegać znacznie wolniej. Podobne wyniki uzyskano w przypadku przemiany kwiatowej Arabidopsis 1,4. W tym protokole wszystkie stadia kwiatowe zostały przetestowane z różnymi stężeniami Silwet-77 i za najlepszy etap uznano środkowy etap pąka (Figura 2C) z Silwet-77 na poziomie 0,05% dla pierwszego zanurzenia, a następnie drugie zanurzenie w późnym stadium pąka (Rysunek 2C) z nieznacznie obniżonym stężeniem Silwet-77 wynoszącym 0,03%. Transformacja przebiegła również dobrze przy użyciu wczesnej fazy pąków (Rysunek 2A) z niskim stężeniem silwet-77 wynoszącym 0,003%, a następnie drugim zanurzeniem ze środkowym etapem pąka (Rysunek 2B) przy wyższym stężeniu Silwet-77 wynoszącym 0,05%.
W tym protokole próbowano zoptymalizować szybkość transformacji, ale okazało się, że nie mają one wpływu na wynik końcowy. Przykłady obejmują wydłużenie czasu po zanurzeniu, w którym rośliny leżą na boku i są przykryte folią, z jednego dnia do dwóch dni; stosowanie OD większego niż 1 dla hodowli Agrobacterium , zamiast 0,5 - 1; wydłużenie czasu zanurzania do 5 - 15 min zamiast 1 - 2 min. Również w tym przypadku nie zauważyliśmy żadnego wpływu na tempo transformacji przy użyciu tych strategii. Okazało się jednak, że najskuteczniejszymi czynnikami są stosowanie zdrowych roślin w odpowiednich fazach kwitnienia oraz stosowanie najlepszego stężenia Silwet-77. Zauważyliśmy, że dwa interwały zanurzania działają jakoś lepiej niż jeden raz, mimo że jednorazowe zanurzanie również działa.
Modyfikacja tego protokołu może być osiągnięta poprzez zmniejszenie stężenia Silwet-77 do zaledwie 0,003% przy drugim lub trzecim zanurzeniu. Ponieważ Silwet-77 jest toksyczny, zbyt wysokie stężenie powoduje, że kwiaty słabo się rozwijają, co skutkuje brakiem plonów nasion. Częstotliwość zanurzania można zmniejszyć do jednego, a drugie lub trzecie zdarzenie jest eliminowane, jeśli rośliny nie wyglądają zdrowo, a pąki nie rozwijają się dobrze.
Głównym ograniczeniem tej techniki jest mała liczba kwiatów wytwarzanych przez len, ograniczona liczba nasion uzyskiwanych z każdego kwiatu oraz długi cykl życia lnu. Potrzeba 6-8 tygodni od wysiewu nasion, aby pierwotne pąki były gotowe do pierwszego zanurzenia i dodatkowe 8-10 tygodni po zanurzeniu, aby dotrzeć do pokolenia T1. W sumie do uzyskania generacji T1 potrzebny jest zakres 5 - 6 miesięcy. W przeciwieństwie do innych gatunków roślin, które kwitną o każdej porze roku, niektóre odmiany lnu kwitną lepiej w określonych porach roku. Dlatego ważne jest przemyślane planowanie tej techniki.
Podsumowując, nasze wyniki zanurzania kwiatów z dwoma różnymi odmianami lnu: lnem włóknistym, Stormont Cirrus (wrażliwym i plastycznym) oraz lnem olejowym, Bethune (stabilnym i niereagującym), pokazują, że transformacja roślin za pośrednictwem Agrobacterium poprzez zanurzenie w kwiatach jest odpowiednią i wydajną metodą transformacji lnu i może być stosowana do zastąpienia wcześniej stosowanych technik transformacji lnu. Modyfikacje metody zanurzania kwiatów w niniejszym protokole będą miały zastosowanie do stosowania w odniesieniu do wszelkich innych gatunków roślin i nie ograniczają się do lnu.
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
Ta praca była wspierana przez fundusz Ogelbay.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Nasiona lnu oryginalnej odmiany Stormont Cirrus (PL) | |||
| Doniczki | |||
| Ziemia | |||
| Szklarnia z odpowiednim ustawieniem | |||
| Termocykler | |||
| Sprzęt | |||
| do elektroferezy w żelu agarozowymZestaw | |||
| Silwet-77 | LEHLE SEEDS | VIS-01 | Toksyczny, nosić rękawiczki |
| GoTaq Green Master Mix | Promega | Part# 9PIM712 | |
| Terra PCR Direct Polymerase Mix | Clontech | 639270 | |
| Wektor binarny PRI 909 | Takara | 3260 | |
| Agrobacterium tumefaciens LBA4404 E | Takara | 9115 | |
| Zestaw do klonowania TOPO TA | Invitrogen | K4595-01 | |
| Sacrose | Fisher Scientific | ||
| Elektroporator i kuwety | Bio-Rad | 165-2092 | |
| Shaker | |||
| Spinner | |||
| Folia plastikowa i folia | |||
| speedSTAR Polimeraza DNA | Takara | RR070A/B | |
| Zestaw do ekstrakcji żelu QlAquick | Qiagen | 28704 | |
| Mini zestaw plazmidowy QIAGEN | Qiagen | 12123 | |
| Enzym SalI-HF | NEB | R3138S | |
| Enzym SacI-HF | NEB | R3156S | |
| Zestaw do ligacji DNA T4 | NEB | M0202 | |
| Murashige Skoog | Sigma | M5524 | |
| Agar | Fisher Scientific | A360-500 |
Bibliografia
- Bent, A. Arabidopsis thaliana floral dip transformation method. Methods Mol Biol. 343, 87-103 (2006).
- Beranova, M., Rakousky, S., Vavrova, Z., Skalicky, T. Sonication assisted Agrobacterium-mediated transformation enhances the transformation efficiency in flax (Linum usitatissimum L.). Plant Cell Tiss Organ Cult. 94, 253-259 (2008).
- Chen, Y., Schneeberger, R. G., Cullis, C. A. A site-specific insertion sequence in flax genotrophs induced by environment. New Phytol. 167, 171-180 (2005).
- Clough, S. J., Bent, A. F. Floral dip: a simplified method for Agrobacterium-mediated transformation of Arabidopsis thaliana. Plant J. 16 (6), 735-743 (1998).
- Cullis, C. A. Mechanisms and Control of Rapid Genomic Changes in Flax. Ann Bot. 95, 201-206 (2005).
- Dong, J. Z., McHughen, A. An improved procedure for production of transgenic flax plants using Agrobacterium tumefaciens. Plant Sci. 88, 61-71 (1993).
- Logemann, E., Birkenbihl, R. P., Ulker, B., Somssich, I. S. An improved method for preparing Agrobacterium cells that simplifies the Arabidopsis transformation protocol. Plant Methods. 2 (16), (2006).
- Mara, C., Grigorova, B., Liu, Z. Floral-dip transformation of Arabidopsis thaliana to examine pTSO2::β-glucuronidase reporter gene expression. J Vis Exp. (40), (2010).
- Mlynarova, L., Bauer, M., Nap, J. -P., Pretova, A. High efficiency Agrobacterium-mediated gene transfer to flax. Plant Cell Rep. 13, 282-285 (1994).
- Mu, G., et al. Genetic transformation of maize female inflorescence following floral dip method mediated by agrobacterium. Biotechnology. 11 (3), 178-183 (2012).
- Trieu, A. T., et al. Transformation of Medicago truncatula via infiltration of seedlings or flowering plants with Agrobacterium. Plant J. 22 (6), 531-541 (2000).
- Yasmeen, A., et al. In Planta transformation of tomato. Plant Mol Biol Rep. 27, 20-28 (2009).
- Zale, J. M., Agarwal, S., Loar, S., Steber, C. M. Evidence for stable transformation of wheat by floral dip in Agrobacterium tumefaciens. Plant Cell Rep. 28, 903-913 (2009).
- Zhan, X. C., Jones, D. A., Kerr, A. Regeneration of flax plants transformed by Agrobacterium rhizogenes. Plant Mol Biol. 11, 551-559 (1988).
Przedruki i uprawnienia
