Dostarczamy szczegółowy opis protokołu analizy cytometrycznej powierzchni i/lub antygenów wewnątrzkomórkowych w typach komórek nerwowych. Wyjaśniono kluczowe aspekty planowania eksperymentalnego, procedury metodologiczne krok po kroku i podstawowe zasady cytometrii przepływowej, aby umożliwić neurobiologom wykorzystanie tej potężnej technologii.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Protokoły cytometrii przepływowej do powierzchniowych i wewnątrzkomórkowych analiz antygenowych typów komórek nerwowych
W tym artykule
Podsumowanie
Streszczenie
Cytometria przepływowa była szeroko stosowana do definiowania populacji komórek w immunologii, hematologii i onkologii. W tym miejscu przedstawiamy szczegółowy opis protokołów analizy cytometrii przepływowej antygenów powierzchniowych klastrów różnicowania (CD) i antygenów wewnątrzkomórkowych w typach komórek nerwowych. Nasz opis procedur metodologicznych krok po kroku obejmuje: pobieranie kultur neuronalnych in vitro, opcjonalny etap znakowania estrem sukcynimidylu karboksyfluoresceiny (CFSE), a następnie barwienie antygenu powierzchniowego za pomocą sprzężonych przeciwciał CD (np. CD24, CD54), a następnie wewnątrzkomórkowe wykrywanie antygenu za pomocą przeciwciał pierwszorzędowych/drugorzędowych lub znakowanych fluorescencyjnie fragmentów Fab (znakowanie zenon). Film pokazuje najważniejsze kroki. Ponadto pokrótce wyjaśniono zasady planowania eksperymentalnego, włączenie krytycznych kontroli oraz podstawy analizy cytometrii przepływowej (identyfikacja populacji docelowej i wykluczenie zanieczyszczeń; strategia bramkowania; kompensacja nakładania się spektralnego), aby umożliwić neurobiologom z ograniczoną wcześniejszą wiedzą lub specjalistycznym szkoleniem w zakresie cytometrii przepływowej ocenę jej użyteczności i lepsze wykorzystanie tej potężnej metodologii.
Wprowadzenie
Cytometria przepływowa jest szeroko wykorzystywana w immunologii, hematologii i onkologii do definiowania populacji komórkowych poprzez właściwości rozproszenia wewnętrznego, ekspresję antygenów powierzchniowych oraz inne parametry fluorescencyjne1-3. Nasza wiedza na temat rozwoju linii krwi i chorób jest w znacznym stopniu wynikiem ciągłego udoskonalania tej metody po jej pierwotnym wdrożeniu4,5. Wzrost świadomości dotyczącej ilościowego i ogólnego potencjału analitycznego cytometrii przepływowej zachęcił ostatnio do jej szerszego zastosowania w badaniach nad komórkami macierzystymi i może umożliwić podobnie znaczący postęp w krótszym czasie6. Jednak zastosowanie cytometrii przepływowej do specyficznej analizy i izolacji populacji neuronalnych od dawna było postrzegane jako trudne. W przeciwieństwie do komórek hematopoetycznych, które naturalnie występują w zawiesinie, typy komórek neuronalnych są zazwyczaj pozyskiwane z nadmiernie złożonych źródeł, które mogą obejmować glej i różne inne komórki otaczające, a także skomplikowaną sieć neuronów posiadających wypustki. W konsekwencji neurobiologia nie wykorzystała jeszcze w pełni wszechstronności cytometrii przepływowej w codziennej rutynie badawczej. Niemniej jednak, o ile możliwe jest przygotowanie żywej zawiesiny pojedynczych komórek (a protokoły w tym celu zostały opracowane i zoptymalizowane7), cytometria przepływowa oraz fluorescencyjne sortowanie komórek (FACS) mogą być uznane za cenny element instrumentarium analitycznego w neurobiologii8-11.
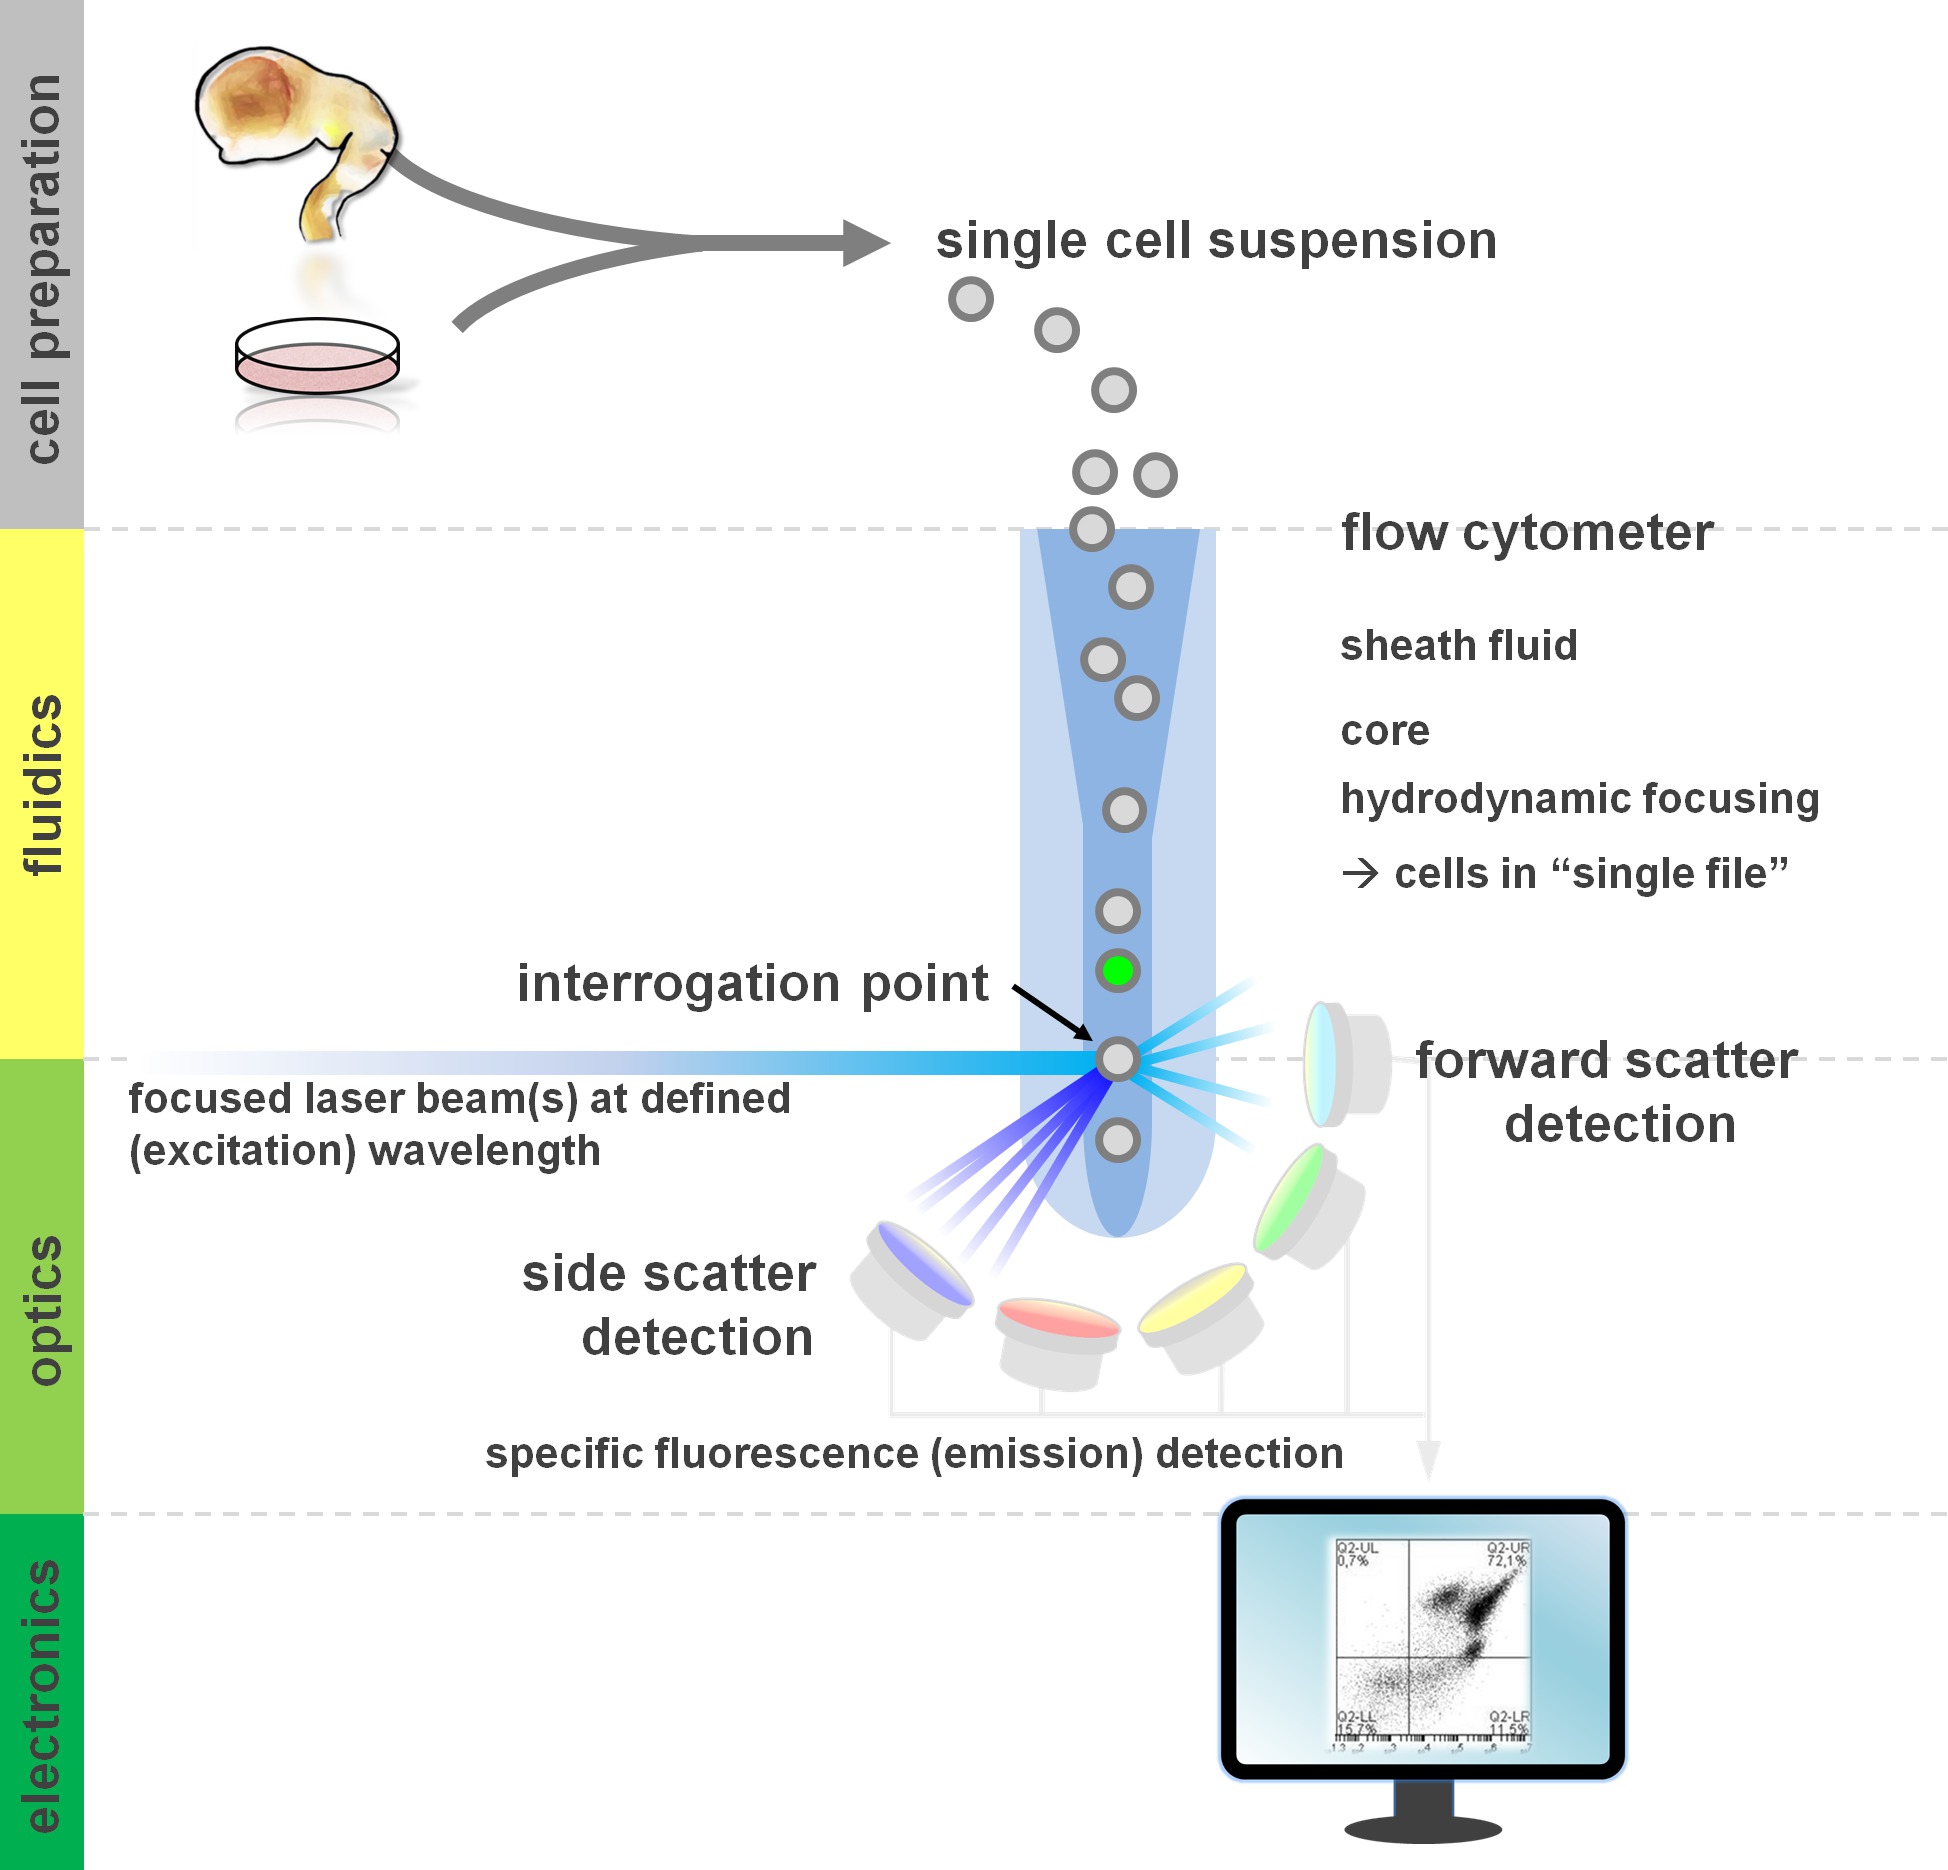
Rysunek 1. Zasada analizy cytometrycznej i komponenty cytometru przepływowego. Cytometry przepływowe składają się z trzech głównych systemów: hydrauliki, optyki i elektroniki. Uporządkowany przepływ komórek w zawiesinie (przygotowanej z tkanki pierwotnej lub hodowli in vitro) jest zapewniony przez płyn osłonowy poprzez ogniskowanie hydrodynamiczne, co ogranicza próbkę do jej centralnego rdzenia. Części optyczne składają się z laserów oświetlających strumień komórek oraz filtrów optycznych, które kierują sygnał do odpowiednich detektorów. Wykryte sygnały świetlne są konwertowane na sygnały elektroniczne, następnie przetwarzane przez komputer i wizualizowane na monitorze w celu analizy danych i bramkowania. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
Użytkownicy metod cytometrii przepływowej odnoszą korzyść z co najmniej podstawowej znajomości fundamentalnych zasad, w tym elementów budowy cytometru (w ramach powtórzenia patrz12,13; patrz również Rysunek 1). Wiązka laserowa przecina hydrodynamicznie skupiony strumień płynu zawierający komórki w zawiesinie, które następnie przechodzą przez wiązkę lasera „jedno po drugim”. Przecięcie komórki (lub jakiejkolwiek innej cząstki) z laserem skutkuje rozproszeniem światła w punkcie badania. Rozproszone światło może być wykrywane w kierunku kontynuacji wiązki lasera (rozproszenie przednie, powiązane z wielkością cząstki), a także prostopadle do jego kierunku (rozproszenie boczne; odzwierciedlające ziarnistość cząstki/komórki). Wspomniane właściwości rozproszenia nie wymagają specyficznego znakowania, dlatego nieznakowana próbka (lub także szczątki komórkowe, pęcherzyki powietrza, itp.) wygeneruje sygnał (zdarzenie) na dwuwymiarowym wykresie rozproszenia przedniego względem bocznego, powszechnie stosowanym do wstępnego bramkowania. Dzięki zastosowaniu odpowiednich laserów i filtrów specyficznych dla odpowiadających im widm wzbudzenia i emisji, komórka może być analizowana pod kątem pozytywności, poziomu intensywności lub braku markerów fluorescencyjnych. Większość zastosowań cytometrii przepływowej koncentrowała się na charakterystyce za pomocą antygenów powierzchniowych komórek. W przeciwieństwie do linii hematopoetycznej, linia neuronalna pozostaje mniej obszernie zdefiniowana pod kątem wzorców ekspresji epitopów powierzchniowych5. Jedną z zalet wykorzystania antygenów powierzchniowych jest możliwość poddania żywych komórek paradygmatom sortowania komórkowego, takim jak FACS. W przeciwieństwie do tego, barwienie antygenów wewnątrzkomórkowych wymaga etapów fiksacji i permeabilizacji w celu umożliwienia interakcji epitopu z przeciwciałem, co wyklucza dalsze zastosowania wymagające żywych komórek. Warto zauważyć, że takie podejścia wciąż pozwalają na liczne analizy ilościowe14, a także analizy ekspresji RNA i białek15. W hematologii, immunologii i onkologii często stosowano ponad tuzin markerów łącznie w celu zdefiniowania konkretnych subpopulacji16. Dodatkowo, cytometria masowa lub CyTOF może obecnie być wykorzystywana do jednoczesnej analizy do 30 parametrów17,18.
W przypadku zastosowań związanych z neuronalnymi komórkami macierzystymi, jak również w hodowlach pierwotnych14,19,20, heterogeniczność komórek in vitro jest częstym zjawiskiem21-23. Komórki nieprzedstawiające docelowej, interesującej nas populacji stanowią potencjalny czynnik zakłócający odczyt eksperymentalny24,25. Wygodnym jest to, że różne podgrupy komórkowe obecne w heterogenicznej zawiesinie komórkowej posiadają odmienne (znane lub jeszcze nieodkryte) profile ekspresji antygenów, które mogą być wykorzystane do zdefiniowania tych różnorodnych populacji. Cytometria przepływowa może zatem odgrywać kluczową rolę w rozwiązywaniu heterogeniczności komórkowej, a tym samym wspomagać zastosowania biomedyczne (testy in vitro, terapia komórkowa) i optymalizować ilościowy odczyt poprzez skupienie się na najbardziej istotnej podgrupie24,26. W ciągu ostatnich kilku lat zidentyfikowano różne kombinacje antygenów powierzchniowych, aby umożliwić ilościowe określenie i izolację specyficznych typów komórek neuronalnych. Obejmuje to CD133 do wzbogacania neuronalnych komórek macierzystych27, kombinację antygenów powierzchniowych CD15/CD24/CD29 do izolacji NSC, zróżnicowanych neuronów i komórek grzebienia neuronalnego28 lub CD15/CD24/CD44/CD184/CD271 do izolacji podgrup neuronalnych i glejowych25, wśród innych sygnatur29,30. Poza neuronami, markery glejowe obejmują A2B531, CD4425, NG232 i GLAST33. W niedawnej publikacji wykorzystano marker prekursorów płyty dna śródmózgowia CORIN34,35 w celu wzbogacenia prekursorów dopaminergicznych w paradygmatach transplantacji komórek w chorobie Parkinsona36. Cząsteczki CD nie są jedynie markerami, lecz funkcjonalnie istotnymi mediatorami oddziaływań międzykomórkowych oraz zdolności komórki do reagowania na sygnały z cząsteczek macierzy pozakomórkowej i czynników wzrostu37. Jedną ze strategii dalszego rozszerzania arsenału kombinatorycznych antygenów CD do charakterystyki rozwoju linii neuronalnej jest wykorzystanie znanych markerów wewnątrzkomórkowych do przesiewania i definiowania kombinacji antygenów CD dla konkretnego, interesującego nas typu komórek. Niedawno zastosowaliśmy takie podejście i zidentyfikowaliśmy kombinatoryczne wzorce ekspresji CD49f–/CD200high jako nową metodę wzbogacania podgrup neuronowych z systemów hodowli indukowanych pluripotencjalnych komórek macierzystych zróżnicowanych w kierunku neuronalnym38. Przedstawiamy i omawiamy poniżej ten protokół (oraz jego opcjonalne warianty), w którym barwienie powierzchniowe i barwienie wewnątrzkomórkowe mogą być stosowane jednocześnie do definiowania subpopulacji komórek neuronalnych za pomocą cytometrii przepływowej.

Rycina 2. Schemat blokowy opcji protokołu eksperymentalnego. Rycina przedstawia schematyczne ujęcie głównych etapów zawartych w protokole. Kroki opcjonalne (znakowanie barwnikiem CFSE lub znakowanie antygenów wewnątrzkomórkowych) zaznaczono jasnoszarymi polami. Po zbiorze niezbędna jest ocena żywotności i liczby komórek w zawiesinach komórek nerwowych przed barwieniem powierzchni komórkowych. Oprócz badanych próbek należy uwzględnić kontrole pozytywne oraz negatywne. Próbki mogą być analizowane za pomocą cytometrii przepływowej i/lub wykorzystane w schematach sortowania komórek. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
Choć wcześniej stosowaliśmy przeciwciało pierwotne w połączeniu z przeciwciałem wtórnym do barwienia wewnątrzkomórkowego38, obecnie wprowadzamy niekowalencyjne znakowanie przeciwciała pierwotnego za pomocą fluorescencyjnych fragmentów Fab (znakowanie Zenon) jako niewielką modyfikację, co pozwala na zmniejszenie liczby etapów manipulacji komórkami39. Ponadto, jako kolejny przykład wszechstronności protokołu, stosujemy opcjonalne znakowanie jednego podzbioru eksperymentalnego za pomocą estru succinimidylowego karboksyfluoresceiny (CFSE) przed barwieniem antygenów powierzchniowych. Takie wstępne znakowanie CFSE umożliwia bezpośrednie porównanie dwóch linii komórkowych lub warunków eksperymentalnych (znakowane CFSE vs. nieznakowane) w jednej probówce z próbką, co redukuje wariancję lub subtelne różnice w czasie inkubacji oraz pozwala oszczędzać przeciwciała. CFSE jest uznanym barwnikiem fluorescencyjnym powszechnie stosowanym w badaniach nad śledzeniem komórek40, proliferacją41,42 oraz w eksperymentach z kodowaniem paskowym (barcoding)43,44. Wreszcie, choć rzeczywiste etapy sortowania (FACS, immunomagnetyczna separacja komórek lub immunopanning) nie stanowią części tego protokołu, opisane tutaj procedury pozyskiwania i znakowania w zasadzie pozwalają na uzyskanie próbek, które mogą zostać poddane aplikacjom sortowania opartym na znakowaniu antygenów powierzchniowych lub wewnątrzkomórkowych15 25,28.
W niniejszym artykule dążymy do: podsumowania skutecznego protokołu barwienia antygenów powierzchniowych25,28, omówienia protokołu wykrywania celów wewnątrzkomórkowych, a także łączonej analizy antygenów powierzchniowych i wewnątrzkomórkowych38, przedstawienia etapu znakowania wewnątrzkomórkowego barwnikiem CFSE41,45 jako opcji eksperymentalnej do analiz porównawczych populacji komórek neuronalnych oraz podsumowania podejść do analizy cytometrycznej (odpowiednie kontrole13,46, strategia bramkowania i prezentacja danych47).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
1. Pozyskiwanie komórek neuronalnych
- Ocena pod mikroskopem:
- Przed rozpoczęciem eksperymentu należy sprawdzić stan hodowli za pomocą mikroskopii w jasnym polu lub mikroskopii fazokontrastowej.
UWAGA: Chociaż pierwotna tkanka nerwowa uzyskana z sekcji jest zasadniczo równie podatna na analizę cytometryczną z przepływem14,28, należy pamiętać, że protokół ten skupia się na komórkach uzyskanych z układów komórek nerwowych in vitro.
- Przed rozpoczęciem eksperymentu należy sprawdzić stan hodowli za pomocą mikroskopii w jasnym polu lub mikroskopii fazokontrastowej.
- Zbiór komórek7:
- Naczynie/kolbę z komórkami adherentnymi należy delikatnie przemyć fosforanowym buforem solnym (PBS) wolnym od Mg2+/ Ca2+ w temperaturze pokojowej (RT) (np. 5 ml dla kolby T75, 3 ml na dołek dla płytki 6-dołkowej lub 10 ml dla naczynia o średnicy 10 cm).
UWAGA: PBS stosowany w całym protokole jest wolny od Mg2+/ Ca2+ .- W przykładzie wideo należy użyć kolby T75 z komórkami neuroblastoma SH-SY5Y przy 80% konfluencji. W przypadku obecności znacznej ilości debris w naczyniu należy zastosować dodatkowe etapy płukania.
- Należy rozważyć płukanie PBS zawierającym albuminę surowiczą48, zastosowanie gradientów wirowania Percoll lub Ficoll49 i/lub komercyjnie dostępnych kulek magnetycznych50,51. Usunięcie mieliny oraz innych zanieczyszczeń lipidowych lub innych jest krytyczne, szczególnie w przypadku korzystania z pierwotnych źródeł tkankowych od osobników dorosłych.
- Należy dodać uprzednio ogrzany (37 °C) zamiennik trypsyny w odpowiedniej objętości, która pokryje całą powierzchnię naczynia do hodowli tkanek.
UWAGA: Alternatywnie można rozważyć Accutase lub inne opcje trawienia enzymatycznego. Ten krytyczny krok może negatywnie wpłynąć na ekspresję epitopów powierzchniowych (patrz 7). - Naczynie/kolbę należy inkubować w 37 °C przez 2 – 5 min (w zależności od typu komórek), aby umożliwić odlepienie się komórek. Należy delikatnie opukać naczynie do hodowli tkanek lub przepłukać je pipetą serologiczną, aby oderwać komórki. Należy unikać nadmiernego trawienia (ponieważ może to spowodować utratę komórek i tworzenie się grudek w późniejszych etapach).
- Należy zneutralizować zamiennik trypsyny, dodając dwukrotną objętość buforu do przepływu (2% FBS w PBS), a następnie zebrać komórki do probówki stożkowej o pojemności 15 ml.
- Zawiesinę komórkową należy delikatnie utrzeć za pomocą pipety mikrolitrowej (100 – 1 000 µl) lub pipety serologicznej 5 ml, aby przygotować zawiesinę pojedynczych komórek.
- Komórki należy wirować przy 220 x g przez 5 min w 25 °C. Należy ostrożnie odessać supernatant, pozostawiając osad.
- Osad należy resuspender w odpowiedniej objętości buforu do przepływu, w zależności od wielkości osadu (np. dla jednej konfluencyjnej kolby T75 z komórkami SH-SY5Y typowa wydajność wynosi co najmniej 10 x 106 komórek, w takim przypadku komórki resuspenderuje się w 5 ml buforu do przepływu).
UWAGA: Jeśli zaobserwowano większe grudki lub agregaty, należy przefiltrować zawiesinę przez siatkę 30 – 100 µm.
- Naczynie/kolbę z komórkami adherentnymi należy delikatnie przemyć fosforanowym buforem solnym (PBS) wolnym od Mg2+/ Ca2+ w temperaturze pokojowej (RT) (np. 5 ml dla kolby T75, 3 ml na dołek dla płytki 6-dołkowej lub 10 ml dla naczynia o średnicy 10 cm).
- Liczenie komórek52:
- Niewielką alikwot zawiesiny komórkowej należy przenieść do probówki do mikrowirowania i rozcieńczyć w określonym stosunku w objętości błękitu trypanu lub alternatywnego barwnika żywotności przed przeniesieniem do hemocytometru lub automatycznego systemu liczenia komórek.
- Zawiesinę komórkową należy rozcieńczyć do stężenia 1 x 10⁶ żywych komórek/ml, dodając odpowiednią objętość buforu do przepływu lub PBS z 0,1% BSA (jeśli planowane jest znakowanie CFSE).
UWAGA: Jodek propidyny, 7-aminoaktynomycyna D, aneksyna V oraz komercyjnie dostępne zestawy do oceny żywotności stanowią alternatywne opcje oceny żywotności komórek. Można również stosować testy apoptozy z wykorzystaniem fluorescencji kaspazy-3, jak opisano wcześniej53. Kanały fluorescencyjne będą „zajęte” przez te odczynniki, co może ograniczyć opcje w kolejnych krokach, jeśli zostaną one włączone do wszystkich próbek.
2. Wewnątrzkomórkowe znakowanie barwnikiem CFSE (Rycina 3)
- Rozcieńczyć CFSE do pożądanego stężenia roztworu zapasu, który będzie łatwy w użyciu.
UWAGA: W tych eksperymentach zastosowano stężenie zapasu 0,01 mM. Optymalne stężenie robocze CFSE należy wyznaczyć empirycznie. - Do każdego ml komórek (Sekcja 1.3.2, stężenie 1 x 10⁶ komórek/ml w PBS + 0,1% BSA) dodać 10 µl roztworu CFSE o stężeniu 0,01 mM, aby uzyskać stężenie końcowe 0,1 µM. Krótko wymieszać na wirówce typu vortex.
UWAGA: Stężenia CFSE użyte w tym protokole są około dziesięciokrotnie niższe od tych powszechnie stosowanych w testach proliferacji, dzięki czemu toksyczność barwnika dla komórek jest minimalna. Nie zaobserwowano negatywnego wpływu na żywotność komórek. - Inkubować przez 5 min w temperaturze pokojowej przy stałym mieszaniu (200 rpm). Chronić przed światłem.
- Zneutralizować barwnik, dodając do probówek 5 objętości buforu do cytometrii przepływowej. Wirować przy 94 x g przez 5 min w temperaturze pokojowej.
- Odlać supernatant, pozostawiając osad komórkowy. Ponownie zawiesić komórki w 5 objętościach buforu do cytometrii przepływowej.
- Wirować przy 94 x g przez 5 min w temperaturze pokojowej. Odlać supernatant i ponownie zawiesić komórki w buforze do cytometrii przepływowej w stężeniu 1 x 10⁶ komórek/ml.
- Do zawiesiny barwionych komórek dodać równą liczbę niebarwionych komórek badanego typu. Przejść do protokołu barwienia antygenów powierzchniowych (Sekcja 3).

Rysunek 3. Wykrywanie różnic w ekspresji antygenów powierzchniowych CD pomiędzy dwiema liniami komórkowymi za pomocą znakowania barwnikiem CFSE. Komórki neuroblastoma SH-SY5Y są wstępnie znakowane CFSE w celu ich późniejszej identyfikacji w porównaniu z nieznakowanymi fibroblastami BJ. Współbarwienie zmieszanej próbki (panele po prawej) markerami powierzchniowymi CD24 lub CD54 (oba sprzężone z APC) wykazuje, że linie komórkowe są łatwo rozróżnialne dzięki barwieniu CFSE (strzałki = SH-SY5Y; groty strzałek = fibroblasty BJ). Większość komórek SH-SY5Y wykazuje ekspresję CD24, ale nie CD54 (ICAM-1). W przeciwieństwie do nich, fibroblasty BJ (ujemne pod kątem CFSE) są dodatnie dla CD54, ale w przeważającej mierze ujemne dla CD24. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
3. Barwienie powierzchni komórek
- Oznakuj probówki, w tym próbki i kluczowe kontrole (patrz Tabela 1).
| Nr probówki | Nazwa próbki | Antygen-fluorofor | Rozcieńczanie |
| 1 | Nabarwione komórki | - | |
| 2 | Pojedyncze barwienie | CD24-APC | 1:50 |
| 3 | Pojedynczo barwione | TUJ1-Alexa fluor 488 nm | 1:2,000 |
| 4 | Podwójnie barwione | CD24-APC | 1:50 |
| TUJ1-Alexa fluor 488 nm | 1:2,000 | ||
| 5 | Pojedyncze barwienie | Tylko wtórne: Alexa fluor 488 nm | 1:2,000 |
Tabela 1. Lista probówek uwzględnionych w typowym eksperymencie z wykorzystaniem cytometrii przepływowej. Tabela przedstawia minimalny zestaw probówek z próbkami niezbędnych do przeprowadzenia eksperymentu z barwieniem współistniejącym opisanego w tym artykule wideo. Idealny eksperyment powinien obejmować wszystkie niezbędne kontrole (negatywne, pozytywne oraz kontrole kompensacyjne) w celu dokładnej interpretacji uzyskanych wyników.
- Do każdej probówki do mikrocentryfugi o pojemności 1,5 ml dodać 100 µl zawiesiny komórkowej (z Sekcji 2.7 lub 1.3.2).
UWAGA: Należy upewnić się, że w 100 µl zawiesiny komórkowej znajduje się minimum 0,1 x 10⁶ komórek. - Do próbki dodać przeciwciała znakowane fluorochromem w odpowiednim rozcieńczeniu.
UWAGA: Przed rozpoczęciem eksperymentu należy ustalić rozcieńczenie robocze dla każdego przeciwciała. Listę antygenów powierzchniowych neuronów znajduje się w Tabeli 2.
| Antygen | Typ komórki | Referencja |
| CD15 | Neuralne komórki macierzyste | [28, 67] |
| CD24 | Komórki neuronalne | [28, 68] |
| CD29 | Neuralne komórki macierzyste | [28, 69, 70] |
| CD44 | Komórki glejowe | [25] |
| CD49f | Neuralne komórki macierzyste | [38] |
| CD56 (NCAM) | Komórki neuronalne | [71] |
| CD133 | Neuralne komórki macierzyste | [27] |
| CD184 | Neuralne komórki macierzyste i komórki glejowe | [25] |
| CD200 | Komórki neuronalne | [38] |
| CD271 | Komórki macierzyste grzebienia neuronalnego | [25] |
| A2B5 | Komórki glejowe | [31] |
| CORIN | Prekursory dopaminergiczne | [35, 36] |
| FORSE1 | Neuralne komórki macierzyste (NSC) | [72 ] |
| GLAST | Komórki glejowe | [33] |
| NG2 | Komórki glejowe | [32] |
Tabela 2. Wybór antygenów powierzchniowych neuronów. Tabela ta zawiera listę epitopów powierzchniowych wykazujących ekspresję w różnych typach komórek neuronalnych, co egzemplifikuje rozszerzający się panel antygenów powierzchniowych stosowanych do charakteryzacji linii neuronalnych. Należy zauważyć, że powyższy wybór nie jest kompletny, a większość tych markerów jest również ekspresowana w szeregu innych komórek neuronalnych i nieneuronalnych. W związku z tym, do lepszego zdefiniowania i wyizolowania wskazanych podzbiorów neuronalnych wymagane będzie zastosowanie kombinacji kilku markerów.
- Inkubować przez 30 min na wytrząsarce orbitalnej (200 rpm) w ciemności.
- Przemywanie buforem do cytometrii
- Dodać 1 ml buforu do cytometrii do probówek. Odwirować przy 380 x g przez 4 min w temperaturze 4 °C.
- Odlać supernatant, pozostawiając osad.
- Powtórzyć etap przemywania.
- Po drugim przemyciu odlać supernatant i ponownie zawiesić komórki w buforze do cytometrii do uzyskania końcowej objętości 100 µl.
- Próbkę wykorzystać do analizy cytometrycznej. Alternatywnie przejść do Sekcji 4 i 5.
UWAGA: Jeśli komórki mają zostać posortowane i ponownie poddane hodowli po FACS (t.j. żywa zawiesina komórkowa bez fiksacji lub permeabilizacji), należy stosować techniki aseptyczne podczas etapów zbioru, barwienia i analizy.
4. Fixacja i permeabilizacja38
- Fiksacja przy użyciu paraformaldehydu (PFA):
- Przygotować bufor do fiksacji zawierający 2% PFA w PBS.
UWAGA: PFA jest szkodliwy dla ludzi i środowiska. Należy stosować odpowiednie środki ochrony osobistej i utylizować odpady zgodnie z lokalnymi przepisami. - Do 100 µl zawiesiny komórkowej dodać 500 µl buforu do fiksacji.
- Probjówki inkubować w RT przez 15 min na wytrząsarce orbitalnej (100 rpm) w ciemności.
- Przygotować bufor do fiksacji zawierający 2% PFA w PBS.
- Płukanie w PBS:
- Do probówki dodać 1 ml PBS. Odwirować przy 380 x g przez 3 min w 4 °C.
- Usunąć/odlać supernatant, pozostawiając w probówce około 100 µl.
- Permeabilizacja za pomocą Tween-20:
- Przygotować bufor do permeabilizacji zawierający 0,7% Tween-20 w PBS.
- Do 100 µl zawiesiny komórkowej dodać 500 µl buforu do permeabilizacji.
- Probójki inkubować w RT przez 15 min na wytrząsarce orbitalnej (100 rpm) w ciemności.
- Komórki przemyć raz w PBS (zgodnie z opisem w Sekcji 4.2) i całkowicie usunąć supernatant z probówek, pozostawiając jedynie osad.
5. Wewnątrzkomórkowe barwienie antygenów38 (Rysunek 4)
- Przygotowanie roztworów przeciwciał pierwszorzędowych:
- Rozcieńczyć przeciwciała pierwszorzędowe w buforze do rozcieńczania zawierającym 1% albuminy surowicy bydlęcej (BSA), 10% surowicy (np. normalnej surowicy osła lub kozy) oraz 0,5% Tween-20 w PBS.
UWAGA: Wybrać surowicę w zależności od gatunku, w którym otrzymano przeciwciała drugorzędowe. - Alternatywnie zastosować znakowanie fluoresceiną Zenon przeciwciał pierwszorzędowych zgodnie z instrukcją producenta.
- Przygotować 1 µg przeciwciała pierwszorzędowego w PBS w odpowiednim rozcieńczeniu (całkowita objętość ≤ 20 µl).
- Do roztworu przeciwciał dodać 5 µl odczynnika do znakowania IgG fluoresceiną Zenon (Komponent A).
- Mieszaninę inkubować przez 5 min w RT.
- Do mieszaniny reakcyjnej dodać 5 µl odczynnika blokującego Zenon (Komponent B).
- Mieszaninę inkubować przez 5 min w RT. Przeciwciała nanieść na próbkę w ciągu 30 min.
- Rozcieńczyć przeciwciała pierwszorzędowe w buforze do rozcieńczania zawierającym 1% albuminy surowicy bydlęcej (BSA), 10% surowicy (np. normalnej surowicy osła lub kozy) oraz 0,5% Tween-20 w PBS.
- Barwienie przeciwciałami pierwszorzędowymi:
- Do pelletu komórkowego dodać 100 µl roztworu przeciwciał pierwszorzędowych i delikatnie zmieszać poprzez tryturację.
- Alternatywnie dodać przeciwciała znakowane fluoresceiną Zenon do zawiesiny komórkowej w odpowiednim rozcieńczeniu.
- Probówki inkubować w RT przez 30 min na wytrząsarce orbitalnej (200 rpm), chroniąc przed światłem. Przemyć komórki raz w PBS (zgodnie z opisem w Sekcji 4.2) i całkowicie usunąć nadsącz z probówek, pozostawiając jedynie pellet.
- Barwienie przeciwciałami drugorzędowymi (nie jest wymagane dla przeciwciał znakowanych fluoresceiną Zenon):
- Rozcieńczyć przeciwciała drugorzędowe w PBS do odpowiedniego stężenia.
- Do pelletu komórkowego dodać 100 µl roztworu przeciwciał drugorzędowych i delikatnie zmieszać poprzez tryturację. Probówki inkubować w RT przez 30 min na wytrząsarce (200 rpm) w ciemności.
- Przemyć próbki dwukrotnie w PBS (zgodnie z opisem w Sekcji 4.2).
- Przemyć raz buforem do cytometrii (patrz Sekcja 3.5).
- Ponownie zawiesić komórki w około 150 µl buforu do cytometrii i przeanalizować za pomocą cytometru przepływowego.
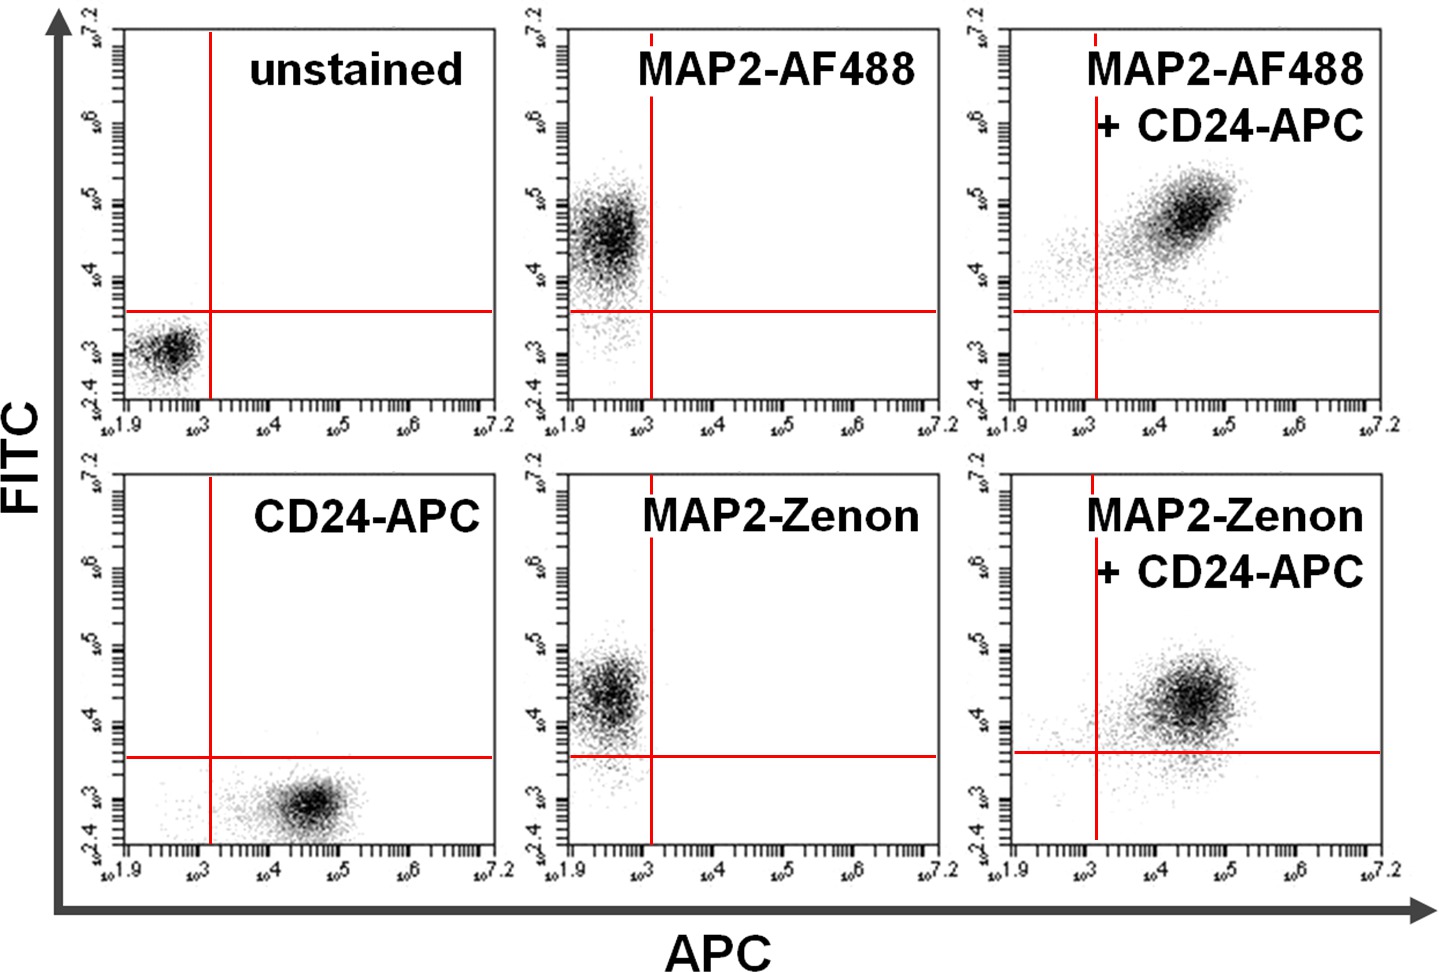
Rysunek 4. Podwójne barwienie białek powierzchniowych i wewnątrzkomórkowych. Dane z cytometrii przepływowej przedstawiają porównanie barwienia wewnątrzkomórkowego opartego na przeciwciałach pierwotnych i wtórnych z barwieniem opartym na fluoresceinie Zenon, w połączeniu z barwieniem powierzchniowym. Wyłączna pozytywność na osi y (lewy górny kwadrant) i osi x (prawy dolny kwadrant) wskazuje odpowiednio komórki zabarwione na MAP2 i CD24. Po podwójnym barwieniu współwystępowanie ekspresji MAP2 i CD24 jest widoczne w prawym górnym kwadrancie (panele po prawej). Porównanie zastosowania Alexa fluor 488 (góra; AF488) i fluoresceiny Zenon (dół) do znakowania MAP2 daje podobne wyniki. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
6. Analiza cytometryczna
- Przeprowadź analizę cytometryczną natychmiast po zakończeniu protokołu barwienia, używając cytometru przepływowego z odpowiednimi filtrami do detekcji sygnału. Wykorzystaj laser niebieski 488 nm i czerwony 640 nm z filtrami przepustowymi FL-1 (533/30), FL-2 (585/40) oraz FL-4 (675/25).
- Ustaw bramki pierwotne na podstawie rozpraszania światła w przód (FSC) i w bok (SSC), aby wykluczyć zanieczyszczenia i martwe komórki.
- Ustaw bramki fluorescencji dla antygenów powierzchniowych i wewnątrzkomórkowych na poziomie ≤0,5% na podstawie próbek niebarwionych oraz przeprowadź kompensację nakładania się widm przy użyciu kontroli barwionych pojedynczo.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
Przedstawiony tutaj protokół pozwala na wszechstronne podejścia eksperymentalne (Rysunek 2). W swojej najkrótszej wersji (kroki 1, 3 i 6) można go uznać za przewodnik po prostym barwieniu antygenów powierzchniowych. W swojej bardziej złożonej formie można dążyć do osiągnięcia szeregu paradygmatów współznakowania z szeregiem antygenów wewnątrzkomórkowych (opcjonalne kroki 2 i/lub 4 do 5). Co więcej, etap znakowania CFSE i...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
Przedstawiony tutaj protokół jest dobrze znany dla hodowli komórek nerwowych pochodzących z ludzkich komórek macierzystych, ale może być równie dobrze stosowany do innych źródeł komórek nerwowych, w tym tkanek pierwotnych lub linii komórek nerwowych. Oprócz źródeł embrionalnych, nerwowe komórki macierzyste lub progenitorowe mogą być ekstrahowane z neurogennych obszarów dorosłego mózgu27. Co więcej, cytometria przepływowa i FACS mogą być wykorzystywane do ilościowego określania, analizowania i izolowania różnyc...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Autorzy deklarują brak potencjalnych konfliktów interesów.
Podziękowania
Nasz program badawczy jest finansowany przez Emmy Noether-Program Niemieckiej Fundacji Badawczej (DFG), grant PR1132/3-1. Z wdzięcznością dziękujemy za dalsze wsparcie ze strony Fundacji Müller-Fahnenberg Uniwersytetu we Fryburgu. Badanie to było częściowo wspierane przez Inicjatywę Doskonałości Niemieckiej Fundacji Badawczej (GSC-4, Spemann Graduate School).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| DMEM/F12 (1:1) (Dulbecco's Modified Eagle Medium/Nutrient Mixture F-12) |  Life Technologies | 11330057 | |
| DPBS bez Ca2+ Mg2+ | Life Technologies | 14190169 | |
| Płodowa surowica bydlęca, kwalifikowana, zatwierdzona przez E.U., pochodzenia z Ameryki Południowej (FBS) | Life Technologies | 10270-106 | |
| Niezbędne aminokwasy MEM (100x) | Life Technologies | 11140035 | |
| TrypLE Express | Life Technologies | 12604013 | |
| Roztwór błękitu trypanowego, 0,4% | Life Technologies | 15250061 | |
| Paraformaldehyd | Carl Roth | 335.3 | |
| Albuminy surowicy bydlęcej (BSA) frakcja V | PAA Laboratories, Coelbe | K41-001 | |
| Detergent Tween-20 | Calbiochem | 655205 | |
| Karboksyfluoresceina z estrem succynimidylowym (CFSE) | eBioscience | 65-0850-84 | |
| DMSO | AppliChem | A1584 | |
| Filtry nakrętkowe express plus 0,22 µm, 250 ml | Millipore | SCGPU02RE | |
| Kolby traktowane do hodowli komórkowych (T 25) | NUNC | 156367 | |
| Kolby traktowane do hodowli komórkowych (T 75) | NUNC | 156499 | |
| Probówki stożkowe (15 ml) | Greiner Bio-One | 188271 | |
| Probówki stożkowe (50 ml) | Greiner Bio-One | 227261 | |
| Pipeta Pasteura, szklana (150 mm) | STEIN Labortechnik, Remchingen | S03710150 | |
| Końcówki do pipet (0,1-10 µl) | Corning | 4125 | |
| Końcówki do pipet (1-200 µl) | Corning | 4126 | |
| Końcówki do pipet (100-1000 µl) | Corning | 4129 | |
| Pipety serologiczne, 5 ml | Corning | 4051 | |
| Pipety serologiczne, 10 ml | Corning | 4101 | |
| Pipety serologiczne, 25 ml | Corning | 4251 | |
| Probówki do mikrocentryfugowania (0,5 ml) | Sarstedt | 72,699 | |
| Probówki do mikrocentryfugowania (1,5 ml) | Greiner Bio-One | 616201 | |
| Probówki do mikrocentryfugowania (2,0 ml) | Sarstedt | 72,695,500 | |
| Monoklonalne przeciwciało przeciwko ludzkiemu CD24 APC | eBioscience | 17-0247-42 | Rozcieńczenie robocze 1:50 |
| Monoklonalne przeciwciało przeciwko ludzkiemu CD54 PE | eBioscience | 12-0549-42 | Rozcieńczenie robocze 1:50 |
| Poliklonalne przeciwciało przeciwko neuronalnej tubulinie klasy III β (Tuj1) | Covance | PRB-435P | Rozcieńczenie robocze 1:2 000 |
| Alexa Fluor 488 przeciwciało osiołkowe przeciwko króliczym | Life Technologies | A21206 | Rozcieńczenie robocze 1:2 000 |
| Zestaw do znakowania króliczych IgG fluoresceinią Zenon® | Life Technologies | Z-25342 | |
| Udoskonolona komora licznikowa Neubauera | Marienfeld | 0640010 | |
| Vortex | Scientific Industries | G560E | |
| Thermomixer comfort | Eppendorf | 5355 000.001 | |
| Cytometr przepływowy Accuri C6 | Becton Dickinson (BD) | 653118 | |
| Chłodzona mikrocentryfuga, PerfectSpin 24 R | Peqlab | 91-PSPIN-24R | |
| Wstrząsarka orbitalna, Unimax 1010 | Heidolph | 543-12310-00 | |
| Chłodzona wirówka, Rotanta 96 RC | Hettich | 4480-50 | |
| Szafa bezpieczeństwa biologicznego klasy II Safe 2020 | Thermo Scientific | 51026640 | |
| Inkubator CO2, Heracell 240i | Thermo Scientific | 51026331 | |
| System próżniowy, Vacusafe comfort | Integra Biosciences | 158320 | |
| Mikroskop, Axiovert 40 CFL | Zeiss | 451212 | |
| Sterownik pipety, accu-jet pro | Brand | 26303 | |
| Mikropipeta, Pipetman neo P20N (2-20 µl) | Gilson | F144563 | |
| Mikropipeta, Pipetman neo P200N (20-200 µl) | Gilson | F144565 | |
| Mikropipeta, Pipetman neo P1000N (100-1000 µl) | Gilson | F144566 |
Bibliografia
- Herzenberg, L. A., et al. The History and Future of the Fluorescence Activated Cell Sorter and Flow Cytometry: A View from. 48 (10), 1819-1827 (2002).
- Chattopadhyay, P. K., Roederer, M. Cytometry: today’s technology and tomorrow's horizons. Methods (San Diego, Calif). 57 (3), 251-258 (2012).
- Jaye, D. L., Bray, R. A., Gebel, H. M., Harris, W. A. C., Waller, E. K. Translational applications of flow cytometry in clinical practice). J. Immunol. 188 (10), 4715-4719 (2012).
- Henel, G., Schmitz, J. Basic Theory and Clinical Applications of Flow Cytometry. Lab Med. 38 (7), 428-436 (2007).
- Seita, J., Weissman, I. L. Hematopoietic stem cell: self-renewal versus differentiation. Wiley Interdiscip. Rev. Syst. Biol. Med. 2 (6), 640-653 (2010).
- Ulrich, H., Bocsi, J. Phenotypes of stem cells from diverse origin. Cytometry. A. 77 (1), 6-10 (2010).
- Panchision, D. M., et al. Optimized flow cytometric analysis of central nervous system tissue reveals novel functional relationships among cells expressing CD133, CD15, and CD24. Stem cells. 25 (6), 1560-1570 (2007).
- Meyer, R. A., Zaruba, M. E., McKhann, G. M. Flow cytometry of isolated cells from the brain. Anal. Quant. Cytol. 2 (1), 66-74 (1980).
- Junger, H., Junger, W. G. CNTF and GDNF, but not NT-4, support corticospinal motor neuron growth via direct mechanisms. Neuroreport. 9 (16), 3749-3754 (1998).
- McLaren, F. H., Svendsen, C. N., Vander Meide, P., Joly, E. Analysis of neural stem cells by flow cytometry: cellular differentiation modifies patterns of MHC expression. J. Neuroimmunol. 112 (1-2), 35-46 (2001).
- Wang, S., Roy, N. S., Benraiss, A., Goldman, S. A. Promoter-based isolation and fluorescence-activated sorting of mitotic neuronal progenitor cells from the adult mammalian ependymal/subependymal. 22 (1-2), 167-176 (2000).
- Tanke, H. J., vander Keur, M. Selection of defined cell types by flow-cytometric cell sorting. Trends Biotechnol. 11 (2), 55-62 (1993).
- Baumgarth, N., Roederer, M. A practical approach to multicolor flow cytometry for immunophenotyping. J. Immunol. Methods. 243 (1-2), 77-97 (2000).
- Sergent-Tanguy, S., Chagneau, C., Neveu, I., Naveilhan, P. Fluorescent activated cell sorting (FACS): a rapid and reliable method to estimate the number of neurons in a mixed population. J. Neurosci. Methods. 129 (1), 73-79 (2003).
- Ernst, A., et al. Neurogenesis in the striatum of the adult human brain. Cell. 156 (5), 1072-1083 (2014).
- Perfetto, S. P., Chattopadhyay, P. K., Roederer, M. Seventeen-colour flow cytometry: unravelling the immune system. Nat. Rev. Immunol. 4 (8), 648-655 (2004).
- Bandura, D. R., et al. Mass cytometry: technique for real time single cell multitarget immunoassay based on inductively coupled plasma time-of-flight mass spectrometry. Anal. Chem. 81 (16), 6813-6822 (2009).
- Bendall, S. C., et al. Single-cell mass cytometry of differential immune and drug responses across a human hematopoietic continuum. Science. 332 (6030), 687-696 (2011).
- Neveu, I., Rémy, S., Naveilhan, P. The neuropeptide Y receptors, Y1 and Y2, are transiently and differentially expressed in the developing cerebellum. Neuroscience. 113 (4), 767-777 (2002).
- Pruszak, J., Just, L., Isacson, O., Nikkhah, G. Isolation and culture of ventral mesencephalic precursor cells and dopaminergic neurons from rodent brains. Curr. Protoc. Stem Cell Biol. 2 (Unit 2D.5), (2009).
- Suslov, O. N., Kukekov, V. G., Ignatova, T. N., Steindler, D. A. Neural stem cell heterogeneity demonstrated by molecular phenotyping of clonal neurospheres. Proc. Natl. Acad. Sci. U.S.A. 99 (22), 14506-14511 (2002).
- Bez, A., et al. Neurosphere and neurosphere-forming cells: morphological and ultrastructural characterization. Brain Res. 993 (1-2), 18-29 (2003).
- Pruszak, J., Isacson, O. Molecular and cellular determinants for generating ES-cell derived dopamine neurons for cell therapy. Adv. Exp. Med. Biol. 651, 112-123 (2009).
- Carson, C. T., Aigner, S., Gage, F. H. Stem cells: the good, bad and barely in control. Nat. Med. 12 (11), 1237-1238 (2006).
- Yuan, S. H., et al. Cell-surface marker signatures for the isolation of neural stem cells, glia and neurons derived from human pluripotent stem cells. PloS One. 6 (3), e17540(2011).
- Roy, N. S., Cleren, C., Singh, S. K., Yang, L., Beal, M. F., Goldman, S. Functional engraftment of human ES cell-derived dopaminergic neurons enriched by coculture with telomerase-immortalized midbrain astrocytes. Nat. Med. 12 (11), 1259-1268 (2006).
- Uchida, N., et al. Direct isolation of human central nervous system stem cells. Proc. Natl. Acad. Sci. U. S. A. 97 (26), 14720-14725 (2000).
- Pruszak, J., Ludwig, W., Blak, A., Alavian, K., Isacson, O. CD15, CD24, and CD29 define a surface biomarker code for neural lineage differentiation of stem cells. Stem Cells. 27 (12), 2928-2940 (2009).
- Peh, G. S. -L., Lang, R. J., Pera, M. F., Hawes, S. M. CD133 expression by neural progenitors derived from human embryonic stem cells and its use for their prospective isolation. Stem Cells Dev. 18 (2), 269-282 (2009).
- Golebiewska, A., Atkinson, S. P., Lako, M., Armstrong, L. Epigenetic landscaping during hESC differentiation to neural cells. Stem Cells. 27 (6), 1298-1308 (2009).
- Dietrich, J., Noble, M., Mayer-Proschel, M. Characterization of A2B5+ glial precursor cells from cryopreserved human fetal brain progenitor cells. Glia. 40 (1), 65-77 (2002).
- Nishiyama, A. NG2 cells in the brain: a novel glial cell population. Hum. Cell. 14 (1), 77-82 (2001).
- Jungblut, M., et al. Isolation and characterization of living primary astroglial cells using the new GLAST-specific monoclonal antibody ACSA-1. Glia. 60 (6), 894-907 (2012).
- Ono, Y., et al. Differences in neurogenic potential in floor plate cells along an anteroposterior location: midbrain dopaminergic neurons originate from mesencephalic floor plate cells. Development. 134 (17), 3213-3225 (2007).
- Chung, S., et al. ES cell-derived renewable and functional midbrain dopaminergic progenitors. Proc. Natl. Acad. Sci. U.S.A. 108 (23), 9703-9708 (2011).
- Doi, D., et al. Isolation of Human Induced Pluripotent Stem Cell-Derived Dopaminergic Progenitors by Cell Sorting for Successful Transplantation. Stem Cell Reports. 2 (3), 337-350 (2014).
- Solozobova, V., Wyvekens, N., Pruszak, J. Lessons from the embryonic neural stem cell niche for neural lineage differentiation of pluripotent stem cells. Stem Cell Rev. 8 (3), (2012).
- Turaç, G., et al. Combined flow cytometric analysis of surface and intracellular antigens reveals surface molecule markers of human neuropoiesis. PloS One. 8 (6), e68519(2013).
- Buchwalow, I. B., Böcker, W. Chapter 2. Immunohistochemistry: Basics and Methods. , 9-17 (2010).
- Tario, J. D., et al. Optimized staining and proliferation modeling methods for cell division monitoring using cell tracking dyes. J. Vis. Exp. (70), e4287(2012).
- Lyons, A. B., Parish, C. R. Determination of lymphocyte division by flow cytometry. J. Immunol. Methods. 171 (1), 131-137 (1994).
- Hawkins, E. D., et al. Measuring lymphocyte proliferation, survival and differentiation using CFSE time-series data. Nat. Protoc. 2 (9), 2057-2067 (2007).
- Quah, B. J. C., Parish, C. R. The use of carboxyfluorescein diacetate succinimidyl ester (CFSE) to monitor lymphocyte proliferation. J. Vis. Exp. 44, (2010).
- Sukhdeo, K., et al. Multiplex flow cytometry barcoding and antibody arrays identify surface antigen profiles of primary and metastatic colon cancer cell lines. PloS One. 8 (1), e53015(2013).
- Jiang, L., et al. Daucosterol promotes the proliferation of neural stem cells. The J. Steroid Biochem. Mol. Biol. 140, 90-99 (2014).
- Hulspas, R., et al. Considerations for the control of background fluorescence in clinical flow cytometry. Cytometry. B. 76 (6), 355-364 (2009).
- Moloney, M., Shreffler, W. G. Basic science for the practicing physician: flow cytometry and cell sorting. Annals of Allergy, Asthm., & Immunology: Official Publication of the American College of Allergy, Asthma., & Immunology. 101 (5), 544-549 (2008).
- Siebzehnrubl, F. A., et al. Isolation and characterization of adult neural stem cells. Methods Mol. Biol. 750, 61-77 (2011).
- Guez-Barber, D., et al. FACS purification of immunolabeled cell types from adult rat brain). J. Neurosci. Methods. 203 (1), 10-18 (2012).
- Tham, C. -S., Lin, F. -F., Rao, T. S., Yu, N., Webb, M. Microglial activation state and lysophospholipid acid receptor expression. Int. J. Dev. Neurosci. 21 (8), 431-443 (2003).
- Nguyen, H. X., Beck, K. D., Anderson, A. J. Quantitative assessment of immune cells in the injured spinal cord tissue by flow cytometry: a novel use for a cell purification method. J. Vis. Exp. (50), e2698(2011).
- Marchenko, S., Flanagan, L. Counting human neural stem cells. J. Vis. Exp. (7), 262(2007).
- Brunlid, G., Pruszak, J., Holmes, B., Isacson, O., Sonntag, K. C. Immature and neurally differentiated mouse embryonic stem cells do not express a functional Fas/Fas ligand system. Stem Cells. 25 (10), 2551-2558 (2007).
- Brewer, G. J. Isolation and culture of adult rat hippocampal neurons. J. Neurosci. Methods. 71 (2), 143-155 (1997).
- Cardona, A. E., Huang, D., Sasse, M. E., Ransohoff, R. M. Isolation of murine microglial cells for RNA analysis or flow cytometry. Nat. Protoc. 1 (4), 1947-1951 (2006).
- Nielsen, J. A., Maric, D., Lau, P., Barker, J. L., Hudson, L. D. Identification of a novel oligodendrocyte cell adhesion protein using gene expression profiling. J. Neurosci. 26 (39), 9881-9891 (2006).
- Daneman, R., et al. The mouse blood-brain barrier transcriptome: a new resource for understanding the development and function of brain endothelial cells. PloS One. 5 (10), e13741(2010).
- Gräbner, R., Till, U., Heller, R. Flow cytometric determination of E-selectin, vascular cell adhesion molecule-1, and intercellular cell adhesion molecule-1 in formaldehyde-fixed endothelial cell monolayers. Cytometry. 40 (3), 238-244 (2000).
- Quah, B. J. C., Parish, C. R. New and improved methods for measuring lymphocyte proliferation in vitro and in vivo using CFSE-like fluorescent dyes. J. Immunol. Methods. 379 (1-2), 1-14 (2012).
- Lathia, J. D., et al. High-throughput flow cytometry screening reveals a role for junctional adhesion molecule a as a cancer stem cell maintenance factor. Cell Rep. 6 (1), 117-129 (2014).
- Ganat, Y. M., et al. Identification of embryonic stem cell-derived midbrain dopaminergic neurons for engraftment. J. Clin. Invest. 122 (8), 2928-2939 (2012).
- Hedlund, E., et al. Embryonic stem cell-derived Pitx3-enhanced green fluorescent protein midbrain dopamine neurons survive enrichment by fluorescence-activated cell sorting and function in an animal model of Parkinson’s disease. Stem Cells. 26 (6), 1526-1536 (2008).
- Maroof, A. M., et al. Directed differentiation and functional maturation of cortical interneurons from human embryonic stem cells. Cell Stem Cell. 12 (5), 559-572 (2013).
- Chivet, M., Hemming, F., Pernet-Gallay, K., Fraboulet, S., Sadoul, R. Emerging role of neuronal exosomes in the central nervous system. Front. Physiol. 3, 145(2012).
- Graner, M. W., et al. Proteomic and immunologic analyses of brain tumor exosomes. FASEB J. 23 (5), 1541-1557 (2009).
- Eldh, M., Lötvall, J. Isolation and characterization of RNA-containing exosomes. J. Vis. Exp. (59), e3037(2012).
- Capela, A., Temple, S. LeX is expressed by principle progenitor cells in the embryonic nervous system, is secreted into their environment and binds Wnt-1. Dev. Biol. 291 (2), 300-313 (2006).
- Nieoullon, V., Belvindrah, R., Rougon, G., Chazal, G. mCD24 regulates proliferation of neuronal committed precursors in the subventricular zone. Mol. Cell. Neurosci. 28 (3), 462-474 (2005).
- Nagato, M., et al. Prospective characterization of neural stem cells by flow cytometry analysis using a combination of surface markers. J. Neurosci. Res. 80 (4), 456-466 (2005).
- Hall, P. E., Lathia, J. D., Miller, N. G. A., Caldwell, M. A., French-Constant, C. Integrins are markers of human neural stem cells. Stem Cells. 24 (9), 2078-2084 (2006).
- Hargus, G., et al. Differentiated Parkinson patient-derived induced pluripotent stem cells grow in the adult rodent brain and reduce motor asymmetry in Parkinsonian rats. Proc. Natl. Acad. Sci. U.S.A. 107 (36), 15921-15926 (2010).
- Elkabetz, Y., et al. Human ES cell-derived neural rosettes reveal a functionally distinct early neural stem cell stage. Genes Dev. 22 (2), 152-165 (2008).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
