Dogłębne analizy proteomów komórek nowotworowych ułatwiają identyfikację nowych celów leków i biomarkerów diagnostycznych. Opisujemy eksperymentalny przepływ pracy do analizy ilościowej (fosfo-)proteomów w subpopulacjach komórek nowotworowych pochodzących z guzów płynnych i litych. Osiąga się to poprzez połączenie strategii wzbogacania komórek z ilościową spektrometrią mas opartą na Super-SILAC.
Artykuł metodologiczny
Ilościowe profilowanie spektrometryczne mas proteomów komórek nowotworowych pochodzących z guzów płynnych i litych
W tym artykule
Podsumowanie
Streszczenie
Dogłębne analizy proteomów komórek nowotworowych są potrzebne do wyjaśnienia onkogennych patomechanizmów, a także do identyfikacji potencjalnych celów leków i biomarkerów diagnostycznych. Jednak w dużej mierze brakuje metod ilościowej charakterystyki proteomicznej nowotworów pochodzących od pacjentów, a w szczególności ich subpopulacji komórkowych. W tym miejscu opisujemy konfigurację eksperymentalną, która umożliwia analizę ilościową proteomów subpopulacji komórek rakowych pochodzących z guzów płynnych lub litych. Osiąga się to poprzez połączenie strategii wzbogacania komórek z ilościową spektrometrią mas opartą na Super-SILAC, a następnie analizą danych bioinformatycznych. Aby wzbogacić określone podzbiory komórkowe, płynne guzy są najpierw immunofenotypowane za pomocą cytometrii przepływowej, a następnie sortowania FACS; W przypadku guzów litych mikrodysekcja wychwytu laserowego jest stosowana do oczyszczania określonych subpopulacji komórkowych. W drugim etapie białka są ekstrahowane z oczyszczonych komórek, a następnie łączone ze specyficznym dla nowotworu, znakowanym SILAC wzorcem kolca, który umożliwia kwantyfikację białka. Otrzymana mieszanina białek jest poddawana elektroforezie żelowej lub przygotowaniu próbki wspomaganej filtrem (FASP), a następnie trawieniu tryptycznym. Na koniec peptydy tryptyczne są analizowane za pomocą hybrydowego spektrometru mas kwadrupolowo-orbitrapowego, a uzyskane dane są przetwarzane za pomocą pakietów oprogramowania bioinformatycznego, w tym MaxQuant. Za pomocą przedstawionego tutaj przepływu pracy można zidentyfikować i określić ilościowo do 8 000 białek w próbkach pobranych od pacjentów, a uzyskane profile ekspresji białek można porównać między pacjentami w celu zidentyfikowania diagnostycznych sygnatur proteomicznych lub potencjalnych celów leków.
Wprowadzenie
Proteomika oparta na spektrometrii mas pojawiła się i jest obecnie powszechnie stosowaną dyscypliną w biologii komórki i translacyjnych badaniach biomedycznych. Postęp techniczny w tej dziedzinie umożliwił badanie złożonych procesów komórkowych w liniach komórkowych i modelach zwierzęcych, ponieważ w jednym eksperymencie spektrometrii mas można zidentyfikować tysiące białek1,2. Podobny postęp poczyniono w przypadku analizy wielu modyfikacji potranslacyjnych, takich jak fosforylacja czy ubikwitynacja, chociaż zwykle wymaga to dostosowanych do potrzeb przepływów pracy w celu wzbogacenia i analizy danych dla każdego rodzaju modyfikacji2,3. Co więcej, zastosowanie strategii znakowania chemicznego i metabolicznego, w tym SILAC, umożliwia dokładną względną kwantyfikację białek i PTM, co czyni tę metodę szczególnie atrakcyjną dla odkrywania podstawowych procesów komórkowych, biomarkerów diagnostycznych i potencjalnych celów leków w nowotworach u ludzi4.
Jednakże, kilka wyzwań musi zostać pokonanych w odniesieniu do analizy proteomicznej pierwotnych nowotworów człowieka5. Przede wszystkim próbki nowotworów u ludzi często wykazują wysoki stopień niejednorodności komórkowej, który wynika z obecności różnych typów komórek należących do mikrośrodowiska guza, w tym komórek odpornościowych i fibroblastów. Po drugie, ewolucja klonalna prowadzi do różnorodności genetycznej w obrębie samych nowotworów, co skutkuje istnieniem kilku subpopulacji komórkowych o odrębnych właściwościach funkcjonalnych. Zgodnie z obecną koncepcją, zgodnie z którą kilka nowotworowych komórek macierzystych jest siłą napędową rozwoju i progresji raka, oczekuje się, że analiza proteomiczna takich (funkcjonalnie wysoce istotnych) subpopulacji komórkowych będzie miała zasadnicze znaczenie dla lepszego zrozumienia mechanizmów onkogennych istotnych dla zastosowania klinicznego6. Po trzecie, ilościowe profile ekspresji białek w dużych zestawach próbek są często wymagane do identyfikacji solidnych biomarkerów klinicznych; Nie można tego osiągnąć za pomocą znakowania chemicznego, takiego jak iTRAQ7, podczas gdy strategie znakowania metabolicznego – opierające się na proliferacji komórkowej4 – są również nieprzydatne. Po czwarte, większość dostępnych próbek guzów litych jest utrwalona formaliną, co komplikuje analizę proteomu metodą spektrometrii mas ze względu na tworzenie się wiązań krzyżowych białek8. Wreszcie, większość istniejących przepływów pracy związanych z proteomiką wymaga znacznych ilości przetwarzania próbek i pozyskiwania danych, co utrudnia analizę liczby próbek istotnych dla badań klinicznych i wymaga nowych paradygmatów przepływu pracy9,10.
Aby rozwiązać te problemy, opracowaliśmy eksperymentalną konfigurację, która łączy sortowanie komórek metodą cytometrii przepływowej11 lub mikrodysekcjęlaserową 12,13 w celu wzbogacenia komórek ze strategią Super-SILAC14 w celu wprowadzenia globalnego wewnętrznego standardu dla kompleksowej analizy spektrometrii mas. Korzystając z opisanej tutaj metody, możliwe jest ilościowe oznaczenie do 8 000 białek w pojedynczych próbkach ludzkich guzów pochodzących z nowotworów płynnych lub stałych.
Protokół
Wszystkie eksperymenty na ludzkich tkankach lub próbkach krwi muszą być zatwierdzone przez komisję etyki i przeprowadzone zgodnie z wytycznymi podanymi w głosowaniu etycznym.
1. Wzbogacanie komórkowe
- Płynne guzy/Sortowanie komórek aktywowane fluorescencją.
- Wyizolować komórki jednojądrzaste ze szpiku kostnego lub próbki krwi, wykonując lizę erytrocytów przy użyciu chlorku amonu lub wirując w gradiacji gęstości Ficoll.
- W celu lizy erytrocytów połączyć 1 ml próbki z 4 ml roztworu chlorku amonu. Inkubować roztwór na lodzie przez 5 - 10 minut. Dodać 40 ml soli fizjologicznej buforowanej fosforanami (PBS) + 2% płodowej surowicy cielęcej (FCS) i wirować przez 5 minut w temperaturze 400 x g i 4 °C.
- W przypadku wirowania gradientowego Ficoll należy nałożyć 10 ml próbki na 15 ml Ficoll-Hypaque, aby utworzyć 2 odrębne warstwy (należy uważać, aby nie naruszyć warstw). Wirować przy 400 x g przez 30 minut w temperaturze pokojowej (15 - 25 °C) ostrożnie i zebrać komórki jednojądrzaste, które zbierają się w interfazie.
- Zakręć ogniwami i zbierz je w PBS + 2% FCS. Wirować przy 400 x g przez 5 minut i wchłonąć do 1 ml PBS + 2% FCS. Przyjąć jedną podwielokrotność jako kontrolę ujemną i jedną podwielokrotność dla każdego barwnika fluorescencyjnego użytego w barwieniu końcowym.
- Inkubować z przeciwciałami znakowanymi fluorescencyjnie, przydatnymi do izolowania populacji komórek białaczkowych w rozcieńczeniu zgodnie z instrukcjami producenta na lodzie przez 30 minut. Podwielokrotności używane do kompensacji należy również zabarwić indywidualnie każdym przeciwciałem. Umyć dwukrotnie PBS + 2% FCS.
UWAGA: Użyte przeciwciała były mysie przeciwciała przeciwko człowiekowi przeciwko CD117-PE (klon 95C3), CD34-FITC (klon 8G12) i CD33-PE (klon P67.6). - Filtruj komórki przez sitko o średnicy 35 μm, najlepiej za pomocą probówek z sitkiem komórkowym zintegrowanym w nasadce.
- Dodaj barwienie żywotności komórek (np. 7-AAD). Posortuj komórki za pomocą odpowiedniego sortera komórek11 (Rysunek 2). Zbierz komórki w zmodyfikowanym pożywce Dulbecco (IMDM) Iscove'a zawierającej 10% FCS.
- Wyizolować komórki jednojądrzaste ze szpiku kostnego lub próbki krwi, wykonując lizę erytrocytów przy użyciu chlorku amonu lub wirując w gradiacji gęstości Ficoll.
- Guzy lite/Mikrodysekcja wychwytu laserowego.
- Do opisanych eksperymentów wykorzystano próbki FFPE z wycinka raka płuca. W tym celu tkankę raka płuc natychmiast po resekcji chirurgicznej utrwalono w 4% buforowanej formalinie, a następnie zatopiono w parafinie w celu dalszej analizy.
- Wyciąć odcinki o grubości 5 - 10 μm z próbki zatopionej w parafinie (FFPE) utrwalonej w formalinie za pomocą mikrotomu. Zamontuj sekcje na pokrytych folią szkiełkach membranowych i susz w temperaturze 37 °C przez 1 godzinę. Odparafinować i ponownie uwodnić zamontowane sekcje przez kolejną inkubację w ksylenie, absolutnym etanolu, 70% i wodzie, każda przez 1 minutę.
- Barwić skrawki hematoksyliną przez 20 sekund, a następnie spłukać wodą z kranu. Zbierz interesującą populację komórek za pomocą systemu mikrodysekcji z wychwytem laserowym (patrz również 12).
2. Ekstrakcja białka
- Płynne guzy.
- Odwirować zawiesinę komórkową z etapu 1.1.5 w temperaturze 400 x g, 4 °C przez 4 minuty i odrzucić supernatant. Przemyć dwukrotnie 500 μl zimnego PBS i odwirować przez 5 minut w temperaturze 400 x g i 4 °C
- Dodać 40 μl buforu do lizy na10-6 komórek i inkubować przez 15 minut na lodzie (10-5 komórek (ok. 10 μg białka całkowitego) powinno być minimalną liczbą komórek). Odwirować lizat w temperaturze 14 000 x g, w temperaturze 4°C przez 10 minut i przenieść supernatant (oczyszczony lizat komórkowy) do nowej probówki reakcyjnej. Wyrzuć granulkę.
- Guzy lite.
- Dodać 60 μl buforu do lizy tkanek do mikrowypreparowanej tkanki i inkubować przez 15 minut na lodzie, zebrać płyn przez krótkie odwirowanie i przenieść zawiesinę do nowej probówki reakcyjnej. Sonikować lizat na lodzie przez 3 minuty.
- Dodać 15 μl 20% dodecylosiarczanu sodu (SDS), aby osiągnąć końcowe stężenie SDS 4%. Mikrowypreparowaną tkankę inkubować w temperaturze 99 °C w bloku grzewczym przez 1 godzinę i mieszać z prędkością 600 obr./min. Odwirować lizat w temperaturze 16 000 x g, 18 °C przez 10 minut i przenieść supernatant do nowej probówki.
3. Ustanowienie standardu kwantyfikacji skoków SILAC (standard Super-SILAC)
UWAGA: Standard kwantyfikacji składa się z mieszanki białek znakowanych SILAC, pochodzących z 4 - 6 linii komórek, które pasują do typu nowotworu będącego przedmiotem zainteresowania. Aby osiągnąć maksymalne nakładanie się proteomu referencyjnego znakowanego SILAC i proteomu pochodzącego z nowotworu, należy przeprowadzić analizę głównych składowych przed wybraniem linii komórkowych do wzorca kwantyfikacji14.
- Analiza głównych składowych (PCA).
- Aby określić wzorce ekspresji białek w liniach komórkowych, hoduj około dziesięciu różnych linii komórkowych w odpowiednich pożywkach do hodowli komórkowych. Poddać komórki lizie zgodnie z opisem w kroku 2.1. Przygotować lizaty komórkowe do spektrometrii mas zgodnie z opisem w kroku 6.1.
- Przeanalizuj wzorzec ekspresji białek w każdej linii komórkowej na spektrometrze masowym sprzężonym z chromatografią cieczową o wysokiej rozdzielczości (nanoLC-MS/MS).
- Przeanalizuj wynikowe dane surowe za pomocą bezpłatnego oprogramowania MaxQuant i przeprowadź analizę składowych głównych za pomocą powiązanego oprogramowania, takiego jak Perseus16,17.
- Wybierz 4 - 6 linii komórkowych, które wykazują największą różnorodność między profilami ekspresji białek i użyj ich do wygenerowania standardu Super-SILAC spike-in.
- Etykietowanie SILAC i kontrola etykiet.
- Hodować wybrane linie komórkowe przez co najmniej pięć cykli komórkowych w odpowiednim pożywce do hodowli komórkowych SILAC, w której arginina i lizyna są znakowane stabilnymi izotopami węgla i azotu (pożywka SILAC)4.
- Poddać komórki lizie zgodnie z opisem w kroku 3.1 i przygotować lizaty komórkowe do spektrometrii mas zgodnie z opisem w kroku 6.1. Zmierz efektywność inkorporacji etykietowania SILAC za pomocą nanoLC-MS/MS. Przeanalizuj wynikowe surowe dane MS za pomocą MaxQuant i określ wydajność znakowania SILAC. Osiąga się to poprzez zliczenie liczby peptydów zidentyfikowanych w ich znakowanej (ciężkiej) i endogennej formie (lekkiej) oraz obliczenie stosunku (ciężkie)/(ciężkie+lekkie). Skuteczność etykietowania powinna przekraczać 98%.
- Połączenie proteomów SILAC i walidacja.
- Hoduj i rozwijaj wybrane linie komórkowe zgodnie z instrukcjami producenta w odpowiednim podłożu SILAC. Poddać komórki lizie zgodnie z opisem w kroku 2.1 w przypadku guzów płynnych lub zgodnie z opisem w kroku 3.2 w przypadku guzów litych i określić stężenie białka dla każdego lizatu komórkowego.
- Wymieszać równomolowe ilości białka z każdej linii komórkowej i podzielić mieszaninę na podwielokrotności. Zamrozić porcje i przechowywać w temperaturze -80°C do czasu pomiaru. Do jednego eksperymentu potrzeba 20 - 50 μg wzorca Super-SILAC. Należy uważać, aby przygotować normę w nadmiarze, ponieważ należy unikać zmiany normy w serii eksperymentów.
4. Pomiar stężenia białka i skoku
- Płynne guzy.
- Za pomocą testu ilościowego białka należy określić stężenia białek w odpowiednich lizatach komórkowych i wzorcu Super-SILAC.
- Wymieszać równe ilości oczyszczonego lizatu komórkowego i wzorca Super-SILAC, a następnie dodać bufor dodecylosiarczanu litu (LDS) (25% objętości próbki) i środek redukujący (10% objętości próbki).
- Otrzymany roztwór podgrzewać w bloku grzewczym w temperaturze 72 °C przez 10 minut. Opcjonalnie przechowywać powstałe zdenaturowane białka w temperaturze -80°C.
- Guzy lite.
- W celu pomiaru stężenia białka na czytniku płytkowym należy zmieszać serię roztworów do rozcieńczania albuminy surowicy bydlęcej (BSA), lizat i odpowiedni wzorzec Super-SILAC z dostępnym w handlu testem białkowym na 96-dołkowej płytce i wstrząsać przez 1 minutę, inkubować przez wskazany czas i mierzyć absorbancję zgodnie ze wskazaniami producenta.
UWAGA: Wysokie stężenie SDS i ditiotreitolu (DTT) w lizacie stanowi problem dla większości dostępnych testów do oznaczania stężenia białka. - Zmieszać równe ilości oczyszczonego lizatu i wzorca Super-SILAC z 200 μl mocznika w jednostce filtrującej i odwirować przy 14 000 x g przez 30 minut w temperaturze 20 °C. Nie należy stosować więcej niż 50 μl oczyszczonego lizatu i wzorca Super-SILAC. Unikać temperatur poniżej 15 °C, aby mocznik nie uległ krystalizacji.
- W celu pomiaru stężenia białka na czytniku płytkowym należy zmieszać serię roztworów do rozcieńczania albuminy surowicy bydlęcej (BSA), lizat i odpowiedni wzorzec Super-SILAC z dostępnym w handlu testem białkowym na 96-dołkowej płytce i wstrząsać przez 1 minutę, inkubować przez wskazany czas i mierzyć absorbancję zgodnie ze wskazaniami producenta.
5. Separacja próbek i trawienie białka
- Płynne guzy.
- Oddziel 30 - 100 μg białka całkowitego na linię na żelu SDS-PAGE o nachyleniu 4 - 12%. Zabarwić białka za pomocą Coomassie Blue O/N. Usuń nadmiar plamy Coomassie przez dwa kolejne mycia wodą.
- Odetnij każdą pasję z żelu i podziel ją na 23 równej wielkości plastry, niezależnie od wzoru barwienia żelu. Plastry żelu należy rozpatrywać oddzielnie, każdy w fiolce polipropylenowej o pojemności 0,6 ml.
- Umyć plastry żelu wodą i metanolem/wodą (50:50, v/v), zredukować za pomocą 10 mM DTT, inkubując przez 30 minut w temperaturze 56 °C. Alkilować plastry żelu 55 mM jodoacetamidem (IAA) przez inkubację w ciągu 60 minut w temperaturze pokojowej w ciemności.
- Pomiędzy etapami obchodzenia się z próbką należy myć plastry acetonitrylem przez 15 minut i suszyć w odkurzaczu SpeedVac, aby usunąć nadmiar rozpuszczalnika i poprawić wchłanianie roztworu odczynnika.
- Rozszczepienie proteazy należy przeprowadzić poprzez ponowne nawodnienie wysuszonych plastrów żelu minimalną ilością roztworu trypsyny świńskiej (12,5 ng/μl w 0,025 M wodnym roztworze wodorowęglanu amonu) przez 16 godzin w temperaturze 37°C.
- Dodać 10 μl wody do plastra żelu i inkubować przez 15 minut w temperaturze 37 °C. Dodać 80 μl acetonitrylu i inkubować przez 15 minut w temperaturze 37 °C. Wirować przy 15 800 x g przez 1 min. Zebrać supernatant i przechowywać w oddzielnej probówce o pojemności 0,6 ml.
- Dodać 65 μl 5% roztworu kwasu mrówkowego, odwirować i inkubować przez 15 minut w temperaturze 37 °C. Dodać 65 μl acetonitrylu i inkubować przez 15 minut w temperaturze 37 °C. Odwirować przy 15 800 x g przez 1 min. Zebrać supernatant i dodać go do supernatantu z poprzedniego etapu. Odparować połączony supernatant do sucha w koncentratorze próżniowym.
- Guzy lite.
- Aby usunąć SDS z lizatu tkankowego, należy użyć następującego protokołu FASP, opisanego również jako w odnośniku15.
- Po pierwszym odwirowaniu opisanym w kroku 5.2.3 dodać kolejne 200 μl 8 M mocznika na filtr i dalej wirować przy 14 000 x g przez 20 minut w temperaturze 20 °C. Odrzucić przepływowy filtrat.
- Dodać 100 μl IAA i mieszać w termomikserze z prędkością 600 obr./min przez 1 min. Inkubować filtr przez 20 minut w temperaturze 20 °C w ciemności. Odwirować filtr przy 14 000 x g przez 10 minut w temperaturze 20 °C.
- Dodać 100 μl mocznika do filtra i odwirować przy 14 000 x g przez 15 minut w temperaturze 20 °C. Powtórz ten krok jeszcze raz.
- Dodać 100 μl NH4HCO3 do filtra i odwirować przy 14 000 x g przez 10 minut w temperaturze 20 °C. Powtórz ten krok dwukrotnie.
- Dodać 40 μl NH4HCO3 + 1 μl (= 0,4 μg) trypsyny i wymieszać w termomikserze w temperaturze 20 °C przez 600 obr./min, 1 min. Inkubować filtr O/N w mokrej komorze w temperaturze 37 °C. Przenieść filtr do nowych probówek zbiorczych.
- Odwirować filtr przy 14 000 x g przez 10 minut w temperaturze 20 °C. Dodać 50 μl NH4HCO3 i odwirować filtr przy 14 000 g przez 10 minut w temperaturze 20 °C. Powstałe peptydy przechowywać w temperaturze -20 °C do czasu pomiaru spektrometrii mas.
- W celu pomiaru stężenia peptydów należy dozować 50 μl powstałego przepływu i serię odpowiednich rozcieńczeń czystego tryptofanu do 96-dołkowej płytki. Zmierz fluorescencję tryptofanu. Przelicz wynikowe stężenie tryptofanu na stężenie peptydu, ponieważ 0,1 μg tryptofanu odpowiada 9 μg białka.
6. Chromatografia cieczowa i analiza spektrometryczna mas
- Ponownie rozpuść peptydy w 30 μl buforu ładującego przez 5 minut w kąpieli sonizacyjnej. Wirować w wirówce przy 15 800 x g przez 1 minutę i odpipetować klarowny roztwór do fiolki z automatycznym samplerem próbek MS.
- Wstrzyknąć 5 μl próbki na analizę za pomocą automatycznego podajnika próbek systemu nanoLC-MS/MS. Zagęścić i odsolić peptydy online na kolumnie wstępnej C18 z odwróconą fazą (0,15 mm ID x 20 mm z materiałem C18 o wielkości porów 5 μm) zamontowanej w układzie kolumny wentylowanej lub konfiguracji przełączającej przed kolumną.
- Oddziel peptydy na mikrokolumnie C18 z odwróconą fazą (0,075 mm ID x 200 mm samopakowane materiałem C18 o wielkości porów 3 μm lub mniejszej w samopakującej się kolumnie nanorozpylającej, takiej jak PicoFrit, używając 90-minutowego gradientu 5>35% acetonitrylu w porównaniu z 0,1% wodnym kwasem mrówkowym przy 300 nl/min. Przenieś eluent do hybrydowego spektrometru mas kwadrupol/orbitrap za pomocą źródła jonów w sprayu.
- Analiza peptydów przy użyciu metody akwizycji zależnej od danych Top15 (zakres MS m/z 350 - 1600, docelowa rozdzielczość 70 000 FWHM, tarcza AGC 1 x 10⁶, maksymalny czas napełniania 60 ms. Masa początkowa MS/MS 100, docelowa rozdzielczość 17.500 FWHM, tarcza AGC 2 x 10⁵, maksymalny czas napełniania 60 ms. Próg MS/MS 3 x 10⁴, obejmują stany naładowania 2 - 5, znormalizowaną energię zderzenia NCE 25%, wykluczenie dynamiczne 15 sekund).
7. Analiza danych
- Do analizy danych należy użyć ogólnodostępnego oprogramowania MaxQuant16. Szczegółowy protokół analizy danych bioinformatycznych opisano w16,17. Na potrzeby analizy połącz pliki danych pierwotnych ze wszystkich wycinków z toru SDS-PAGE w jeden eksperyment17.
Wyniki
Profilowanie proteomiczne guzków płynnych i litych pobranych od pacjentów jest obiecującym podejściem w odkrywaniu nowych biomarkerów diagnostycznych i prognostycznych. Jednak procedura przygotowania próbek oraz analiza spektrometryczna z masą są wymagające ze względu na złożoność próbek oraz konieczność dokładnego oznaczania ilości białek w dużych zestawach próbek. Opisana powyżej procedura eksperymentalna rozpoczyna się od izolacji interesujących komórek, albo za pomocą fluorescencyjnego sortowania komórek (FACS), albo poprzez mikrodysekcję laserową.
W tym celu komórki z aspiratów szpiku kostnego lub próbek krwi pobranych od pacjentów barwi się przeciwciałami znakowanymi fluorescencyjnie przeciwko określonym markerom powierzchniowym przed sortowaniem metodą FACS i lizą komórek.
Aby wzbogacić subpopulacje komórkowe z przekrojów tkanek, muszą one najpierw zostać osadzone na odpowiednich szkiełkach, aby umożliwić mikrodissekcję laserową. W tym celu należy osadzić przekroje tkanek na odpowiednich szkiełkach membranowych i przeprowadzić mikrodissekcję laserową zgodnie z instrukcjami producenta. Wybór interesujących obszarów i komórek wymaga odpowiedniej wiedzy na temat histomorfologii tkanki zdrowej i nowotworowej. Wyekstrahowane komórki są następnie przenoszone do odpowiedniej probówki zbiorczej. W przypadku każdej nowej badanej tkanki należy przeprowadzić wstępne eksperymenty w celu określenia ilości tkanki niezbędnej do ekstrakcji wystarczającej ilości białka (minimum 10 µg białka całkowitego). Każdą mikrodissekowaną próbkę traktuje się 60 µl buforu do lizy tkanek. Dla zapewnienia efektywnej lizy, komórki z próbek tkanek należy poddać sonikacji przez 3 min, a po dodaniu 15 µl SDS próbki inkubuje się w termomikserze w temperaturze 99 °C przez 1 hr, aby usunąć wiązania krzyżowe białek wywołane przez formalinę. Wirowanie pozwoli na końcowe zebranie oczyszczonego lizatu komórkowego.
Dla każdej analizowanej choroby (nowotworów płynnych i litych) należy opracować odpowiedni standard ilościowy Super-SILAC14. Właściwy standard powinien reprezentować ponad 90% białek wykazujących ekspresję w analizowanych próbkach. W celu przygotowania standardu ilościowego należy najpierw przeanalizować za pomocą spektrometrii mas linie komórkowe powiązane z danym typem nowotworu, aby określić ich profile ekspresji białek, a następnie przeprowadzić analizę głównych składowych (PCA). Należy wybrać 4–6 różnych linii komórkowych o zróżnicowanych wzorcach ekspresji białek i oznakować je metodą SILAC przy użyciu „ciężkiej” argininy i lizyny. Wydajność znakowania powinna zostać sprawdzona za pomocą nanoLC-MS/MS i powinna przekraczać 98%. Następnie linie komórkowe należy poddać lizie w taki sam sposób, jak odpowiednią próbkę pochodzącą od pacjenta, a następnie zmieszać ekwimolarne ilości białek z każdej próbki oraz standard SILAC spike-in. Krytycznym krokiem dla dokładnej analizy ilościowej białek w analizowanych próbkach klinicznych jest precyzyjne zmieszanie ekwimolarnych ilości białek z próbek pochodzących od pacjentów oraz standardu ilościowego SILAC spike-in. Do oznaczenia stężenia białek w lizatach pochodzących z sortowanych komórek można wykorzystać różne testy ilościowe białek. W przypadku lizatów komórkowych z komórek pochodzących z tkanek wymagany jest test odporny na wysokie stężenia SDS i DTT w lizacie. Stężenia białek w próbkach pochodzących od pacjentów oraz w standardzie SILAC spike-in powinny być mierzone za każdym razem przed połączeniem z odpowiednimi próbkami klinicznymi, aby zapewnić prawidłowe zmieszanie, co jest kluczowe dla porównywalności nawet setek próbek.
Po zmieszaniu równych ilości standardu wewnętrznego (spike-in) i lizatu, próbki uzyskane z guzów płynnych mieszano z LDS, podgrzewano w termomikserze w temperaturze 72 °C przez 10 min, a następnie poddawano elektroforezie 1D-PAGE i trawieniu trypsyną białek w żelu. Próbki uzyskane z tkanek oczyszczano z SDS i trawiono trypsyną przy użyciu metody FASP zgodnie z procedurą opracowaną przez Wisniewski et al.15
Otrzymane peptydy tryptyczne można skwantyfikować poprzez pomiar fluorescencji tryptofanu, co jest szczególnie istotne w przypadku próbek tkankowych, ponieważ ilość peptydów uwalnianych z filtra różni się w zakresie od 15% do 75% w stosunku do ilości białek początkowo naniesionych na filtr. W tym celu mierzymy fluorescencję tryptofanu. Porównanie z odpowiednim szeregiem rozcieńczeń tryptofanu pozwala na kwantyfikację peptydów, ponieważ 1,1 µg tryptofanu odpowiada około 100 µg peptydów. W razie potrzeby próbki pochodzące zwłaszcza z procesu FASP mogą zostać uprzednio oczyszczone na komercyjnych lub samodzielnie wykonanych końcówkach do mikrooczyszczania (stage tips) wypełnionych materiałem do chromatografii odwróconej C18 (RP-C18) przed wprowadzeniem do systemu nanoLC/MS/MS18.
Analizę spektrometryczną przeprowadzono przy użyciu systemu spektrometrii mas o wysokiej rozdzielczości i wysokiej czułości. W skrócie, próbki peptydów odsolono i wstępnie zagęszczono na przedkolumnie RP-C18, a następnie rozdzielono na analitycznej kolumnie RP-C18 połączonej bezpośrednio ze spektrometrem mas. Aby osiągnąć wystarczającą głębokość analizy, zastosowano albo kombinację wstępnego frakcjonowania białek metodą SDS-PAGE z 40-minutowymi gradientami RP-C18 (dla nowotworów płynnych), albo pojedyncze wtryski z długimi, 2–3-godzinnymi gradientami RP-C18 (dla guzów litych przetwarzanych metodą FASP). Widma MS rejestrowano z rozdzielczością 70 000 FWHM lub wyższą, aby umożliwić dokładną kwantyfikację par SILAC poprzez całkowanie profili pików chromatograficznych. Do identyfikacji białek zastosowano metodę akwizycji zależnej od danych Top15 w celu wygenerowania dużej liczby widm MS/MS dla identyfikacji peptydów i białek.
Na podstawie uzyskanych surowych danych identyfikacja i kwantyfikacja białek są przeprowadzane poprzez przeszukiwanie bazy danych za pomocą oprogramowania MaxQuant w odniesieniu do bazy sekwencji UniProt Knowledgebase Human Complete Proteome17. W oprogramowaniu MaxQuant (aktualna wersja 1.5.0.25) peptydy są identyfikowane z nabytych widm MS/MS poprzez dopasowanie fragmentów peptydów do widm wygenerowanych in silico z bazy sekwencji białek. Jednocześnie ekstrahowane są profile izotopowe jonów prekursorowych w obrębie ich chromatograficznych czasów retencji, a zintegrowane pola ich pików są wykorzystywane do względnej kwantyfikacji par peptydów lekki:ciężki powstałych w wyniku znakowania SILAC. Tożsamości peptydów i ich względne intensywności są następnie przypisywane do odpowiadających im właściwości białek. Oprogramowanie Perseus (aktualna wersja 1.5.0.15) jest następnie wykorzystywane do dalszej statystycznej oceny wyników przetwarzania w MaxQuant, w tym do porównań między próbkami, analizy PCA oraz grupowania hierarchicznego.
Wykorzystując opisany układ eksperymentalny, zidentyfikowaliśmy i określiliśmy ilość do 8 000 białek z próbki zawierającej zaledwie 30 µg całkowitego białka pochodzącego z guzów płynnych.
W podejściu proteomicznym typu shotgun, przy gradiencie LC trwającym zaledwie 2 hr, można zidentyfikować i przeanalizować ilościowo do 2500 białek z próbek guzów litych, co pozwala na analizę setek próbek klinicznych w stosunkowo krótkim czasie.

Rysunek 1. Schemat doświadczalny. Przedstawiono główne etapy wzbogacania podzbiorów komórkowych, izolacji białek, wprowadzania standardu ilościowego (spike-in) oraz analizy spektrometrycznej dla guzów płynnych i litych. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
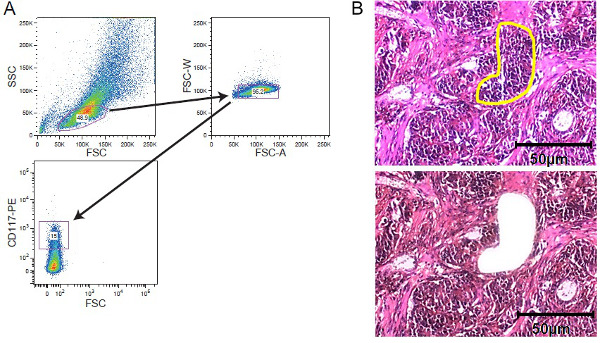
Rysunek 2. Strategie wzbogacania komórkowego. Sortowanie FACS i LCM. (A) Przykładowa strategia bramkowania obrazująca bramkowanie populacji komórek białaczkowych barwionych CD117, uzyskane za pomocą sortera komórkowego. (B) Mikrosekcja laserowa (LCM) tkanki guza litego. Przekroje tkanek o grubości 5 - 10 µm zamocowano na okładkach membranowych pokrytych folią przed barwieniem. Obszary zainteresowania wyselekcjonowano ręcznie do mikrosekcji laserowej. Przedstawiono przekroje przed mikrosekcją z zaznaczonym na żółto obszarem zainteresowania oraz po mikrosekcji. Na rysunku umieszczono pasek skali 50 µm. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
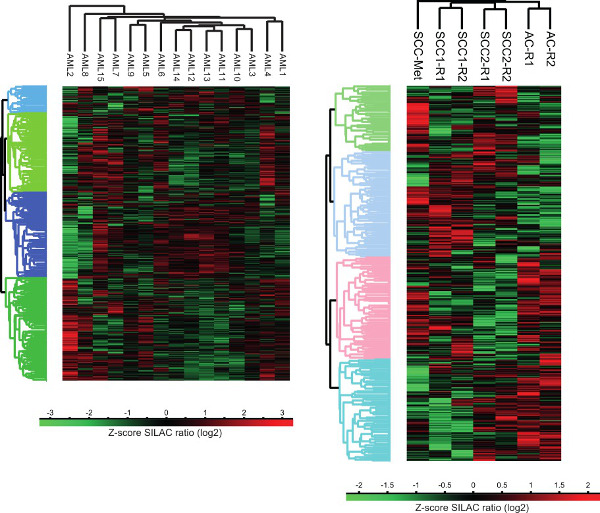
Rycina 3. Analiza klastrowa proteomów ludzkich komórek nowotworowych. Nienadzorowana analiza klastrowa profili ekspresji białek w guzach płynnych i solidnych została przeprowadzona przy użyciu platformy obliczeniowej Perseus. AC – gruczolak, SCC – raka płaskonabłonkowa, SCC-Met – przerzuty raka płaskonabłonkowego z nowotworów głowy i szyi, R – powtórzenie techniczne.
Dyskusja
Profilowanie spektrometryczne proteomów komórek nowotworowych pochodzących od pacjentów jest potrzebne do odkrycia nowych biomarkerów diagnostycznych/predykcyjnych, a także do lepszego zrozumienia biologii komórek nowotworowych, co z kolei może prowadzić do identyfikacji nowych potencjalnych celów leków. Jednak takie analizy spektrometrii mas są bardzo trudne, w szczególności dlatego, że aby uzyskać wiarygodne i biologicznie istotne wyniki, należy rozwiązać różne problemy przedanalityczne.
Opisany tutaj eksperymentalny przepływ pracy pozwala na ilościową charakterystykę proteomiczną proteomów pochodzących z subpopulacji komórkowych zarówno guzów płynnych, jak i litych. Początkowe wzbogacenie komórek nowotworowych za pomocą sortowania komórek opartego na FACS lub mikrodysekcji jest konieczne, aby uniknąć zanieczyszczenia przez komórki mikrośrodowiska guza. Co więcej, techniki te pozwalają na izolację subpopulacji komórkowych będących przedmiotem zainteresowania. Ostatnie badania komórkowo-biologiczne wykazały, że niektóre subpopulacje komórkowe mają właściwości inicjujące nowotwór, a zatem są bardzo istotne dla patogenezy raka19,20. Ponieważ spektrometria mas stała się bardziej czuła w ostatnich latach, ilościowe analizy proteomiczne są wykonalne dla niewielkich ilości białka, które można uzyskać z kilku tysięcy komórek, co umożliwia skupienie się na funkcjonalnie istotnych populacjach komórek.
Przedstawiona tutaj konfiguracja może być wykorzystana do identyfikacji i walidacji nowych biomarkerów diagnostycznych w próbkach FFPE. W związku z tym zapowiada się, że będzie użytecznym narzędziem do poprawy diagnostyki klinicznej, ponieważ do tej pory nadal brakuje biomarkerów molekularnych w odpowiedniej liczbie i jakości dla wielu typów nowotworów. Ważnymi przykładami trudnych rozpoznań różnicowych, dla których brakuje biomarkerów, są rozróżnienie między pierwotnym rakiem płuca a przerzutami do płuc, wewnątrztrzustkowym rakiem dróg żółciowych i gruczolakorakiem trzustki, a także różnicowanie łagodnego nerwiakowłókniaka od wysoce złośliwych guzów osłonki obwodowej nerwów. Co więcej, my i inni wykazaliśmy, że ilościowe wyjaśnienie sygnatur proteomicznych może być przydatne w badaniu biologii komórek nowotworowych w ogóle oraz w ujawnianiu predykcyjnych biomarkerów odpowiedzi terapeutycznej u pacjentów z rakiem21.
Dwie aktualne wady przedstawionej tutaj metody to wymóg rozległego ręcznego przetwarzania próbek oraz wymóg czasu akwizycji nanoLC-MS/MS. O ile pierwsze z tych problemów można rozwiązać, przenosząc przygotowanie próbek np. do formatów 96-dołkowych i stosując przetwarzanie zrobotyzowane, o tyle drugie będzie wymagało zmiany strategii akwizycji spektrometrii mas. Po zidentyfikowaniu podzbiorów białek docelowych, które mogą być powiązane np . z klasyfikacją nowotworów, przewidujemy zaprojektowanie ukierunkowanych metod spektrometrii mas, które zapewniają odczyty ilościowe dla tych podzbiorów przy znacznie zmniejszonym wysiłku separacji, a zatem przy odpowiednio skróconym czasie akwizycji. Gdyby wymagany czas akwizycji można było skrócić z 24 - 36 godzin (guzy płynne) lub 3 godzin (guzy lite) do np. 1 godziny przy użyciu ukierunkowanej spektrometrii mas i prostej jednowymiarowej separacji peptydów, wówczas uzyskany wzrost przepustowości można by wykorzystać do znacznego zwiększenia liczby badanych kontrprób biologicznych i technicznych, z odpowiednią poprawą znaczenia wyników kwantyfikacji. Wykazano już, że ukierunkowane podejścia oparte na spektrometrii mas są odpowiednim narzędziem do weryfikacji kandydatów na biomarkery białkowe związane z rakiem22 i zostały opracowane do punktu, w którym są obiecujące do walidacji, a nawet jako potencjalne narzędzie do rutynowego użytku klinicznego23,24.
Oświadczenia
Autorzy nie mają konfliktu interesów ani innych kwestii do ujawnienia.
Podziękowania
Autorzy dziękują Uwe Plessmannowi, Monice Raabe i Silvii Münch za wsparcie techniczne.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Zestaw 660 nm | Thermo scientific | 22662 | |
| Pożywka do hodowli komórkowych zubożona w argininę i lizynę | Thermo Scientific | 88421 | |
| Coomassie Brilliant Blue R-250 roztwór barwiący | Bio Rad | 161-0436 | |
| Dializowana płodowa surowica cielęca (FCS) | PAA | A15-107 | |
| Nasadki dyfuzora do mikrodysekcji | MMI | 50202 | |
| Sortownik FACS | BD | FACSAria III | |
| Kompatybilność z detergentem jonowym Odczynnik | Thermo scientific | 22663 | |
| Mikrodysektor wychwytywany laserowo | MMI | wycięcie komórki plus | |
| bufor LDS | Life Technologies | NP0009 | |
| Szkiełka membranowe do mikrodysekcji | MMI | 50103 | |
| Microcon YM-30 | Millipore | MRCF0R030 | |
| NuPAGE 4-12% Bis-tris Mini żele | Life Technologies | NP0335PK2 | |
| Picofrit Kolumny samopakujące | Nowy obiektyw | PF360-75-15-N-5 | Kolumna/emiter |
| spektrometrii masŚrodek redukujący | Life Technologies | NP0007 | |
| Reprosil-Pur LC/MS/MS Kolumna faza stacjonarna | Dr. Maisch | 120 C18-AQ, 3 µ m | |
| Reprosil-Pur LC/MS/MS Prekolumna faza stacjonarna | Dr. Maisch | 120 C18-AQ, 5 &mikro; m | |
| arginina znakowana SILAC | Eurisotop | CLM-2265-H-0,1 | |
| Lizyna znakowana SILAC | Eurisotop | DLM-2640-0,25 | |
| Trypsyna, klasa sekwencjonowania NB | Serva | 3728301 | do trawienia w żelu |
| Trypsyna, stopień sekwencjonowania | Promega | V5111 | do trawienia w roztworze |
| Bufor i roztwory | |||
| Bufor do lizy komórek: 150 mM NaCl, 50 mM Tris/HCl pH 7,8, 5 mM NaF, 0,5% NP40, 0,1% laurylmaltozyd, kompletny inhibitor proteazy Roche, 1 mM Na3VO4 | |||
| Bufor do lizy tkanek: 100 mM Tris/HCl pH 7,8, 0,1 M DTT | |||
| Mocznik: 8 M mocznik w 0,1 M Tris-HCl, pH 8,5 | dla protokołu FASP | ||
| IAA: 0,05 M jodoacetamid, 8 M mocznik, 0,1 M Tris-HCl, pH 8,5 | dla protokołu FASP | ||
| 0,05 M NH4HCO3 | |||
| 10 mM ditiotreitol (DTT) w 0,1 M wodorowęglanie | do trawienia | ||
| w żelu55 mM jodoacetamidu (IAA) w 0,1 mM wodorowęglanu | do trawienia w żelu | ||
| 5% wodny roztwór kwasu mrówkowego. |
Bibliografia
- Walther, T. C., Mann, M. Mass spectrometry-based proteomics in cell biology. J Cell Biol. 190 (4), 491-500 (2010).
- Lenz, C., Urlaub, H. Separation methodology to improve proteome coverage depth. Expert Rev Proteomics. 11 (4), 409-414 (2014).
- Olsen, J. V., Mann, M. Status of large-scale analysis of post-translational modifications by mass spectrometry. Mol Cell Proteomics. 12 (12), 3444-3452 (2013).
- Ong, S. E., et al. Stable isotope labeling by amino acids in cell culture, SILAC, as a simple and accurate approach to expression proteomics. Mol Cell Proteomics. 1 (5), 376-386 (2002).
- Jimenez, C. R., Verheul, H. M. Mass spectrometry-based proteomics: from cancer biology to protein biomarkers, drug targets, and clinical applications. Am Soc Clin Oncol Educ Book. , e504-e510 (2014).
- Tang, D. G. Understanding cancer stem cell heterogeneity and plasticity. Cell Res. 22 (3), 457-472 (2012).
- Evans, C., et al. An insight into iTRAQ: where do we stand now. Anal Bioanal Chem. 404 (4), 1011-1027 (2012).
- Ostasiewicz, P., Zielinska, D. F., Mann, M., Wisniewski, J. R. Proteome, phosphoproteome, and N-glycoproteome are quantitatively preserved in formalin-fixed paraffin-embedded tissue and analyzable by high-resolution mass spectrometry. J Proteome Res. 9 (7), 3688-3700 (2010).
- Malmström, J., Picotti, P., Aebersold, R. Perspectives of targeted mass spectrometry for protein biomarker verification. Curr Opin Chem Biol. 13 (5-6), 518-525 (2009).
- Gillet, L. C., et al. Targeted data extraction of the MS/MS spectra generated by data-independent acquisition: a new concept for consistent and accurate proteome analysis. Mol Cell Proteomics. 11 (6), (2012).
- Basu, S., Campbell, H. M., Dittel, B. N., Ray, A. Purification of specific cell population by fluorescence activated cell sorting (FACS). J Vis Exp. 41, (2010).
- Edwards, R. A. Laser capture microdissection of mammalian tissue. J Vis Exp. 8, 309(2007).
- Liu, N. Q., et al. Proteomics pipeline for biomarker discovery of laser capture microdissected breast cancer tissue. J Mammary Gland Biol Neoplasia. 17 (2), 155-164 (2012).
- Geiger, T., et al. Use of stable isotope labeling by amino acids in cell culture as a spike-in standard in quantitative proteomics. Nat Protoc. 6 (2), 147-157 (2011).
- Wisniewski, J. R. Proteomic sample preparation from formalin fixed and paraffin embedded tissue. J Vis Exp. (79), (2013).
- Cox, J., Mann, M. MaxQuant enables high peptide identification rates, individualized p.p.b.-range mass accuracies and proteome-wide protein quantification. Nat Biotechnol. 26 (12), 1367-1372 (2008).
- Cox, J., et al. A practical guide to the MaxQuant computational platform for SILAC-based quantitative proteomics. Nat Protoc. 4 (5), 698-705 (2009).
- Rappsilber, J., Mann, M., Ishihama, Y. Protocol for micro-purification, enrichment, pre-fractionation and storage of peptides for proteomics using StageTips. Nat Protoc. 2 (8), 1896-1906 (2007).
- Sarvi, S., et al. CD133+ cancer stem-like cells in small cell lung cancer are highly tumorigenic and chemoresistant but sensitive to a novel neuropeptide antagonist. Cancer Res. 74 (5), 1554-1565 (2014).
- Shlush, L. I., et al. Identification of pre-leukaemic haematopoietic stem cells in acute leukaemia. Nature. 506 (7488), 328-333 (2014).
- Schaab, C., et al. Global phosphoproteome analysis of human bone marrow reveals predictive phosphorylation markers for the treatment of acute myeloid leukemia with quizartinib. Leukemia. 28 (3), 716-719 (2014).
- Hüttenhain, R., et al. Reproducible quantification of cancer-associated proteins in body fluids using targeted proteomics. Sci Transl Med. 4 (142), 142ra94(2012).
- Burgess, M. W., et al. Simplified and efficient quantification of low-abundance proteins at very high multiplex via targeted mass spectrometry. Mol Cell Proteomics. 13 (4), 1137-1149 (2014).
- Boja, E. S., et al. Analytical Validation Considerations of Multiplex Mass Spectrometry-based Proteomic Platforms for Measuring Protein Biomarkers. J Proteome Res. , (2014).
Przedruki i uprawnienia
