Opisujemy implementację strategii REPLACE do celowania w interakcje białko-białko. REPLACE to iteracyjna strategia obejmująca podejścia syntetyczne i obliczeniowe w celu przekształcenia zoptymalizowanych inhibitorów peptydowych w cząsteczki podobne do leków.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Opracowanie inhibitorów oddziaływań białko-białko poprzez REPLACE: zastosowanie do projektowania i rozwoju konkurencyjnych inhibitorów CDK niebędących ATP
W tym artykule
Podsumowanie
Streszczenie
REPLACE to unikalna strategia opracowana w celu skuteczniejszego zwalczania interakcji białko-białko (PPI). Jego celem jest poszerzenie dostępnej przestrzeni docelowej leków poprzez zapewnienie ulepszonej metodologii identyfikacji inhibitorów dla takich miejsc wiązania, które stanowią większość potencjalnych celów leków. Głównym celem niniejszego artykułu jest przedstawienie metodologicznego przeglądu stosowania i zastosowania strategii REPLACE, która obejmuje podejścia oparte na chemii obliczeniowej i syntetycznej. Przykładem REPLACE jest jego zastosowanie do rozwoju inhibitorów konkurencyjnych kinaz zależnych od cyklin (CDK) niebędących ATP jako leków przeciwnowotworowych. CDK są często rozregulowane w nowotworach i dlatego są uważane za ważne cele w opracowywaniu leków. Doniesiono, że hamowanie CDK2 / cykliny A w fazie S sprzyja selektywnej apoptozie komórek rakowych w sposób niezależny od p53 poprzez szlak E2F1. Ukierunkowanie na interakcję białko-białko w rowku wiążącym cyklinę (CBG) jest podejściem, które pozwoli na specyficzne hamowanie cyklu komórkowego nad transkrypcyjnymi CDK. CBG rozpoznaje się na podstawie sekwencji konsensusu pochodzącej z substratów CDK i białek supresorowych nowotworu, zwanych motywem wiążącym cyklinę (CBM). CBM został wcześniej zoptymalizowany do oktapeptydu z p21Waf (HAKRRIF), a następnie okrojony do pentapeptydu zachowującego wystarczającą aktywność (RRLIF). Peptydy na ogół nie przenikają przez komórki, są metabolicznie niestabilne, dlatego też zastosowano strategię REPLACE (REplacement with Partial Ligand Alternatives through Computational Enrichment) w celu wygenerowania większej liczby inhibitorów podobnych do leków. Strategia rozpoczyna się od zaprojektowania peptydów hamujących ligowanych fragmentami (FLIP), które selektywnie hamują cykl komórkowy kompleksów CDK/cykliny. FLIP zostały wygenerowane przez iteracyjne zastępowanie reszt HAKRRLIF/RRLIF małymi cząsteczkami przypominającymi fragmenty (grupy capping), zaczynając od N-końca (Ncaps), a następnie zastępując je na C-końcu. Związki te są punktami wyjścia do wytwarzania kompetycyjnych inhibitorów CDK nie-ATP jako leków przeciwnowotworowych.
Wprowadzenie
W tymartykule opisano studium przypadku zastosowania strategii REPLACE (Replacement with partial ligand alternatives using computational enrichment) do przekształcania peptydowych inhibitorów interakcji białko-białko w cząsteczki o większym znaczeniu farmaceutycznym. Chociaż IPP stanowią bogate, ale niedostatecznie wykorzystywane źródło potencjalnych celów dla leków, istniejące metodologie są w dużej mierze niewystarczające, aby zapewnić ich szeroki dostęp. Obecne strategie, w tym projektowanie oparte na fragmentach4, wysokoprzepustowe badaniaprzesiewowe5 i zszywane peptydy6, przyniosły postępy, jednak w wielu przypadkach są one nieskuteczne. W związku z tym potrzebne są większe postępy i skuteczniejsze podejścia. Projekt REPLACE został w pełni przetestowany pod kątem rozwoju inhibitorów kinaz, które mają ulepszone właściwości podobne do leków i mają potencjał do dalszego rozwoju jako terapie przeciwnowotworowe. Strategia ta jest zilustrowana w rozwoju nie-ATP inhibitorów CDK cyklu komórkowego i obejmuje w następujący sposób: 1) uzyskanie 3D informacji strukturalnych na temat interakcji HAKRRLIF/RRLIF z rowkiem wiążącym cyklinę; 2) określenie ważnych determinantów wiązania dla interakcji peptydowej; 3) skrócenie N-końca peptydu zawierającego jeden lub więcej determinantów wiążących; 4) obliczeniowa identyfikacja potencjalnych alternatyw dla małych cząsteczek (częściowe alternatywy ligandów, PLA) dla skróconej części peptydu, które zachowują kluczowe interakcje peptydu macierzystego; 5) synteza lub komercyjne pozyskiwanie PLA, co do których przewiduje się, że będą się zachłannie wiązać z podmiejscem poprzednio zajmowanym przez usuniętą resztę peptydową; 6) synteza FLIPs poprzez ligację najlepszych PLA do skróconego peptydu z wykorzystaniem syntezy w fazie stałej; 7) testowanie FLIPs w teście wiązania in vitro lub teście funkcjonalnym (polaryzacja fluorescencyjna w kontekście CDK/cyklina), a następnie dalsza charakterystyka w teście żywotności komórki. Schematyczne przedstawienie strategii REPLACE pokazano na rysunku 1. W tym artykule omówiono iteracje strategii REPLACE oraz szczegółowo opisano zastosowanie do CDK2/cykliny A. Uważa się, że CDK są bezpośrednio lub pośrednio rozregulowane w większości nowotworów i dlatego są uważane za odpowiednie cele dla leków przeciwnowotworowych7. CDK wymagają asocjacji z cyklinami w celu pełnej aktywacji, a następnie fosforylacji kluczowych białek biorących udział w regulacji cyklu komórkowego8. Dwie główne grupy CDK to izotypy, które kontrolują punkty kontrolne cyklu komórkowego [G1 / S (CDK4 / cyklina D, CDK6 / cyklina D i CDK4 / cyklina E), faza S (CDK2 / cyklina A) i G2 / M (CDK1 / cyklina B)] oraz regulatory polimerazy RNA poprzez fosforylację (CDK7 / cyklina H, CDK8 / cyklina C, CDK9 / cyklina T). Kluczowy etap progresji fazy S następuje, gdy czynnik transkrypcyjny E2F1 tworzy kompleks z białkiem DP, który następnie wiąże się z DNA i inicjuje transkrypcję genu. CDK2 / cyklina A jest wymagana do neutralizacji aktywności transkrypcyjnej E2F1 poprzez fosforylację, co prowadzi do uwolnienia kompleksu E2F1-DP i jego późniejszej degradacji. Uważa się, że hamowanie CDK2 / cykliny A utrzymuje E2F1 w stanie związanym z DNA, co prowadzi do trwałej aktywacji. Wynikowy poziom aktywności E2F-1 przekroczy próg wymagany do indukcji apoptozy niezależnej od p53, co sugeruje strategię terapeutyczną. Ze względu na rozregulowane szlaki p53 i pRb, wysokie poziomy E2F-1 często występują w komórkach nowotworowych, a hamowanie CDK2 / cykliny A powinno prowadzić do selektywnej apoptozy w nowotworach i może być uważane za zwalidowany cel raka7.
Klinicznie badane inhibitory CDK celują w wysoce konserwatywne miejsce wiązania ATP, prowadząc do reaktywności krzyżowej między ponad 500 kinazami białkowymi w ludzkim kinomie i potencjalnie powodując skutki uboczne i toksyczność9. Alternatywnym podejściem jest inhibicja kompetycyjna bez ATP poprzez ukierunkowanie rekrutacji substratu przez CBG obecny na podjednostce regulatorowej cyklinowo-dodatniej, a zatem odrębny i odległy od miejsca wiązania ATP10,11. CBG jest przede wszystkim hydrofobowym rowkiem obecnym w cyklinie A, cyklinie D i cyklinie E i wykazano, że rozpoznaje sekwencję konsensusu znajdującą się w substratach i supresorach guza. Jako wyizolowany peptyd, motyw wiążący cyklinę (CBM) wiąże się z CBG i wykazano, że hamuje aktywność kinazy CDK cyklu komórkowego. CBM został zoptymalizowany do oktapeptydu (HAKRRLIF, CDK2/cyklina A IC50 0,07±0,02 μM, CDK4/cyklina D, IC50 0,88±0,34 μM), a ponadto skrócony do pentapeptydu stanowiącego dobry kompromis między masą cząsteczkową dla podobieństwa do leku a siłą działania (RRLIF, CDK2/cyklina A IC50 1,01±0,17 μM, CDK4/cyklina D, IC50 25,12±2,97 μM)12,13. CBG składają się z dużej pierwotnej i mniejszej wtórnej kieszeni hydrofobowej, które są zmostkowane przez region kwaśny (zawiera Glu220, Glu224 i Asp283). Kluczowe determinanty wiązania HAKRRLIF obejmują oddziaływanie Ala2 z wtórną kieszenią hydrofobową, parowanie jonów i wiązania wodorowe Lys3, Arg 4 i Arg5 z regionem kwaśnym oraz wysoki stopień komplementarności Leu6 i Phe8 z pierwotnym miejscem lipofilowym. Ponadto liczne wiązania wodorowe są dostarczane ze szkieletu peptydowego, podczas gdy Ile7 działa jako reszta dystansowa, umożliwiając optymalny kontakt z kieszenią pierwotną. Tryb wiązania i interakcje HAKRRLIF z CBG pokazano na rysunku 2.
Ukierunkowanie na interakcję białko-białko CBM/CBG zahamuje aktywność kinazy CDK2/cykliny A, CDK2/cykliny E i CDK4/cykliny D, co powinno wywołać apoptozę komórek nowotworowych za pośrednictwem E2F1, nie wpływając na normalne komórki7. Chociaż peptydy pochodzące z CBM są skutecznymi inhibitorami CDK cyklu komórkowego, jest mało prawdopodobne, że będą przydatne jako leki ze względu na ich niestabilność metaboliczną i ogólny brak przepuszczalności komórek. W tym celu zastosowaliśmy strategię REPLACE w celu przekształcenia tych silnych inhibitorów peptydowych w związki bardziej podobne do leków w celu dalszego rozwoju terapii przeciwnowotworowych wykorzystujących rozregulowany E2F1 poprzez hamowanie CDK2 / cykliny A. Poniższy protokół podsumowuje prace, które zostały zakończone w zakresie zastosowania REPLACE do rowka cyklinowego. W pierwszej kolejności zidentyfikowano podobne do leków zamienniki grupy cappingowej dla N-końcowego tetrapeptydu HAKRRLIF. Ponadto poprawę w tych grupach zbadano w dodatkowym badaniu walidacyjnym dla REPLACE. Przedstawiono również reprezentatywne wyniki tych badań.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
1. Komputacyjna identyfikacja potencjalnych grup cappingowych z małych cząsteczek
Uwaga: W zasadzie do przewidywania potencjalnych grup cappingowych można wykorzystać różne metody dokowania lub wyszukiwania farmakoforowego. Głównym celem badań obliczeniowych w REPLACE jest zidentyfikowanie małych cząsteczek, które zachowują cechy i oddziaływania aminokwasów, które zostały zastąpione.
- Walidacja protokołu dokowania LigandFit14
Uwaga: W poprzednich badaniach metoda dokowania (LigandFit15, moduł w pakiecie programów do modelowania molekularnego Discovery Studio 3.0) została zwalidowana, aby upewnić się, że algorytm ten jest wystarczający do odtworzenia trybów wiązania znanych Ncaps oraz aby wykazać, że wyniki uzyskane dla nieznanych związków mają charakter prognostyczny14.
- W kolejnych krokach (1.2 – 1.5) należy określić optymalne parametry dla programu LigandFit w następujący sposób: siatkę energetyczną PLP1 do generowania póz, minimalizację wygenerowanych póz oraz funkcję oceniającą PLP1 do analizy póz.
- Aby ograniczyć liczbę uzyskanych konformacji i odpowiednio ustawić ligandy pod kątem tworzenia wiązania kowalencyjnego w cappingowanym peptydzie, należy ustawić atomy azotu indolowego w Trp217 oraz azotu amidowego w Gln254 jako filtry oddziaływań dla wiązań wodorowych.
- Należy zaprojektować i dokować bibliotekę alternatywnych fragmentów do receptora CDK2/cyklina A (2UUE). Potencjalne grupy cappingowe do syntezy i pozyskania komercyjnego należy priorytetyzować na podstawie oceny PLP1, oddziaływań z filtrami oddziaływań oraz komplementarności z CBG. Poszczególne etapy wymagane do dokowania w programie LigandFit są następujące.
- Przygotowanie miejsca wiązania receptora14
- Zaimportuj strukturę krystaliczną CDK2/cyklina A (pdb id: 2UUE) do okna wizualizacji w oprogramowaniu. Struktura ta zawiera uprzednio zidentyfikowany FLIP 5-metylo-1-fenylo-1H-1,2,4-triazol-3-karboksamido(3,5-DCPT)RLIF związany z rowkiem cykliny (Rysunek 3).
- Usuń lub pozostaw na miejscu reszty RLIF (koniec C). W przypadku zachowania sekwencji peptydowej użyj N-końcowej grupy aminowej peptydu jako filtra oddziaływań dla liganda. Z narzędzi „Receptor-ligand interactions” utwórz sferę wokół N-cap 3,5-DCPT za pomocą opcji Show/Hide site sphere. Sfera służy do zdefiniowania aktywnego regionu w miejscu wiązania, w którym podczas procesu wiązania dopuszczalne są oddziaływania ligand-receptor.
- Dalszą definicję miejsca wiązania przeprowadź za pomocą opcji „find site as volume of selected ligand”, a następnie usuń ligand 3,5-DCPT z białka. Wykonaj ten krok, aby zdefiniować objętość wiązania wewnątrz utworzonej sfery.
- Ustaw atomy azotu indolowego i azotu amidowego reszt Trp217 oraz Gln254 jako filtry oddziaływań dla wiązań wodorowych. Skonfiguruj filtry tak, aby podczas procesu dokowania filtrowane były tylko te pozy, które oddziałują z atomami wskazanych reszt, co pozwoli zachować istotne oddziaływania w zadokowanych pozach.
- Przygotowanie ligandów14
- Zaprojektuj bibliotekę 100 potencjalnych grup blokujących (capping groups) w oparciu o kryteria obejmujące masę cząsteczkową mniejszą niż 500, obecność grupy karboksylowej do ligacji z uciętym peptydem oraz włączenie odpowiednich grup hydrofobowych (podstawiona grupa fenylowa) dla oddziaływań van der Waalsa w kieszeni wtórnej, zgodnie z Tabelą 1.
- Wybierz pierścienie heterocykliczne do naśladowania oddziaływań wiązań wodorowych peptydu z Trp217 oraz podstawniki mające zastąpić oddziaływania par jonowych zasadowych łańcuchów bocznych HAKRRLIF. Zadokuj ligandy jako odpowiednie cząsteczki aldehydów, tak aby tlen karbonylowy mógł oddziaływać z atomem azotu amidowego Gln254, podobnie jak szkielet amidowy w peptydzie wyjściowym (Tabela 1).
- Przed dokowaniem zminimalizuj zaprojektowane ligandy do konformacji o niskiej energii i przygotuj je w odpowiednim stanie jonizacji, korzystając z protokołu „Prepare ligands”. Narysuj i wyeksportuj te potencjalne grupy N-cap w formacie pliku .sdf w programie ChemDraw do arkusza kalkulacyjnego przed importem do oprogramowania.
Uwaga: Protokół przygotowania ligandów służy do minimalizacji wszystkich dokowanych ligandów do ich najniższych stanów energetycznych i przypisania ładunków jonizacji do odpowiednich atomów. W tym kroku zastosowano parametry domyślne.
- Dokowanie ligandów do rowka Cykliny A14
- Wybierz rutynę LigandFit z zestawu protokołów oddziaływań receptor-ligand w oprogramowaniu. Jako dane wejściowe do tego protokołu użyj receptora i przygotowanych ligandów.
- Dla tych uruchomień wybierz PLP1 jako siatkę energii, określ, że pozy mają być minimalizowane energetycznie, a liczba generowanych póz wynosi 10. Pozostałe parametry pozostaw w wartościach domyślnych.
Uwaga: LigandFit to metoda dokowania, która może identyfikować i generować pozy o wysokiej komplementarności i potencjalnym powinowactwie do centrum aktywnego białka, wykorzystując filtr porównania oparty na kształcie, połączony z algorytmem poszukiwania konformacyjnego Monte Carlo. Siatka energii używana przez program dokujący jest polem siłowym służącym do generowania oddziaływań ligand-receptor i potencjalnych póz. PLP1 to potencjał liniowy kawałkami (piecewise linear potential), który priorytetyzuje oddziaływania wiązań wodorowych, gdzie typ atomu PLP jest przypisany do każdego atomu liganda lub receptora niebędącego wodorem.
- Analiza wyników
- W pierwszej kolejności wyświetl pozy w programie wizualizatora, a następnie posortuj je według malejących wartości wyniku PLP1. Użyj funkcji scoringowych, takich jak PLP1, aby oszacować powinowactwo wiązania zadokowanego liganda na podstawie geometrii pozy kandydującego liganda i oddziaływań niekowalencyjnych ze strukturą docelowego receptora.
Uwaga: W tym przypadku stwierdzono, że funkcja scoringowa PLP1 daje najlepsze wyniki, ponieważ obejmuje szacowanie wiązań wodorowych. - Przeanalizuj wizualnie 25% najlepiej ocenionych póz pod kątem: 1) możliwości nałożenia na znany capping group (przy wartości względnego średniokwadratowego odchylenia (RMSD) mniejszej niż 2 Å), 2) spełnienia filtrów oddziaływań oraz 3) wizualnej komplementarności z rowkiem cykliny. Przyjmuje się, że poprawnie zadokowana poza (w porównaniu ze strukturą eksperymentalną) ma wartość RMSD < 2 Å.
- Zbadaj pozy pod kątem komplementarności wizualnej, definiowanej jako efektywne wypełnienie kieszeni wiążącej w sposób zgodny ze znanymi zależnościami struktura-aktywność. Filtry oddziaływań ustawiono tak, aby obejmowały więzy atomowe wymagające kontaktów międzycząsteczkowych uznanych za krytyczne dla wiązania i/lub wymaganych do ustawienia potencjalnej grupy blokującej w odpowiedniej geometrii dla tworzenia wiązania amidowego. Trzy przykłady zadokowanych póz potencjalnych grup N-blokujących tworzących wiązania wodorowe z filtrami oddziaływań przedstawiono na Rysunku 4.
- W pierwszej kolejności wyświetl pozy w programie wizualizatora, a następnie posortuj je według malejących wartości wyniku PLP1. Użyj funkcji scoringowych, takich jak PLP1, aby oszacować powinowactwo wiązania zadokowanego liganda na podstawie geometrii pozy kandydującego liganda i oddziaływań niekowalencyjnych ze strukturą docelowego receptora.
2. Synteza i charakterystyka potencjalnych grup blokujących koniec N
- Synteza grup blokujących N (N-capping groups).
- Do syntezy należy wykorzystać wszystkie komercyjne materiały wyjściowe, rozpuszczalniki i odczynniki w postaci otrzymanej. Potencjalne grupy blokujące N należy zsyntetyzować metodami konwencjonalnej chemii organicznej (Rycina 512,13 przedstawia przykład).
- W celu monitorowania reakcji należy przeprowadzić chromatografię cienkowarstwową (TLC) na żelu krzemionkowym.
- Materiał wyjściowy oraz mieszaninę reakcyjną (1 mg) należy rozpuścić w fazie ruchomej, a następnie nanieść na płytkę TLC za pomocą kapilar.
- Płytkę TLC należy umieścić w komorze zawierającej fazę ruchomą (octan etylu i heksan w stosunku 35:65). Po tym, jak faza ruchoma osiągnie 90% wysokości płytki TLC, należy ją wyjąć i wysuszyć na powietrzu.
- Do wykrywania materiału wyjściowego i mieszanin reakcyjnych w postaci widocznych plam należy użyć światła UV. Należy obliczyć Rf wszystkich plam (stosunek odległości przebytej przez plamę do odległości przebytej przez fazę ruchomą).
Uwaga: Reakcja jest zakończona, gdy nie jest widoczna plama dla Rf materiału wyjściowego.
- Po zakończeniu reakcji mieszaninę reakcyjną należy poddać obróbce, przenosząc ją do rozdzielacza i przemywając odpowiednio wodnym roztworem kwasu lub zasady. Należy zebrać rozpuszczalnik organiczny, odparować go w ewaporatorze obrotowym i wysuszyć otrzymany produkt surowy w próżni.
- Należy rozpuścić 500 mg produktu surowego w 3-5 ml odpowiedniego rozpuszczalnika, nałożyć na 1 g próbki krzemionki lub RP18 i wysuszyć na powietrzu. Próbkę zawierającą produkt surowy należy umieścić w kartridżach do szybkiej chromatografii SNAP (krzemionkowe/RP) i oczyścić materiał surowy za pomocą zautomatyzowanej szybkej chromatografii wysokosprawnej (zgodnie z protokołem producenta), stosując kolumnę SNAP 100 g z gradientem rozpoczynającym się od 6% octanu etylu: 94% heksanów do 50% octanu etylu i 50% heksanów w ciągu 15 objętości kolumny.
- Oczyszczony produkt zebrany w rozpuszczalniku z chromatografii typu flash należy wysuszyć w ewaporatorze obrotowym poprzez odparowanie całego rozpuszczalnika do suchości, a następnie dodatkowo wysuszyć produkt w próżni, aby usunąć wszystkie pozostałości rozpuszczalników. Należy przeprowadzić charakterystykę oczyszczonego produktu za pomocą NMR, MS i analitycznego HPLC.
- Dla 1H NMR i 13C NMR należy odważyć około 10 mg oczyszczonej próbki, rozpuścić ją w odpowiednim rozpuszczalniku deuterowanym i przenieść zawartość do suchej probówki NMR w celu zarejestrowania widm NMR2,14.
- Widma 1H NMR i 13C NMR należy zarejestrować za pomocą spektrometru NMR o wysokim polu (minimum 300 MHz). Widma mas należy uzyskać za pomocą QTOF (tandemowego spektrometru mas czasu przelotu z poczwórnym analizatorem), jonizacji elektrospray (ESI) lub VG 70S (magnetycznego spektrometru mas z podwójnym ogniskowaniem, EI)2,14.
- Czystość produktów należy przeanalizować metodą HPLC z detektorem macierzowym diode-array, wyposażonym w kolumnę analityczną C18 (2) 100 A, 250 x 4.6 mm, 5 µm. Należy zastosować gradient rozpoczynający się od 100% wody (0,1% kwasu trifluorooctowego) do 60% acetonitrylu (0,1% kwasu trifluorooctowego) w ciągu 30 min i utrzymać gradient przez 4 min. Chromatogramy należy rejestrować przy 226 i 254 nm2,14.
Uwaga: Czystość analityczna ocenianych związków wynosiła > 95%.
3. Synteza w fazie stałej w celu otrzymania FLIPs 2
- Synteza FLIP-ów z blokowaniem końca N
- Zsyntetyzować peptydowe związki z blokowaniem końca N za pomocą standardowych metod syntezy w fazie stałej, wykonując następujące kroki.
- Aktywować 5 ekwiwalentów aminokwasu C-końcowego (Fmoc-Phe) w 4,4 ekwiwalentach O-benzotriazolu-N,N,N’,N’-tetrametylo-uroniu-heksafluorofosforanu (HBTU, 221,93 mg) w 2 ml DMF przez 5 min. Nałożyć mieszaninę Fmoc-Phe i HBTU na żywicę Rink, stosując 6 ekwiwalentów diizopropyloetyloaminy (DIPEA, 103,13 mg) przez 1 h w RT.
- Usunąć grupę ochronną Fmoc z pozostałości C-końcowej, stosując 20% piperydynę w 3 ml DMF przez 10 min. Dołączać kolejne aminokwasy (np. Fmoc-Ile, Fmoc-Leu, Fmoc-Arg-pmc) krok po kroku. Na każdym etapie dołączyć 5 ekwiwalentów następnego aminokwasu, stosując 6 ekwiwalentów DIPEA (103,13 mg) i 4,4 ekwiwalentów HBTU (221,93 mg) w 2 ml DMF przez 1 h w RT.
- Przeprowadzić cykle płukania (5 x 10 ml DMF + 5 x 10 ml DCM) po etapach dołączania aminokwasów oraz usuwania ochrony Fmoc opisanych powyżej. Po złożeniu peptydy, dołączyć grupy blokujące koniec N, stosując 6 ekwiwalentów DIPEA (103,13 mg) i 4,4 ekwiwalentów HBTU (221,93 mg) w 2 ml DMF przez 1 h w RT.
- Po zakończeniu syntezy peptydy potraktować 2 ml mieszaniny odcinającej (90:5:5 TFA/H2O/TIPS) O/N w celu usunięcia grup ochronnych łańcuchów bocznych oraz odcięcia FLIP-ów od żywicy. Otrzymany produkt tryturować zimnym eterem dietylowym w celu wytrącenia i w razie potrzeby odparować w ewaporatorze rotacyjnym.
- Zsyntetyzować peptydowe związki z blokowaniem końca N za pomocą standardowych metod syntezy w fazie stałej, wykonując następujące kroki.
- Synteza FLIP-ów z blokowaniem końców N i C
- Odważyć i rozpuścić peptyd Arg-Leu z zablokowanym i chronionym końcem N (16,1 mg, 0,02 mmol) w dichlorometanie, a następnie dodać [4-(3-chlorofenoksy)pirydyn-2-ylo]metanamine (C-cap) wraz z O-benzotriazolu-N,N,N',N'-tetrametylo-uroniu heksafluorofosforanem (HBTU; 16,7 mg, 0,02 mmol) i N,N-diizopropyloetyloaminą (DIPEA; 6,5 mg, 0,02 mmol).
- Mieszać i monitorować reakcję w RT, aż analiza TLC/HPLC wskaże całkowite zużycie substratu wyjściowego. Po zakończeniu reakcji zagęścić surową mieszaninę reakcyjną za pomocą ewaporatora rotacyjnego, a następnie rozdzielić ją pomiędzy octan etylu i wodę.
- Oddzielić warstwę wodną od organicznej; warstwę organiczną przemyć 1 N NaOH, 1 N HCl oraz solanką. Osuszyć warstwę organiczną ok. 1 g siarczanu sodu i zagęścić produkt w ewaporatorze rotacyjnym. Na koniec produkt potraktować O/N mieszaniną odcinającą (95:2,5:2,5 kwas trifluorooctowy/H2O/TIPS) w celu usunięcia ochrony.
- Otrzymany produkt tryturować zimnym eterem dietylowym i w razie potrzeby odparować w ewaporatorze rotacyjnym do całkowitej suchości, aby usunąć cały rozpuszczalnik. Produkt dodatkowo suszyć w próżni w celu usunięcia wszystkich pozostałości rozpuszczalników.
- Oczyszczanie i charakterystyka FLIP-ów
- Oczyścić surowe FLIP-y metodą półpreparatywnej odwróconej HPLC. Zliofilizować oczyszczone FLIP-y i wyznaczyć ich masę cząsteczkową za pomocą spektrometrii mas2,14.
- Wyznaczyć czystość analityczną FLIP-ów za pomocą HPLC z detektorem matrycowym, wyposażonego w kolumnę C18 (2) 100 A, 250 x 4,6 mm, 5 µm. Zastosować metodę gradientową zaczynającą od 95% H2O (0,1% kwasu trifluorooctowego)/5% acetonitrylu (0,1% kwasu trifluorooctowego) do 35% H2O (0,1% kwasu trifluorooctowego)/65% acetonitrylu (0,1% kwasu trifluorooctowego) w ciągu 30 min i utrzymać gradient przez 4 min. Chromatogramy rejestrować przy 226 i 254 nm.
4. Analiza wiązania metodą polaryzacji fluorescencji do oznaczania wiązania konkurencyjnego 2,14
- Przeprowadzić analizę w czarnych płytkach 384-dołkowych (138 µl) zgodnie z poniższą procedurą.
- Rozcieńczyć próbki, peptydy znakujące (4 nM) oraz kompleksy kinaz (CDK2/cyklina A — 18 µg/ml, CDK4/cyklina D — 37 µg/ml) do wymaganych stężeń w buforze do analizy (25 mM HEPES pH 7, 10 mM NaCl, 0,01% Nonidet P-40, 1 mM ditiotreitol (DTT)).
- Do każdego dołka płytki 384-dołkowej dodać: 5 µl CDK4D1 lub CDK2CA (0,3 µg/dołek oczyszczonego rekombinowanego ludzkiego kompleksu kinazy), 5 µl roztworu związku, 5 µl 30 nM peptydu znakującego (peptyd znakujący fluoresceinyl-Ahx-Pro-Val-Lys-Arg-Arg-Leu-(3ClPhe)-Gly lub fluoresceinyl-Ahx-Pro-Val-Lys-Arg-Arg-Leu-Phe-Gly). Jako dołki kontrolne zastosować 5 µl każdego z: DMSO (6%), buforu i znacznika oraz 5 µl DMSO (6%), kompleksu kinazy i znacznika.
- Po dodaniu wszystkich składników wirować płytkę z prędkością 500 rpm przez 1 min (41,16 x g) w temperaturze pokojowej (RT), a następnie inkubować płytkę z mieszaniem przez 45 min w temperaturze pokojowej. Za pomocą wielomodalnego czytnika płytek z detektorem wyposażonym w filtry wzbudzenia/emisji 485 nm/535 nm i lustro dichroiczne zmierzyć intensywność fluoresceiny w każdym dołku płytki.
- Obliczyć względną średnią polaryzację (mp) dla wszystkich badanych próbek, korzystając z poniższego równania. Wyznaczyć wartości IC50 za pomocą regresji logarytmicznej poprzez korelację względnych wartości mp i stężeń testowych.
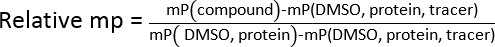
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
Interakcje HAKRRLIF z rowkiem cykliny przedstawiono na Rysunku 2. Pozostałości peptydowe stanowiące kluczowe determinanty wiązania obejmują Ala2, Arg4, Leu6 i Phe8, podczas gdy pozostałe aminokwasy wnoszą mniejszy wkład12,13,18. W niniejszym studium przypadku wykorzystano strategię REPLACE w celu znalezienia fragmentów alternatywnych dla pozostałości w tetrapeptydzie N-końcowym HAKRRLIF, przede wszystkim naśladując interakcje Ala2 i Arg4. Na podstawie określonych kryteriów zbudowano bibliotekę...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
Celowanie w interakcje białko-białko (PPI) w odkrywaniu leków jest bardzo trudne, ponieważ zazwyczaj obejmują one duży, płytki interfejs kontaktowy składający się z licznych i rozproszonych kontaktów19. Ponadto związki peptydowe, które hamują IPP, które są podatne na odkrycie leków, są problematyczne ze względu na ich większą masę cząsteczkową, niestabilność metaboliczną i słabą biodostępność20. Obecne strategie, które zostały zastosowane do opracowania inhibitorów IPP, obejmują projektowanie proteo...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Autorzy oświadczają, że nie mają konkurencyjnych interesów finansowych.
Podziękowania
Dziękujemy doktorom Douglasowi Pittmanowi i Michaelowi Wyattowi za pomoc w hodowli komórkowej oraz dr Wyattowi i pani Erin Anderson za pomoc w rozwoju testów wiązania. Dziękujemy Mike'owi Walli i Billowi Cothamowi z Wydziału Chemii i Biochemii Uniwersytetu Południowej Karoliny za pomoc w zakresie spektrometrii mas oraz Heldze Cohen i dr Perry'emu Pellechii za spektrometrię NMR. Praca ta została sfinansowana przez National Institutes of Health w ramach grantu projektu badawczego 5R01CA131368.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Chemia obliczeniowa | |||
| Accelyrs Discovery studio 3.0 | |||
| Dell Optiplex Workstations | |||
| Synthetic organic chemistry | |||
| Żel krzemionkowy (płytki GF-254) do TLC, Biotage (Uppsala, Szwecja) do chromatografii flash, Waters Alliance 2695 HPLC z 2996 detektor diodowo-matrycowy wyposażony w C18 (2) 100 A, 250 x 4,6 mm, 5 μ m kolumna (Phenomenox Luna) do oznaczania czystości, widma 1H NMR i 13C NMR zarejestrowano odpowiednio za pomocą spektrometru Varian Mercury 300 i 400. Widma masowe mierzono za pomocą spektrometru mas Micromass QTOF (Tandem quadruple-1 time of flight mass spectrometer), jonizacji elektronrozpylanej (ESI) i VG 70S (spektrometr mas z podwójnym ogniskowaniem sektora magnetycznego, EI). | |||
| Test polaryzacji fluorescencji | |||
| 384 płytki mikrodołkowe, mikropipety | Grenier Bio-one | 110256602 | |
| CDK4D1 i CDK2CA (dobrze oczyszczony rekombinowany kompleks kinazy ludzkiej) | BPS Bio Sciences | 40094(CDK4/Cyklina D), 41101(CDK2/Cyklina A) | |
| Bufor testowy (25 nM HEPES pH 7, 10 mM NaCl, 0,01% Nonidet P-40, 1 mM ditiotretol (DTT))25 | |||
| nM HEPES | CALBIOCHEM | ||
| NaCl | Fisher | 127838 | |
| Nonidet P-40 | US Biological | N3500 | |
| DTT | Aldrich-70 | ||
| ° C zamrażarka | Revco (Ultima II) | ||
| Detektor wielomodowy DTX880 wyposażony w 485 nm/535 Filtry wzbudzenia/emisji nm i zwierciadło dichroiczne odpowiednie do fluoresceiny | Beckman Coulter, Brea, CA | ||
| Cell Culture | |||
| 96 dołków | Fisher | ||
| Zamrożone zapasy linii komórkowych U2OS (kostniakomięsak) i DU145 (rak prostaty) | Surowica ATCC | ||
| NU, podłoże DMEM, trypsyna, PEN/STRIP, odczynnik | MTTFisher, technologia życia, Heamocytometr Alfa Aesar | ||
| VWR-70 | |||
| ° C zamrażarka | : Revco (Ultima II) | ||
| Inkubator | Thermo electron corporation | ||
| Wirówka | : Eppendorf | 5804 R | |
| Lodówka: 4-8 ° C | Isotemp Fisher | ||
| DTX880 wyposażony w 595 nm filter | Beckman Coulter, Brea, CA |
Bibliografia
- Andrews, M. J., et al. REPLACE: a strategy for iterative design of cyclin-binding groove inhibitors. Chembiochem. 7, 1909-1915 (2006).
- Liu, S., et al. Optimization of Non-ATP Competitive CDK/Cyclin Groove Inhibitors through REPLACE-Mediated Fragment Assembly. J Med Chem. 56, 1573-1582 (2013).
- McInnes, C. Chapter 29. Annual Reports in Medicinal Chemistry. Bernstein, M., Desai, P. 47, Elsevier. 459-474 (2012).
- Bower, J. F., Pannifer, A. Using fragment-based technologies to target protein-protein interactions. Curr Pharm Des. 18, 4685-4696 (2012).
- Makley, L. N., Gestwicki, J. E. Expanding the number of 'druggable' targets: non-enzymes and protein-protein interactions. Chemical biology, and drug design. 81, 22-32 (2013).
- Walensky, L. D., Bird, G. H. Hydrocarbon-Stapled Peptides: Principles, Practice, and Progress. J Med Chem. , (2014).
- Shapiro, G. I. Cyclin-dependent kinase pathways as targets for cancer treatment. J Clin Oncol. 24, 1770-1783 (2006).
- Thais, M., Sielecki, J. F. B., Enfield, P. A., Trainor, G. l Cyclin dependant kinase inhibitors: Useful targets in cell cycle regulation. Journal of medicinal chemistry. 43, 1-18 (2000).
- Morphy, R. Selectively nonselective kinase inhibition: striking the right balance. J Med Chem. 53, 1413-1437 (2010).
- Chen, Y. N., et al. Selective killing of transformed cells by cyclin/cyclin-dependent kinase 2 antagonists. Proc Natl Acad Sci USA. 96, 4325-4329 (1999).
- Orzaez, M., Gortat, A., Mondragon, L., Bachs, O., Perez-Paya, E. ATP-noncompetitive inhibitors of CDK-cyclin complexes. ChemMedChem. 4, 19-24 (2009).
- Kontopidis, G., et al. Insights into cyclin groove recognition: complex crystal structures and inhibitor design through ligand exchange. Structure. 11, 1537-1546 (2003).
- McInnes, C., Andrews, M. J., Zheleva, D. I., Lane, D. P., Fischer, P. M. Peptidomimetic design of CDK inhibitors targeting the recruitment site of the cyclin subunit. Current medicinal chemistry. Anti-cancer agents. 3, 57-69 (2003).
- Premnath, P. N., et al. Fragment based discovery of arginine isosteres through REPLACE: towards non-ATP competitive CDK inhibitors. Bioorganic, and medicinal. 22, 616-622 (2014).
- Venkatachalam, C. M., Jiang, X., Oldfield, T., Waldman, M. LigandFit: a novel method for the shape-directed rapid docking of ligands to protein active sites. J Mol Graph Model. 21, 289-307 (2003).
- Mendoza, N., et al. Selective cyclin-dependent kinase 2/cyclin A antagonists that differ from ATP site inhibitors block tumor growth. Cancer Res. 63, 1020-1024 (2003).
- Denizot, F., Lang, R. Rapid colorimetric assay for cell growth and survival. Modifications to the tetrazolium dye procedure giving improved sensitivity and reliability. J Immunol Methods. 89, 271-277 (1986).
- Zheleva, D. I., et al. Highly potent p21(WAF1)-derived peptide inhibitors of CDK-mediated pRb phosphorylation: delineation and structural insight into their interactions with cyclin A. The journal of peptide research : official journal of the American Peptide Society. 60, 257-270 (2002).
- Ivanov, A. A., Khuri, K. F. R., Fu, H. Targeting protein-protein interactions as an anticancer strategy. Trends in Pharmacological Sciences. 34, (2013).
- Thayer, A. M. Improving peptides. Chemical and Engineering News. 89, 13-20 (2011).
- Yin, H., Hamilton, A. D. Strategies for targeting protein-protein interactions with synthetic agents. Angew Chem Int Ed Engl. 44, 4130-4163 (2005).
- Jubb, H., Higueruelo, A. P., Winter, A., Blundell, T. L. Structural biology and drug discovery for protein-protein interactions. Trends Pharmacol Sci. 33, 241-248 (2012).
- Cannon, J. B. Pharmaceutics and drug delivery aspects of heme and porphyrin therapy. J Pharm Sci. 82, 435-446 (1993).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
