Glikozydy indoksylowe są dobrze znanymi i szeroko stosowanymi narzędziami do badań przesiewowych enzymów i monitorowania aktywności enzymów. Zwłaszcza w przypadku struktur typu glukozy poprzednie syntezy okazały się trudne i mało wydajne. Nasze nowatorskie podejście wykorzystuje estry kwasów indoksylowych jako cenne produkty pośrednie, aby uzyskać znaczną liczbę glikozydów indoksylowych z dobrą wydajnością.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Synteza indoksylglikozydów do wykrywania aktywności glikozydazy
W tym artykule
Podsumowanie
Streszczenie
Glikozydy indoksylowe okazały się cennymi i wszechstronnymi narzędziami do monitorowania aktywności glikozydazy. Indoksyle są uwalniane w procesie hydrolizy enzymatycznej i są szybko utleniane, na przykład przez tlen atmosferyczny, do barwników typu indygo. Reakcja ta umożliwia szybkie i łatwe badania przesiewowe in vivo bez izolacji lub oczyszczania enzymów, a także szybkie testy na płytkach agarowych lub w roztworze (np. przesiewanie niebiesko-białe, mikrodołki) i jest stosowana w biochemii, histochemii, bakteriologii i biologii molekularnej. Niestety, synteza takich substratów okazała się trudna, ze względu na różne reakcje uboczne i niską reaktywność indoksylowej funkcji hydroksylowej. Szczególnie w przypadku struktur typu glukoza zaobserwowano niskie plony. Nasze nowatorskie podejście wykorzystuje ester kwasu indoksylowego jako kluczowe produkty pośrednie. Estry kwasów indoksylowych o zróżnicowanych wzorcach substytucji przygotowano na skalowalnych ścieżkach. Glikozylacje z przeniesieniem fazowym z tymi akceptorami i peracetylowanymi halogenkami glikozylu można przeprowadzać w typowych warunkach z wysoką wydajnością. Rozszczepienie estrów, a następnie łagodna glikozylacja za pośrednictwem srebra daje peracetylowane glikozydy indoksylowe z wysoką wydajnością. Wreszcie deprotekcja jest wykonywana według Zempléna.
Wprowadzenie
Przez długi czas produkcja indygo była procesem o dużym znaczeniu gospodarczym. Zanim wielkoskalowe syntezy chemiczne zapewniły tani dostęp do indygo, prekursory pozyskiwano ze źródeł naturalnych już od czasów przedchrześcijańskich. Uprawa roślin dostarczających indygo (naturalnego indygo) w Europie stała się nieopłacalna w XVIIth wieku, ponieważ zawartość prekursorów indygo w indygowiec indyjskim (0,2-0,8 %) jest około 30 razy wyższa. Pod koniec XIX wieku synteza chemiczna indygo wyparła tradycyjną uprawę1,2.
Naturalnie występujące w roślinach prekursory indygo obejmują indykan (1), Isatan A (2) i Isatan B (3) (Rysunek 1). Wszystkie one składają się z motywu indoksylu połączonego z resztą glikozylową. Rozszczepienie wiązania glikozydowego, na przykład poprzez hydrolizę enzymatyczną, prowadzi do uwolnienia indoksylu (4). Sam indoksyl jest prawie bezbarwny, ale może zostać szybko utleniony do barwnika indygo (5). Ta czuła reakcja została zaadaptowana w biochemii, histochemii, bakteriologii i biologii molekularnej do monitorowania aktywności enzymów. Możliwe jest przesiewowe badanie aktywności in vivo bez izolacji lub oczyszczania enzymów, a także szybkie testy na płytkach agarowych lub w roztworze (np. selekcja niebiesko-biała, mikrostudzienki). W zależności od reszty (np. estrów, glikozydów, siarczanów) połączonej z częścią indoksylu, opracowano odpowiednie substraty dla różnych klas enzymów (np. esteraz, glikozydaz, sulfataz)3. W dalszej części skupiono się na tworzeniu i zastosowaniu glikozydów indoksylu.
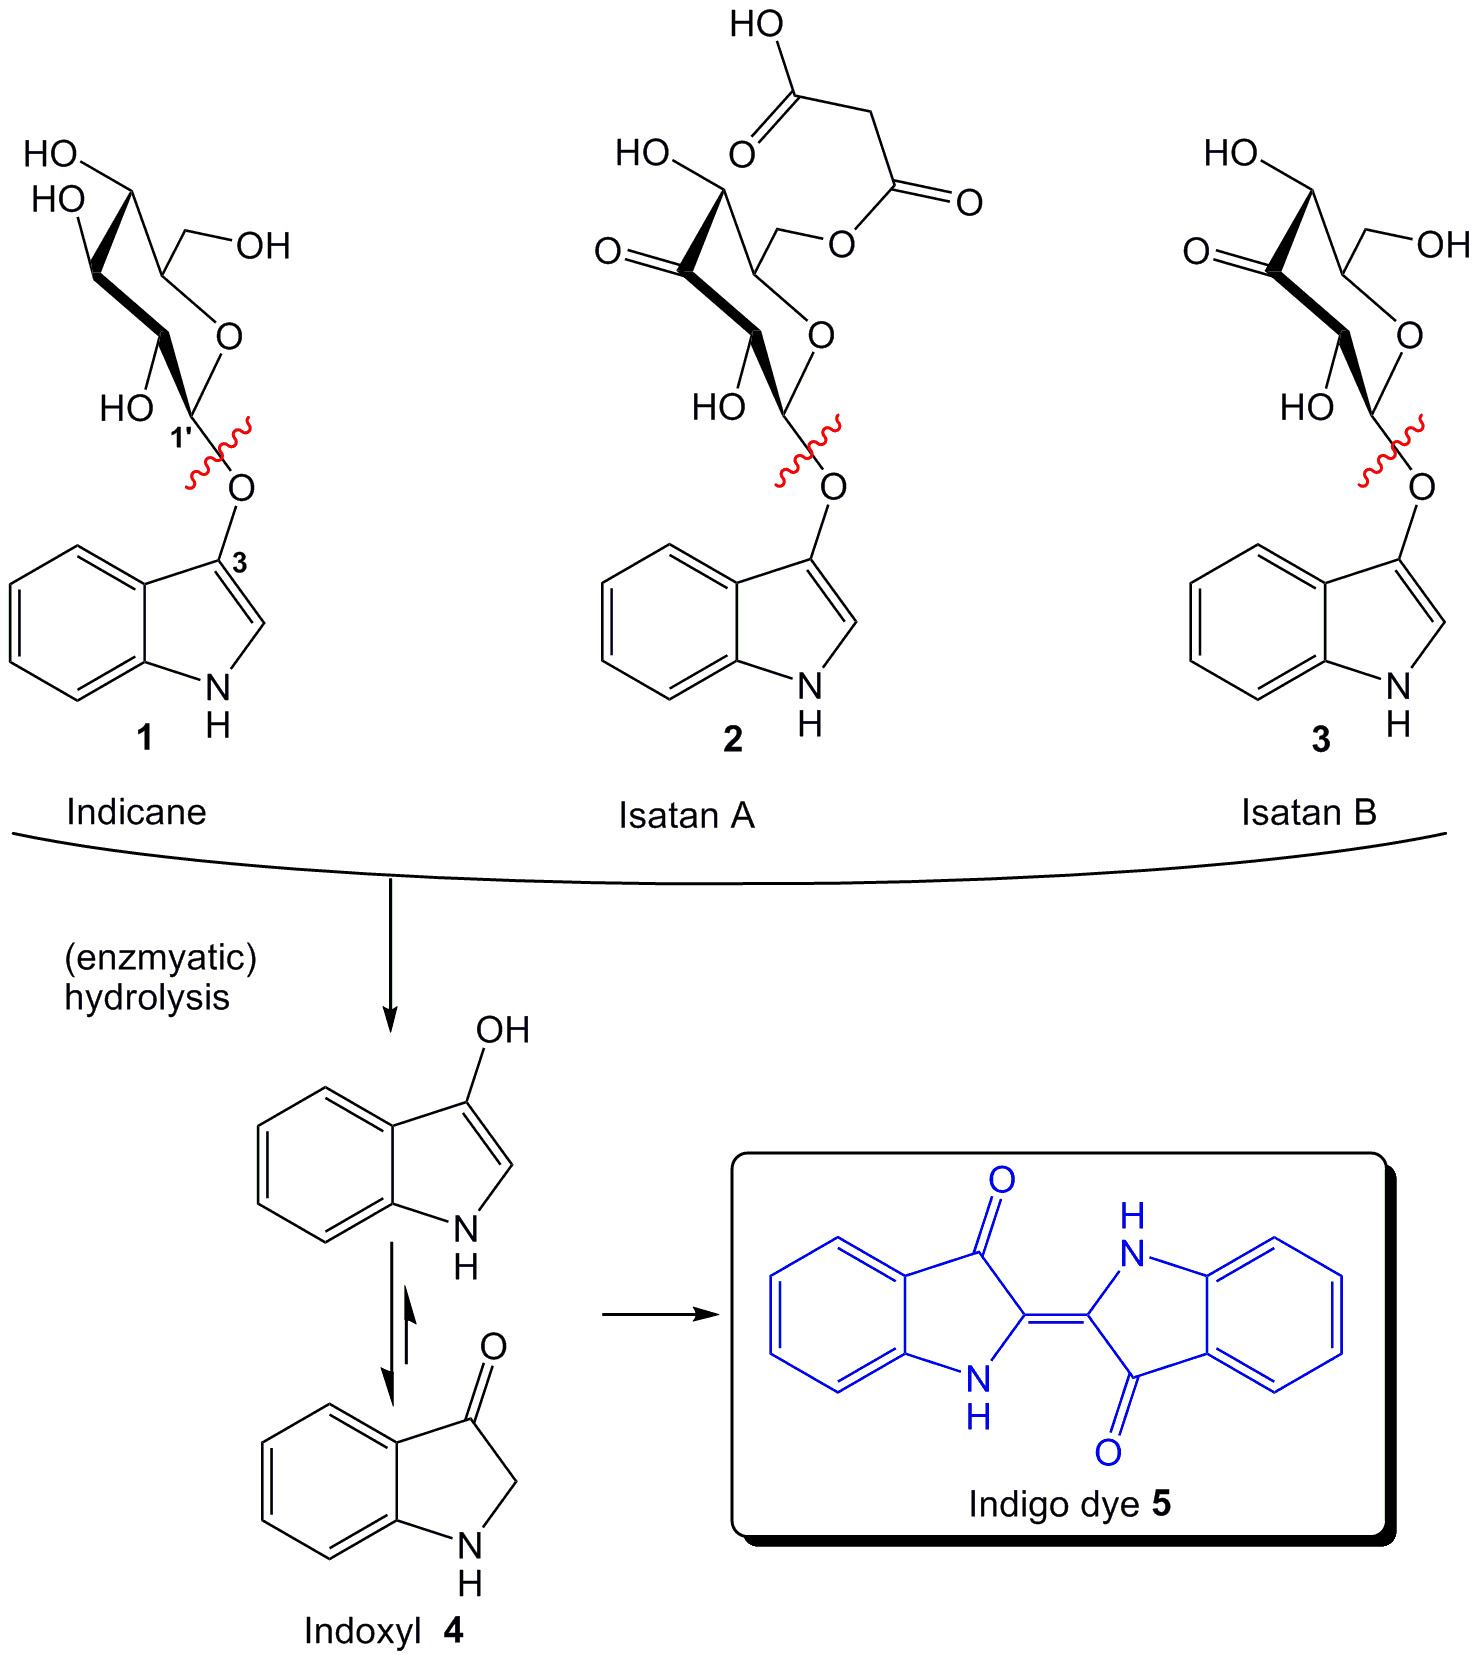
Rysunek 1: Naturalne prekursory indygo i powstawanie barwnika indygo w drodze hydrolizy. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
Wzór podstawienia grupy indoksylowej determinuje kolor i właściwości fizyczne otrzymanego barwnika indygowego. Najczęstszymi wzorami podstawienia są 5-bromo-4-chloro (oznaczany jako X; zielono-niebieski), 5-bromo (niebieski) oraz 5-bromo-6-chloro (magenta), ponieważ tworzą one najmniejsze cząsteczki barwnika, nie tworzą granul i wykazują najmniejszą dyfuzję z miejsc hydrolizy. Ta ostatnia właściwość jest szczególnie istotna w eksperymentach in vivo3.
Pierwszy raport dotyczący indigogennej metody wykrywania aktywności esterazy został opublikowany w 1951 roku przez Barrnetta i Seligmana, którzy wykorzystali octan oraz maślan indoksylu4. Około dekadę później zasadę indigogenną zaadaptowano do lokalizacji glukozydazy ssaków5. Do tej pory opracowano kilka glikozydów indoksylu, mimo że ich synteza okazała się trudna. Większość syntez opiera się na zastosowaniu N-acetylowanego indoksylu jako akceptora i odpowiedniego halogenku glikozylowego jako donora6-14. Glikozylację przeprowadza się w acetonie z wodorotlenkiem sodu. W tych warunkach zachodzi szereg reakcji ubocznych, co znacząco obniża wydajność. Szczególnie dla struktur typu glukozowego zgłaszano bardzo niskie wydajności glikozylacji (np. 15% dla (N-acetyl-5-bromo-4-chloro-indol-3-yl)-2,3,4,6-tetra-O-acetyl-β-ᴅ-glukopiranozydu6 oraz 26% dla (N-acetyl-5-bromo-4-chloro-indol-3-yl)-2,3,2',3',4'-penta-O-acetyl-β-ᴅ-ksylobiosydu14 w nowszym przykładzie). Dzięki nowatorskiemu podejściu, z wykorzystaniem estrów kwasu indoksylowego, przygotowano znaczną liczbę glikozydów indoksylu z dobrymi wydajnościami (np. (N-acetyl-5-bromo-4-chloro-indol-3-yl)-2,3,4,6-tetra-O-acetyl-β-ᴅ-glukopiranozyd z wydajnością 57%).
Poniższy protokół opisuje prostą syntezę allylowego estru kwasu indoksylowego (5-bromo-4-chloro) oraz opartą na niej syntezę glikozydy indoksylowej (X-Gal). Prosty eksperyment modelowy demonstruje reaktywność enzymatyczną β-galaktozydazy z wykorzystaniem X-Gal.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
Uwagi ogólne:
Wszystkie reakcje zostały przeprowadzone przy użyciu dygestorium i odpowiedniego sprzętu ochrony osobistej. Wszystkie odczynniki i rozpuszczalniki (cz.d.; zawartość wody dla suchych rozpuszczalników: MeCN <50 ppm; Et2O <0,01%; CH2Cl2 <0,003%; THF <0,005%) zostały zakupione ze źródeł komercyjnych i wykorzystane w takim stanie, w jakim zostały otrzymane. TLC wykonano na płytkach z żelem krzemionkowym Merck 60 F254. Związki wykryto za pomocą promieniowania UV i/lub traktowania EtOH/H2SO4 (9:1), a następnie ogrzewania. Chromatografię kolumnową przeprowadzono z użyciem żelu krzemionkowego 60 (230-400 mesh) firmy Merck/Fluka. Filtracje przeprowadzono za pomocą lejka Büchnera i pompy aspiratora. Rozpuszczalniki usuwano za pomocą wyparki obrotowej (40 °C, ~200 rmp). Produkty suszono w wysokiej próżni (rotacyjna pompa łopatkowa). Reakcje wymagające suchych rozpuszczalników prowadzono w atmosferze argonu.
Poniżej opisano syntezę X-Gal (16) z użyciem estru allilowego kwasu 5-bromo-4-chloro-indoksylowego (12). Dla dalszych związków o różnych wzorcach podstawiania, a także estrów metylowych przygotowanych zgodnie z tą syntetyczną sekwencją, patrz ref.17-19.
1. Akceptor: Synteza estru allilowego18 kwasu 5-bromo-4-chloro-indoksylowego (12)
- N-acetylacja: synteza N-(4-bromo-3-chloro-2-metylofenylo)-acetamidu (6)
- Rozpuścić 10,0 g (45,7 mmol) 4-bromo-3-chloro-2-metyloaniliny w 30 ml dichlorometanu.
Ostrożność! Dichlorometan jest szkodliwy i schładza roztwór w łaźni lodowej. - Dodawać kroplami 6,50 ml (68,7 mmol) bezwodnika octowego i pozostawić mieszaninę do ogrzania do temperatury pokojowej. Mieszaninę można mieszać przez 8 godzin lub przez noc. Ostrożność! Bezwodnik octowy jest i łatwopalny.
- Usunąć rozpuszczalnik i dokonać rekrystalizacji z octanu etylu/metanolu w stosunku 9:1 (wydajność: 97% (11,6 g, 44,2 mmol), bezbarwne ciało stałe).
Ostrożność! Octan etylu jest drażniący i łatwopalny. Ostrożność! Metanol jest toksyczny i łatwopalny.
- Rozpuścić 10,0 g (45,7 mmol) 4-bromo-3-chloro-2-metyloaniliny w 30 ml dichlorometanu.
- Utlenianie: Synteza kwasu N-acetylo-5-bromo-6-chloro-antranilowego (7)
- Refluks mieszaniny 2,30 g (8,76 mmol) 6 (produkt otrzymany z kroku 1.1) i 2,10 g (8,52 mmol) MgSO4•7H2O w 40 ml wody w kolbie okrągłodennej z 3 szyjkami wyposażonej w chłodnicę i wkraplacz.
- Dodawać kroplami 50 ml nasyconego roztworu KMnO4 w wodzie do mieszaniny reakcyjnej przez okres 3 godzin. Następnie podgrzewać przez dodatkowe 2 godziny w kąpieli olejowej w temperaturze ok. 135 °C. Ostrożność! Nadmanganian potasu jest szkodliwy i utleniający.
- Schłodzić do temperatury pokojowej i przefiltrować piroluzyt (MnO2), który powstaje podczas reakcji.
Ostrożność! Piroluzyt jest szkodliwy. - Dodać kwas solny (37%) do filtratu do pH 1, następnie przefiltrować produkt i wysuszyć w próżni (wydajność: 70% (1,80 g, 6,15 mmol), bezbarwne ciało stałe).
Ostrożność! Kwas solny jest.
- Deacetylacja: synteza kwasu 5-bromo-6-chloro-antranilowego (8)
- Rozpuścić 3,90 g (13,3 mmol) 7 (produkt otrzymany z etapu 1.2) w 70 ml 1 N wodnego roztworu wodorotlenku sodu i ogrzewać w temperaturze ok. 100 °C (kąpiel olejowa) przez 5 godz.
Ostrożność! Wodorotlenek sodu jest. - Schłodzić do temperatury pokojowej i dodać kwas solny (37%) do pH 1, następnie przefiltrować produkt za pomocą lejka Büchnera i wysuszyć w próżni (wydajność: 88% (2,93 g, 11,7 mmol), bezbarwne ciało stałe).
- Rozpuścić 3,90 g (13,3 mmol) 7 (produkt otrzymany z etapu 1.2) w 70 ml 1 N wodnego roztworu wodorotlenku sodu i ogrzewać w temperaturze ok. 100 °C (kąpiel olejowa) przez 5 godz.
- Tworzenie bezwodnika: Synteza bezwodnika 5-bromo-6-chloro-izatonowego (9)
- Zawiesić 8,17 g (32,6 mmol) 8 (produkt otrzymany z kroku 1.3) w 33 ml suchego acetonitrylu.
Ostrożność! Acetonitryl jest szkodliwy i łatwopalny. - Mieszać w temperaturze pokojowej i dodawać kroplami 5,3 ml i roztwór 3,22 g (10,8 mmol) trifosgenu w 18,5 ml suchego dichlorometanu przez 30 minut. Następnie podgrzewać przez 3 godziny w temperaturze 50 °C (kąpiel olejowa). Ostrożność! Pirydyna jest szkodliwa i łatwopalna.
Ostrożność! Trifosgen jest toksyczny i może uwalniać fosgen. - Usuń około 75% rozpuszczalnika i wygasz reakcję, dodając 100 ml wody destylowanej i przefiltruj produkt. Umyć niewielką ilością zimnego dichlorometanu.
- Wysuszyć produkt w próżni (wydajność: 88% (7,53 g, 27,2 mmol), bezbarwne ciało stałe).
- Zawiesić 8,17 g (32,6 mmol) 8 (produkt otrzymany z kroku 1.3) w 33 ml suchego acetonitrylu.
- N-alkilowanie: Synteza bezwodnika 5-bromo-6-chloro-N-[(metoksykarbonylo)allilo]-izatonowego (10)
- Rozpuścić 25 g (90 mmol) 9 (produkt otrzymany z kroku 1.4) w 250 ml bezwodnego dimetyloformamidu i schłodzić w łaźni lodowej><. Ostrożność! Dimetyloformamid jest szkodliwy i łatwopalny
- Dodać 1,15 ekwiwalentu wodorku sodu (60% w parafinie) porcjami.
Ostrożność! Wodorek sodu jest i łatwopalny; Ciężka reakcja z wodą/lodem. - Po 30 minutach mieszania w temperaturze 0 °C rozgrzać do temperatury pokojowej i dodawać kroplami 1,2 równoważnika bromooctanu allilu.
- Po mieszaniu przez 5 godzin wygasić reakcję, dodając 500 ml wody destylowanej i przefiltrować produkt.
- Umyć wodą (3 razy po 100 ml) i wysuszyć produkt w próżni (wydajność: 93% (31,5 g, 84,1 mmol), bezbarwne ciało stałe).
- Otwarcie bezwodnika: Synteza estru allilowego kwasu 5-bromo-6-chloro-N-(metoksykarbonylilo)-antranilowego (11)
- Rozpuścić 10 g (27 mmol) z 10 (produkt otrzymany z kroku 1.5) w 100 ml alkoholu allilowego.
Ostrożność! Alkohol allilowy jest szkodliwy i niebezpieczny dla środowiska. - Dodaj porcjami 350 mg (8,70 mmol) wodorku sodu (60% w parafinie).
- Po mieszaniu przez 6,5 godziny lub przez noc usuń rozpuszczalnik.
- Poddać surowy produkt chromatografii kolumnowej (kolumna 30 x 6 cm; 240 g krzemionki) eter naftowy/octan etylu w stosunku 2:1; RF = 0,66), (wydajność: 80% (8,30 g, 21,3 mmol), olej żółty).
Ostrożność! Eter naftowy jest łatwopalny, drażniący i niebezpieczny dla środowiska.
- Rozpuścić 10 g (27 mmol) z 10 (produkt otrzymany z kroku 1.5) w 100 ml alkoholu allilowego.
- Kondensacja Dieckmanna: Synteza estru allilowego kwasu 5-bromo-4-chloro-indoksylowego (12)
- Zmieszać 3,0 g (7,7 mmol) 11 (produkt otrzymany z kroku 1.6) i 1,75 g (15,6 mmol) tert-butotlenku potasu w 100 ml suchego eteru dietylowego
Ostrożność! Tert-butotlenek potasu jest i łatwopalny.
Ostrożność! Eter dietylowy jest szkodliwy i skrajnie łatwopalny. - Podgrzewać mieszaninę pod chłodnicą zwrotną przez 2 godziny w temperaturze 40-45 °C.
- Usunąć około 75% rozpuszczalnika i dodać rozcieńczony kwas solny (100 ml, 1 M).
Ostrożność! Nie suszyć całkowicie, może dojść do rozkładu. - Przefiltrować produkt i wysuszyć w próżni (wydajność: 84% (5,14 g, 15,5 mmol), bezbarwne do lekko zielonego ciała stałego).
- Zmieszać 3,0 g (7,7 mmol) 11 (produkt otrzymany z kroku 1.6) i 1,75 g (15,6 mmol) tert-butotlenku potasu w 100 ml suchego eteru dietylowego
2. Glikozyd indoksylowy: Synteza X-Gal17
- Glikozylacja z przeniesieniem fazowym: Synteza (estru allilowego kwasu 5-bromo-4-chloro-indoks-3-yrylowego) 2,3,4,6-tetra-O-acetylo-β-ᴅ-galaktopiranozydu (14)
- Zmieszać 400 mg (1,21 mmol) kwasu indoksylowego allilesteru 12 (produkt otrzymany z kroku 1.7), 410 mg (1,21 mmol) wodorosiarczanu tetrabutyloamonu i 500 mg (1,21 mmol) donora bromku 2,3,4,6-tetra-O-acetylo-α-ᴅ-galaktopiranozylu (α-acetobromogalaktozy) w 10 ml dichlorometanu. Ostrożność! Wodorosiarczan tetrabutyloamoniowy jest szkodliwy.
- Dodać 10 ml wodnego roztworu węglanu potasu (1 M).
Ostrożność! Węglan potasu jest. - Mieszać w temperaturze pokojowej aż do całkowitego spożycia donora (TLC: eter naftowy/octan etylu).
- Oddzielić fazę organiczną (rozdzielacz separacyjny), wysuszyć naNa 2SO4 i usunąć rozpuszczalnik.
- Poddać surowy produkt chromatografii kolumnowej (eter naftowy/octan etylu 1:1; RF = 0,33). (Wydajność: 86% (690 mg, 1,04 mmol), bezbarwne ciało stałe).
- Rozszczepienie estrów i dekarboksylacja: synteza (N-acetylo-5-bromo-4-chloro-indol-3-ylo) 2,3,4,6-tetra-O-acetylo-β-ᴅ-galaktopiranozydu (15)
- Rozpuścić 600 mg (0,908 mmol) 14 (produkt otrzymany z kroku 2.1) w 15 ml suchego tetrahydrofuranu.
Ostrożność! Tetrahydrofuran jest szkodliwy i łatwopalny. - Dodać 800 μl morfoliny i 105 mg (9,09 μmol) tetrakis(trifenylofosfiny)palladu(0) i mieszać przez noc w temperaturze pokojowej.
Uwaga! Morfolina jest łatwopalna i. - Usunąć rozpuszczalnik.
- Dodać 400 mg (2,40 mmol) octanu srebra, 800 mg (5,79 mmol) węglanu potasu i 10 ml bezwodnika octowego.
Ostrożność! Octan srebra jest drażniący i niebezpieczny dla środowiska. - Podgrzewać w temperaturze 90-100 °C przez 20 min.
- Po schłodzeniu do temperatury pokojowej rozcieńczyć dichlorometanem.
- Przemyć mieszaninę dwukrotnie wodą i raz rozcieńczonym roztworem NaHCO3 (10%).
Ostrożność! Wodorowęglan sodu jest. - Wysuszyć fazę organiczną na Na2SO4 (filtr) i usunąć rozpuszczalnik.
- Poddać surowy produkt chromatografii kolumnowej (PE/EA 1:1; RF = 0,24), (wydajność: 88% (495 mg, 8,00 mmol), bezbarwne ciało stałe).
- Rozpuścić 600 mg (0,908 mmol) 14 (produkt otrzymany z kroku 2.1) w 15 ml suchego tetrahydrofuranu.
- Deacetylacja Zemplén: Synteza (5-bromo-4-chloro-indol-3-ylo)-β-ᴅ-galaktopyranozydu (16)
- Rozpuścić 396 mg (0,436 mmol) 15 (produkt otrzymany z kroku 2.2) w 10 ml metanolu.
- Dodać katalityczną ilość metanolanu sodu i mieszać przez noc w temperaturze pokojowej.
Ostrożność! Metanolan sodu jest łatwopalny i. - Zneutralizować za pomocą Amberlite IR-120 H+ (filtr) i zagęścić.
Ostrożność! Amberlite IR-120 H+ działa drażniąco. - Wysuszyć produkt w próżni (wydajność: 87% (170 mg, 0,416 mmol), bezbarwne ciało stałe).
3. Ilustrowanie eksperymentu modelowego: Dowód aktywności β-galaktozydazy z użyciem X-Gal
- Przygotować 0,5 mM roztwór X-Gal w 500 μl buforu (Tris-HCl 20 mM; pH 7,4; 50 mM NaCl, 0,1 mM kwas etylenodiaminotetraoctowy; lub innym odpowiednim buforem dla twojego enzymu) w probówce do mikrowirówki (X-Gal można rozpuścić w kilku μl dimetylosulfotlenku).
- Dodać 1 μl β,1-3-galaktozydazy (EC 3.2.1.23 10 000 j./ml; lub innej odpowiedniej β-galaktozydazy) i wstrząsnąć (600 obr./s) w temperaturze 37 °C.
- Śledź reakcję. Barwnik typu indygo powstaje po krótkim czasie.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
Pierwsze syntezy indicanu oraz 5-bromo-indikanu zostały opublikowane przez Robertsona już w 1927 i 1929 roku15,16. Dzięki zastosowaniu estru metylowego kwasu indoksylowego jako akceptora, zablokowano reaktywną pozycję 2, co częściowo ograniczyło reakcje uboczne. Glikozylacja w acetonie/wodorotlenku sodu, po deprectyzacji i dekarboksylacji (160 °C, bezwodnik octowy, 1 godz.) oraz końcowej deacylacji, doprowadziła do otrzymania indicanu i 5-bromo-indikanu. W oparciu o tę koncepcję opracowaliśmy udoskonaloną synt...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
Ze względu na niską wydajność i ograniczenia, zwłaszcza w przypadku struktur typu glukozy i bardziej złożonych sacharydów, opracowano nowatorskie podejście do syntezy glikozydów indoksylowych. Estry kwasów indoksylowych okazały się cennymi kluczowymi produktami pośrednimi i uzyskano je w modularnej, skalowalnej ścieżce. Wszystkie etapy są wysokowydajne, a dzięki tanim materiałom wyjściowym i łatwej obróbce możliwe są syntezy wielogramowe. Zaletą podejścia opartego na estrze allilowym jest zablokowanie reaktywnej 2-pozycy...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Autorzy oświadczają, że nie mają konkurencyjnych interesów finansowych.
Podziękowania
Wsparcie tej pracy przez Glycom A/S, Kopenhaga, Dania, jest wdzięczne za podziękowania.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Bezwodnik octowy | Grü ssing | 10298 | , łatwopalny |
| Acetonitryl | Sigma-Aldrich | 608-001-00-3 | Szkodliwy, łatwopalny |
| alkohol allilowy | Aldrich | 453021 | Szkodliwy, niebezpieczny dla środowiska |
| Amberlite IR-120 H+ | Fluka | 06428 | Drażniący |
| kwas bromooctowy | Merck | 802260 | , toksyczny, niebezpieczny dla środowiska |
| 4-Bromo-3-chloro-2-metylanilina | ABCR | AB 171687 | Drażniący |
| Dichlorometan | ACROS | 326850010 | Szkodliwy |
| eter dietylowy | Grü ssing | 10274 | Szkodliwy, skrajnie łatwopalny |
| Dimetyloformamid | ACROS | 348430010 | Szkodliwy, łatwopalny |
| Dimetylosulfotlenek | Sigma-Aldrich | 41648 | |
| Octan etylu | Sigma-Aldrich | 607-022-00-5 | Drażniący, łatwopalny |
| Kwas etylenodiaminotetraoctowy | AppliChem | A1103.0500 | Substancja drażniąca |
| β 1,3-galaktozydaza, rekombinowana, E. coli | Calbiochem | 345795 | |
| Kwas solny | VWR | 20252.290 | |
| hydrat siarczanu magnezu | Merck | 105885 | |
| Metanol | ACROS | 326950010 | Toksyczny, łatwopalny |
| Morpholine | Janssen Chimica | 15.868.57 | , łatwopalne |
| Eter naftowy | Azelis | 111053 | Łatwopalny, drażniący, niebezpieczny dla środowiska |
| Węglan potasu | Grü ssing | 12005 | |
| nadmanganian potasu | Grü ssing | 12056 | Szkodliwy, utleniający |
| Tert-butatlenek potasu | Merck | 804918 | , łatwopalny |
| Pirydyna | Sigma-Aldrich | 613-002-00-7 | Szkodliwy, łatwopalny |
| Octan srebra | Fluka | 85140 | Drażniący, niebezpieczny dla środowiska |
| Wodorowęglan sodu | Grü ssing | 12144 | |
| wodorek sodu | Merck | 814552 | , łatwopalny |
| wodorotlenek sodu | Riedel-de Hä en | S181200 | |
| metanolan sodu | Merck | 806538 | , łatwopalny |
| siarczan sodu | Grü ssing | 12175 | |
| Wodorosiarczan tetrabutyloamonu | Lancaster | 5438 | Szkodliwy |
| tetrahydrofuran | Sigma-Aldrich | 87371 | Szkodliwy, łatwopalny |
| Tetrakis (trifenylofosfina)pallad(0) | Sigma-Aldrich | 216666 | |
| Trifosgen | Fluka | 15217 | Toksyczny |
| tris (hydroksymetylo)aminometan chlorowodorek | Sigma | T-3253 | Drażniący |
Bibliografia
- Clark, R. J. H., Cooksey, C. J., Daniels, M. A. M., Withnall, R. Indigo, Woad, and Tyrian Purple: Important Vat Dyes from Antique to the Present. Endeavour. 17, 191-199 (1993).
- Hunger, K. Industrial Dyes: Chemistry, Properties, Applications. , 1st, Weinheim. Wiley-VHC. (2003).
- Kiernan, J. A. Indigogenic Substrates for Detection and Localization of Enzymes. Biotechn. Histochem. 82, 73-103 (2007).
- Barnett, R. J., Seligman, A. M. Histochemical Demonstration of Esterases by Production of Indigo. Science. 114, 579-582 (1951).
- Pearson, B., Andrews, M., Grose, F. Histochemical Demonstration of Mammalian Glucosidase by Means of 3-(5-Bromoindolyl)-β-ᴅ-glucopyranoside. Exp. Biol. Med. 108, 619-623 (1961).
- Anderson, F. B., Leaback, D. H. Substrates for the Histochemical Localization of some Glycosidases. Tetrahedron. 12, 236-239 (1961).
- Van Dort, M. E., Lee, K. C., Hamilton, C. A., Rehemtulla, A., Ross, B. R. Radiosynthesis and Evaluation of 5-[125I]Iodoindolyl-3-yl-β-ᴅ-galactopyranoside ([125I]IBDG) as a β-Galactosidase Imaging Radioligand. Mol. Imaging. 7, 187-197 (2008).
- Yoshida, K., Iino, N., Koga, I. Syntheses of Halogen Substituted β-ᴅ-Glucuronides and Their Hydrolysis by Rabbit Liver β-Glucoronidase. Chem. Pharm. Bull. 32, 1759-1769 (1975).
- Horwitz, J. P., et al. Substrates for Cytochemical Demonstartion of Enzyme Activity I. Some Substituted 3-Indolyl-β-ᴅ-glycopyranosides. J. Med. Chem. 7, 574-575 (1964).
- Eschenfelder, V., Brossmer, R. 5-Bromo-indol-3-yl 5-Acetamido-3,5-dideoxy-α-ᴅ-glycero-ᴅ-galactononulopyranosidic Acid, a Novel Chromogenic Substrate for the Staining of Sialidase Activity. Glycoconjugate J. 4, 171-178 (1987).
- Fujii, I., Iwabuchi, Y., Teshima, T., Shiba, T., Kikuchi, M. X-Neu5Ac: A Novel Substrate for Chromogenic Assay of Neuraminidase Activity in Bacterial Expression Systems. Bioorg. Med. Chem. 1, 147-149 (1993).
- Berlin, W., Sauer, B. In situ Color Detection of α-ʟ-Arabinofuranisodase, a "No-Background" Reporter Gene, with 5-Bromo-3-indolyl-α-ʟ-arabinofuranoside. Anal. Biochem. 243, 171-175 (1996).
- Marmuse, L., et al. New Chromogenic Substrates for Feruloyl Esterases. Org. Biomol. Chem. 6, 1208-1214 (2008).
- Kaneko, S., Kiaoka, M., Kuno, A., Hayashi, K. Syntheses of 4-Methylumbelliferyl-β-ᴅ-Xylobioside and 5-Bromo-3-Indolyl-β-ᴅ-Xylobioside for Sensitive Detection of Xylanase Activity on Agar Plates. Biosci. Biotechnol. Biochem. 64, 741-745 (2000).
- Robertson, A. J. Syntheses of Glucosides. Part I. The Synthesis of Indican. Chem. Soc. , 1937-1943 (1927).
- Robertson, A., Waters, R. B. J. Synthese of Glucosides. Part VII. The Synthesis of 6-Bromoindican. Chem. Soc. , 2239-2243 (1929).
- Böttcher, S., Thiem, J. Indoxylic Acid Esters as Convenient Intermediates Towards Indoxyl Glycosides. Eur. J. Org. Chem. , 564-574 (2014).
- Böttcher, S., Hederos, M., Champion, E., Dékány, G., Thiem, J. Novel Efficient Routes to Indoxyl Glycosides for Monitoring Glycosidase Activities. Org. Lett. 15, 3766-3769 (2013).
- Böttcher, S., Thiem, J. Facile Preparation of Indoxyl- and Nitrophenyl Glycosides of Lactosamine and Isolactosamine. RSC Adv. 4, 10856-10861 (2014).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
