Przedstawiono protokół kowalencyjnego łączenia dużej różnorodności pojedynczych cząsteczek na końcówce AFM. Podano procedury i przykłady określające siłę adhezji i energię swobodną tych cząsteczek na stałych nośnikach i biointerfejsach.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Badanie adhezji pojedynczych cząsteczek za pomocą spektroskopii sił atomowych
W tym artykule
Podsumowanie
Streszczenie
Spektroskopia sił atomowych jest idealnym narzędziem do badania molekuł na powierzchniach i powierzchniach. Przedstawiono eksperymentalny protokół łączenia dużej liczby pojedynczych cząsteczek kowalencyjnie na końcówce AFM. W tym samym czasie końcówka AFM jest pasywowana, aby zapobiec niespecyficznym interakcjom między końcówką a podłożem, co jest warunkiem wstępnym do badania pojedynczych cząsteczek przyczepionych do końcówki AFM. Pokrótce przedstawiono analizy mające na celu określenie siły adhezji, długości adhezji i energii swobodnej tych cząsteczek na powierzchniach stałych i biointerfejsach, a także podano zewnętrzne odniesienia do dalszej lektury. Przykładowymi cząsteczkami są poli(aminokwas) polityrozyna, polimer przeszczepu PI-g-PS i fosfolipid POPE (1-palmitoilo-2-oleoilo-sn-glicero-3-fosfoetanoloamina). Cząsteczki te są desorbowane z różnych powierzchni, takichjak CH, diament zakończony wodorem i dwuwarstwy lipidowe w różnych warunkach rozpuszczalnika. Na koniec omówiono zalety eksperymentów ze spektroskopą siłową pojedynczych cząsteczek, w tym sposoby decydowania, czy naprawdę pojedyncza cząsteczka została zbadana w eksperymencie.
Wprowadzenie
W ciągu ostatnich 30 lat, mikroskopia sił atomowych (AFM) okazała się cenną techniką obrazowania do badania biologicznych materiałów i powierzchni 1,2 i syntetycznych 3, ponieważ zapewnia molekularną rozdzielczość przestrzenną we wszystkich trzech wymiarach i może być używana w różnych środowiskach rozpuszczalników. Ponadto spektroskopia sił AFM-pojedynczej cząsteczki (SMFS) umożliwia pomiar sił w zakresie od pN do μN i dostarczyła bezprecedensowych informacji, na przykład na temat fałdowania białek 4,5, fizyki polimerów 6–8 i interakcji pojedynczej cząsteczki-powierzchnia9–12. Uzasadnieniem badania pojedynczych cząsteczek, a nie zespołu molekuł, jest uniknięcie efektów uśredniania, które często maskują rzadkie zdarzenia lub ukryte stany molekularne. Ponadto można uzyskać wiele parametrów molekularnych, takich jak długość konturu, długość Kuhna, energia swobodna adhezji itp. Jest to szczegółowo opisane w poniższych przykładach. W typowym eksperymencie AFM-SMFS cząsteczka sondy jest sprzężona z bardzo ostrą końcówką za pomocą cząsteczki łącznika. Sama końcówka znajduje się na końcu giętkiego wspornika. Jeśli końcówka zetknie się z powierzchnią, cząsteczka sondy będzie oddziaływać z tą powierzchnią. Obserwując ugięcie wspornika po cofnięciu końcówki, można określić siłę, a tym samym energię swobodną, która odrywa cząsteczkę od powierzchni. Aby uzyskać miarodajne statystyki, należy pozyskać dużą liczbę tak zwanych krzywych siła-odległość. Ponadto, aby przeprowadzić prawdziwe eksperymenty z pojedynczą cząsteczką (tj. przy użyciu jednej i tej samej cząsteczki sondy przez cały czas trwania eksperymentu), cząsteczka sondy powinna być sprzężona kowalencyjnie z końcówką AFM. W tym miejscu przedstawiono eksperymentalny protokół funkcjonalizacji wspornikowej pojedynczą cząsteczką za pomocą wiązania kowalencyjnego. Pojedyncza cząsteczka może być sprzężona za pomocą grupy aminowej lub tiolowej z końcówką AFM. Proces koniugacji można przeprowadzić w szerokiej gamie rozpuszczalników (organicznych i wodnych), aby uwzględnić właściwości solwatacyjne zastosowanych polimerów.
W pierwszej części opisany jest ogólny protokół kowalencyjnego dołączania pojedynczej cząsteczki ("cząsteczki sondy") za pomocą cząsteczki łącznikowej do końcówki AFM. W tym celu stosuje się organiczną chemię NHS lub maleimidową13. Wraz z protokołem dla trzech przykładowych cząsteczek opisano procesy pozyskiwania i analizy danych oraz podano odniesienia do dalszej lektury. Przykładowymi cząsteczkami są: (liniowy) polimer tyrozyna, polimer szczepiony PI-g-PS i lipid POPE. Obejmuje to niewielkie zmiany protokołu, na przykład w celu kowalencyjnego przyłączania cystein. Ponadto sekcja poświęcona jest przygotowaniu różnych powierzchni, takich jak powierzchnia diamentowa, samoorganizująca się monowarstwa CH3 i dwuwarstwy lipidowe. Interfejsy te okazały się dobrymi referencjami i przykładami.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
UWAGA: Przegląd przepływu procesu obejmujący etapy przygotowania, akwizycji danych i analizy danych znajduje się na Rysunku 2.
1. Przygotowanie odczynników
UWAGA: Wszystkie odczynniki chemiczne należy traktować z ostrożnością, dlatego należy stosować fartuch laboratoryjny, rękawiczki oraz ochronę oczu. Wszystkie czynności muszą być wykonywane w dygestorium. W szczególności, w przypadku użycia chloroformu, należy założyć specjalistyczne rękawiczki.
- Odczynniki o niskiej zawartości wody, takie jak suchy chloroform, należy wykorzystać szybko i przechowywać w stanie suchym, jednak nie dłużej niż przez tydzień. Oba odczynniki należy przechowywać w temperaturze -20 °C w atmosferze azotu lub argonu, ponieważ APTES ((3-aminopropyl)triethoxysilan) (patrz Tabela 1) oraz PEG (polyethylenglycol) są higroskopijne, a PEG ulega utlenianiu w powietrzu.
- Aby uniknąć częstej ekspozycji roztworów stokowych na tlen atmosferyczny i wilgoć, należy przygotować mniejsze alikwoty, najlepiej w systemie glovebox z atmosferą azotu.
2. Konfiguracja sprzętu
UWAGA: Aby uniknąć możliwego zanieczyszczenia krzyżowego, w każdym kroku należy używać świeżych i czystych naczyń.
- Myć szkło laboratoryjne i pęsety w roztworze detergentu przez 30 min w kąpieli ultradźwiękowej w temperaturze 60 °C.
- Przepłukać i poddać sonikacji sprzęt z kroku 2.1 dwukrotnie i dokładnie, używając wody ultrapure.
- Nagrzewać sprzęt z kroku 2.1 w roztworze RCA (woda ultrapure, nadtlenek wodoru i amoniak (5:1:1)) do 75 °C w piecu przez 45 min, a następnie przepłukać wodą ultrapure.
- Na koniec wysuszyć szkło laboratoryjne i pęsety strumieniem suchego azotu lub w piecu (100 °C, 3 hr).
3. Funkcjonalizacja końcówki
UWAGA: Należy używać pęset, naczyń itp. wykonanych ze stali nierdzewnej, PTFE, szkła lub innego materiału, który jest chemicznie stabilny w roztworach organicznych, jeśli jest to wymagane. O ile nie określono inaczej, wszystkie etapy należy przeprowadzać w RT. Ilość potrzebnego roztworu inkubacyjnego zależy od liczby chipów z belkami wspornikowymi. Należy upewnić się, że belki wspornikowe są przez cały czas zanurzone w odpowiednich roztworach.
UWAGA: Należy pracować pod dygestorium, aby uniknąć wdychania oparów organicznych.
- Tworzenie grup OH na powierzchni wspornika („aktywacja”) (około 0,5 h):
- Za pomocą pęsety umieścić nowe chipy ze wspornikami (materiał: SiN, stała sprężystości: 10-100 pN/nm) na czystym szkiełku przedmiotowym i umieścić je w komorze plazmowej (100 W).
- Odssać powietrze z komory (~0,1 mbar).
- Wypełnić komorę tlenem, a następnie ponownie odessać powietrze.
- Uruchomić proces plazmowania (moc: 20%, czas trwania: 15 min, ciśnienie procesu: 0,25 mbar).
- Aminosilanizacja wsporników (około 1 h):
- Przygotować 2,5 ml roztworu APTES (patrz Tabela 1) w szklanej płytce Petriego – najlepiej wykonać to w trakcie procesu plazmowania.
- Bezpośrednio po procesie plazmowania zanurzyć każdy wspornik na 1 s w acetonie, a następnie bezzwłocznie umieścić w roztworze APTES.
- Inkubować przez 15 min w RT.
- Ostrożnie przepłukać chipy ze wspornikami dwukrotnie w 10 ml acetonu i raz w 10 ml chloroformu.
- Opcjonalny krok końcowy: Umieścić chipy ze wsporników z poprzedniego etapu na czystym szkiełku przedmiotowym i wyprać je przez 30 min w temperaturze 70 °C. Należy pamiętać, że istnieją również alternatywne strategie aktywacji powierzchni, np. traktowanie UV 12.
- PEGylacja (około 2 h):
UWAGA: Kroki 3.3.1-3.3.4 należy przeprowadzić podczas aminosilanizacji. Grupy NHS i maleimidowe ulegają hydrolizie w środowiskach wodnych, a sam PEG ulega utlenianiu w powietrzu. Dlatego czas (zwłaszcza pomiędzy poszczególnymi etapami) jest parametrem krytycznym. Więcej informacji znajduje się w 13.- Przygotować roztwór chloroformu (patrz Tabela 1).
- Aby uniknąć kondensacji, ogrzać proszki PEG do RT przed otwarciem porcji i odważeniem odpowiedniej ilości.
- W przypadku sprzęgania polimerów lub lipidów z grupami aminowymi, rozpuścić osobno NHS-PEG-NHS (6 kDa) oraz metylo-PEG-NHS (5 kDa) w roztworze chloroformu, mieszając na wortexie do całkowitego rozpuszczenia. Stężenia podano w Tabeli 1.
- Alternatywnie, dla sprzęgania polimerów z grupami tiolowymi, rozpuścić osobno Mal-NHS-PEG oraz metylo-PEG-NHS w roztworze chloroformu.
- Zmieszać roztwory zgodnie z potrzebami, aby dostosować określony stosunek liczbowy między cząsteczkami PEG zakończonymi grupą NHS lub maleimidową a tymi zakończonymi grupą metylową (zazwyczaj 1:500). Należy pamiętać, że optymalny stosunek musi zostać wyznaczony iteracyjnie w serii cyklów przygotowanie-eksperyment.
- Inkubować chipy ze wspornikami w roztworze PEG przez 1 h w atmosferze nasyconej chloroformem, aby zapobiec jego odparowaniu.
- Koniugacja cząsteczek sondy (> 1 h):
UWAGA: W punktach 3.4.1-3.4.3 opisano trzy przykłady kowalencyjnego sprzęgania różnych cząsteczek sondy z końcówką AFM. Dla każdej cząsteczki protokół musi zostać odpowiednio dostosowany. Dodatkowo należy zauważyć, że w przykładach 1 i 3 stosowana jest chemia NHS, natomiast w przykładzie 2 polimer PI-g-PS z funkcjonalizacją tiolową jest sprzęgany z PEG za pomocą chemii maleimidowej. Szczegóły znajdują się w 14.- Dla poli(aminokwasu) poli-D-tyrozyny (40-100 kDa)
- Rozpuścić koniugowaną cząsteczkę sondy polityrozyny w 1 M NaOH. Dostosować stężenie do 1 mg/ml.
- Bezpośrednio przed funkcjonalizacją wymienić NaOH na bufor boranowy sodu (pH 8,1) przy użyciu kolumn do odsalania metodą wirową (7 kDa MWCO).
- Przepłukać wsporniki najpierw 5 ml chloroformu, następnie 5 ml etanolu, a na koniec 5 ml buforu boranowego.
- Inkubować chipy ze wspornikami przez 1 h w roztworze polityrozyny w buforze boranowym, a następnie przepłukać buforem boranowym i wodą ultrapure.
- Dla polimerów o liniowym szkielecie (polizopren, 119 kDa) z przyszczepionymi łańcuchami bocznymi (polistyren, 88 kDa) 14
- Rozpuścić PI-g-PS w suchym chloroformie. Dostosować stężenie roztworu koniugacyjnego do 4 mg/ml.
- Przepłukać wsporniki 5 ml chloroformu i inkubować przez co najmniej 1 h w roztworze koniugacyjnym.
- Ponownie przepłukać w 5 ml chloroformu i przechowywać w chloroformie w środowisku nasyconym chloroformem (aby zapobiec jego odparowaniu) do momentu pomiaru.
- Dla lipidu POPE
- Rozpuścić POPE w suchym chloroformie. Dostosować stężenie do 20 mM.
- Przepłukać wsporniki 5 ml etanolu i 5 ml wody ultrapure przed inkubacją wsporników przez 1 h w roztworze lipidowym.
- Po inkubacji przepłukać wsporniki 5 ml chloroformu, 5 ml etanolu i 5 ml ciepłej wody ultrapure (w tej kolejności), aby usunąć niezwiązane cząsteczki sondy i pozbyć się pozostałości chloroformu. Użyć funkcjonalizowanych końcówek niezwłocznie. Alternatywnie przechowywać je w chloroformie do czasu użycia.
- Dla poli(aminokwasu) poli-D-tyrozyny (40-100 kDa)
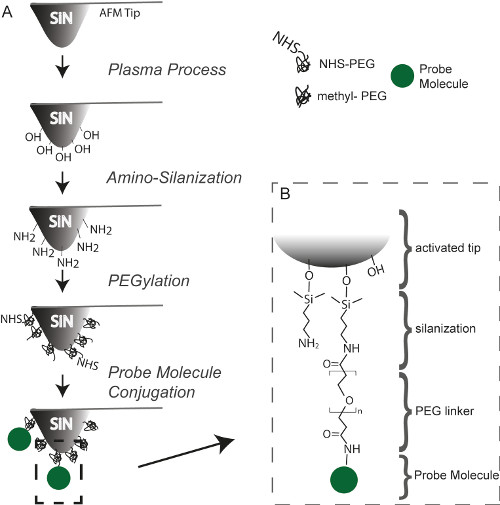
Rysunek 1. (A) Schemat przedstawiający proces funkcjonalizacji końcówki na przykładzie chemii NHS. (B) Wiązania chemiczne wykorzystane do przyłączenia cząsteczki sondy do końcówki za pomocą grupy aminowej. Kliknij tutaj, aby wyświetlić większą wersję tego rysunku.
4. Przygotowanie powierzchni
- Samoorganizująca się monowarstwa (SAM)
UWAGA: Jako powierzchnię dla pierwszego przykładu wybrano samoorganizującą się monowarstwę. Szczegóły znajdują się w literaturze 15.- Oczyść szkiełka przedmiotowe roztworem detergentu, a następnie dwukrotnie w wodzie ultrapurej w kąpieli ultradźwiękowej przez 30 min w każdym cyklu. Następnie, jako dodatkowy etap oczyszczania, umieść je w roztworze RCA (patrz krok 2.3) w temperaturze 75 °C przez 15 min.
- Pokryj szkiełka warstwą 10 nm chromu-niklu i 100 nm złota w naparce próżniowej. Następnie przechowuj je w lodówce i ponownie oczyść w roztworze RCA bezpośrednio przed kolejnym krokiem.
- Inkubuj szkiełka z poprzedniego kroku w 2 mM roztworze 1-dodekanotiolu w etanolu przez 12 hr. Grupy tiolowe wiążą się z powierzchnią złota, tworząc samoorganizującą się monowarstwę hydrofobową. Przepłucz szkiełka etanolem i wodą ultrapurej, a następnie wysusz strumieniem azotu gazowego. Potwierdź hydrofobowość przygotowanej powierzchni za pomocą pomiarów statycznego kąta zwilżania w goniometrze z kamerą CCD10.
- Diament terminowany wodorem
UWAGA: Jako powierzchnię dla drugiego przykładu wybrano diament terminowany wodorem. Przygotowanie powierzchni przeprowadzono zgodnie z wcześniejszym opisem16. - Wsparta dwuwarstwa lipidowa
UWAGA: W ostatnim przykładzie jako powierzchnię wykorzystano wspartą dwuwarstwę lipidową (SLB). Aby uzyskać taką powierzchnię, metodą ekstruzji przygotowano roztwór (0,1 mg/ml) dużych pęcherzyków jednowarstwowych (LUVs) składających się z fosfolipidu POPC. Następnie 50 µl roztworu LUV nanieśli na świeżo rozłupaną płytkę miki (A = 1 cm²) i inkubowali przez 30 min. Na koniec roztwór przepłukano 20 ml wody ultrapurej. Szczegółowy opis przygotowania SLB znajduje się w 17,18.
5. Pozyskiwanie danych
UWAGA: Do eksperymentów należy użyć AFM, który umożliwia pomiary w cieczach. Procedury pozyskiwania i analizy danych są możliwe do zastosowania niezależnie od użytego modelu AFM. Ponadto w niektórych eksperymentach korzystne jest posiadanie możliwości kontrolowania temperatury wewnątrz celi z cieczą. Ugięcie wspornika wykrywano metodą odchylenia wiązki laserowej 19. Stałe sprężystości wyznaczano metodą szumu termicznego 20.
- Włóż funkcjonalizowaną belkę do uchwytu belek AFM odpowiedniego do pomiarów w cieczach.
- Umieść próbkę powierzchni (przygotowanie opisano powyżej) w AFM i pokryj ją cieczą. Zarówno belka, jak i powierzchnia powinny być teraz zanurzone w cieczy, a wierzchołek belki powinien być skierowany w stronę powierzchni. Należy pamiętać, że w wielu przypadkach wystarczy kropla cieczy. W każdym przypadku należy unikać odparowania cieczy, np. poprzez zastosowanie zamkniętej celi cieczowej.
- Jeśli dotyczy, ustaw żądaną temperaturę na kontrolerze.
- Pozostaw układ do wyrównania stanu termodynamicznego na co najmniej pół godziny.
- Zarejestruj widmo szumu termicznego belki, gdy belka znajduje się daleko od powierzchni, aby wykluczyć jakiekolwiek efekty tłumienia powierzchniowego. Należy pamiętać, że zazwyczaj konieczne jest zgromadzenie 10 lub więcej widm w celu uzyskania wystarczającego stosunku sygnału do szumu.
- Zbliż wierzchołek do powierzchni. Należy pamiętać, że w celu zachowania geometrii i funkcjonalizacji wierzchołka proces zbliżania musi być przeprowadzony ostrożnie. Można to osiągnąć na przykład poprzez zbliżanie w trybie kontaktu przerywanego.
- Wyznacz odwrotną czułość dźwigni optycznej (InvOLS) mierzoną w nm/volt. Zrób to, dociskając wierzchołek belki do twardej powierzchni.
- Wyznacz InvOLS, mierząc nachylenie wykresu odległości przemieszczenia piezoelektryka w funkcji zmiany napięcia fotodiody. Dopasuj linię do fragmentu krzywej siła-odległość, w którym wierzchołek belki styka się z powierzchnią. W eksperymentach z udziałem miękkiej powierzchni, takiej jak dwuwarstwy lipidowe, wykonaj ten krok na obszarach niepokrytych dwuwarstwą lipidową („miejsca defektów”).
- Wyznacz stałą sprężystości (pN/nm) poprzez dopasowanie modelu oscylatora harmonicznego do widma szumu termicznego. Użyj zautomatyzowanej funkcji oprogramowania do wyznaczania stałej sprężystości; w przeciwnym razie zapoznaj się z literaturą 20.
- Rozpocznij eksperyment.
- Zarejestruj liczne krzywe siła-odległość dla każdego warunku eksperymentalnego. Typowo stosuje się następujące wartości parametrów eksperymentalnych: częstotliwość próbkowania 5 kHz, prędkość wierzchołka 1 µm/sec, odległość wycofania 1 µm.
UWAGA: Czasami, w zależności od dynamiki badanego procesu, może być konieczne odczekanie określonego czasu z wierzchołkiem w kontakcie z powierzchnią („czas zatrzymania”).
UWAGA: Parametry specyficzne dla eksperymentu mogą znacznie odbiegać od wartości podanych powyżej. - Podczas długotrwałych pomiarów okresowo zeruj pozycję lasera na fotodiodzie poprzez ponowne ustawienie fotodiody.
- Opcjonalnie: Po każdej krzywej siły przenieś wierzchołek AFM w inną pozycję x-y.
- Na koniec eksperymentu ponownie wyznacz czułość i stałą sprężystości, aby sprawdzić spójność i stabilność układu.
UWAGA: Porównanie stałej sprężystości i czułości przed i po eksperymencie jest również sposobem na upewnienie się, że właściwości układu i właściwości wierzchołka pozostały niezmienione w trakcie trwania eksperymentu. Jeśli różnica stałych sprężystości nie jest zbyt duża (<=15%), można je uśrednić, ponieważ wewnętrzna niepewność wyznaczania stałej sprężystości wynosi również około 15%. W przypadku większych różnic zaleca się najpierw znalezienie i wyeliminowanie przyczyny zmiany pozornej stałej sprężystości przed kontynuowaniem dalszych eksperymentów.
- Zarejestruj liczne krzywe siła-odległość dla każdego warunku eksperymentalnego. Typowo stosuje się następujące wartości parametrów eksperymentalnych: częstotliwość próbkowania 5 kHz, prędkość wierzchołka 1 µm/sec, odległość wycofania 1 µm.
6. Przygotowanie danych
UWAGA: W tej sekcji opisano ogólne etapy przygotowania danych, które są zazwyczaj wykonywane niezależnie od konkretnego rodzaju eksperymentu, w celu przeliczenia jednostek na niutony i nanometry oraz korekcji danych. Analizy danych specyficzne dla danego eksperymentu zostały krótko opisane poniżej, w odpowiedniej sekcji reprezentatywny przykład.
- Zazwyczaj wszystkie etapy przygotowania i analizy danych wykonuje się automatycznie za pomocą autorskiego algorytmu, np. opartego na oprogramowaniu IGOR Pro 6.
- Przelicz surowy sygnał ugięcia (Defl) [V] na siłę, mnożąc go przez wartość InvOLS [nm/V] oraz stałą sprężystości [nN/nm].
- Skoryguj wartość siły w taki sposób, aby siła działająca na belkę w odpowiedniej odległości od powierzchni (belka nieobciążona) wynosiła 0 nN.
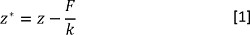
- Oblicz rzeczywistą pozycję końcówki (zwaną również separacją, gdy jest mierzona względem powierzchni) z*, która uwzględnia ugięcie belki:
- Skoryguj z* w taki sposób, aby wartość z* = 0 odpowiadała pozycji z powierzchni.
UWAGA: W tym przypadku F to siła działająca na końcówkę, która powoduje ugięcie belki (wyznaczona w kroku 6.2.), z to zmierzona pozycja czujnika z (podawana bezpośrednio przez urządzenie), a k oznacza stałą sprężystości (wyznaczoną w kroku 5.8.).

Rycina 2. Schemat procesu przedstawiający przygotowanie próbki, akwizycję danych oraz analizę danych. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
Poniżej przedstawiono wyniki dla opisanych powyżej przykładowych cząsteczek, mianowicie polimerów poli(aminokwasu) polityrozyny, polimeru szczepionego PI-g-PS oraz fosfolipidu POPE. W pierwszej kolejności dla każdego przykładu podano szczegóły specyficzne dla eksperymentu dotyczące akwizycji i przygotowania danych. Następnie zaprezentowano przykładowe wyniki eksperymentów, w których cząsteczki te były desorbowane z różnych powierzchni (CH3-SAMs, diamentu zakończonego wodorem oraz dwuwarstw lipidowych)...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
W ciągu ostatnich dziesięcioleci eksperymenty z pojedynczymi cząsteczkami dostarczyły bezprecedensowego wglądu w mechanizmy molekularne i okazały się nieocenionym podejściem w naukach przyrodniczych i nie tylko. Aby uzyskać dobre i znaczące statystyki z eksperymentów SMFS, najlepiej byłoby, gdyby jedna i ta sama cząsteczka była używana przez cały czas trwania eksperymentu. W przeciwieństwie do eksperymentów z zespołami molekuł, eksperymenty SMFS są w stanie wykryć rzadkie zdarzenia i ukryte stany molekularne. Kolejną zal...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Autorzy oświadczają, że nie mają konkurencyjnych interesów finansowych.
Podziękowania
Autorzy dziękują DFG (Hu 997/2-2) za wsparcie finansowe. FS uznaje Hanns-Seidel-Stiftung (HSS). SKr był wspierany przez Elitenetzwerk Bayern w ramach programu doktoranckiego Materiałoznawstwo Złożonych Interfejsów. SKi dziękuje SFB 863 za wsparcie finansowe.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Materials | |||
| Hellmanex III alkaliczny płynny koncentrat (roztwór detergentu) | Hellma | ||
| RCA (woda ultraczysta, nadtlenek wodoru (35%), amoniak (32%); 5:1:1(v/v/v))Odczynnik | Sigma | ||
| Vectabond / APTES (3-Aminopropyl)trietoksysilan | Vectorlabs Suchy | ||
| aceton (< 50 ppm H< sub>2O) | Sigma | ||
| Suchy chloroform (> 99,9%) | Sigma | ||
| Trietyloamina | Sigma | ||
| Ultraczysta woda | Biochrom, Niemcy | ||
| Tetraboran di-sodu (> 99,5%) | Biochrom, Niemcy | ||
| Kwas borowy | Biochrom, Niemcy | ||
| Monofunkcyjny &alfa;-metoksy-ω-NHS PEG, 5 kDa, " metylo-PEG-NHS" | Rapp, Niemcy | ||
| Heterobifunkcyjny α,ω-bis-NHS PEG, 6 kDa, " NHS-PEG-NHS" | Rapp, Niemcy | ||
| Heterobifunkcjonalny &alfa;-maleimidoheksanowy- ω-NHS PEG, 5 kDa, " Mal-PEG-NHS" | Rapp, Niemcy | ||
| Cząsteczka sondy (polimer, lipid, etc.) | |||
| Equipment | |||
| Wystarczająca ilość szklanych naczyń krystalizujących z dziobkiem (10 ml), szklane szalki Petriego (500 &mikro; l) i pokrywy szklane | VWR International GmbH, Niemcy | ||
| [nagłówek] | |||
| Piec laboratoryjny model UF30 | Memmert, Niemcy | ||
| Ultradźwiękowiec z kontrolowaną temperaturą | VWR International GmbH, Niemcy | ||
| System plazmowy "Femto", 100 W | Diener, Niemcy | ||
| Jedna oddzielna szklana strzykawka do każdego rozpuszczalnika organicznego | VWR International GmbH, Niemcy | ||
| Vortex mieszalnik | VWR International GmbH, Niemcy | ||
| Probówki do mikrowirówek (0,5 ml lub 1,5 ml) | Pipety Eppendorf | ||
| : 10-100 i mikro; l, 50-200 i mikro; l oraz 100-1,000 &mikro; l | Eppendorf | ||
| AFM z ogniwem płynowym o kontrolowanej temperaturze (np. MFP-3D z BioHeater | Asylulm Research, Santa Barbara | ||
| Wsporniki wspornikowe miękkiego SiN, zwykle wykonane z azotku krzemu (SiN) (stała sprężystości mniejsza niż 100 pN/nm, np. MLCT) | Bruker AXS, Santa Barbara |
Bibliografia
- Scheuring, S., Sapra, K., Müller, D. Probing Single Membrane Proteins by Atomic Force Microscopy. Handbook of Single-Molecule Biophysics. , 449-485 (2009).
- Kodera, N., Yamamoto, D., Ishikawa, R., Ando, T. Video imaging of walking myosin V by high-speed atomic force microscopy. Nature. 468 (7320), 72-76 (2010).
- Magonov, S. N. Atomic Force Microscopy in Analysis of Polymers. Encyclopedia of Analytical Chemistry. , (2006).
- Rief, M., Clausen-Schaumann, H., Gaub, H. E. Sequence-dependent mechanics of single DNA molecules. Nature Structural Biology. 6 (4), 346-349 (1999).
- Li, H., Linke, W. a, et al. Reverse engineering of the giant muscle protein titin. Nature. 418 (6901), 998-1002 (2002).
- Bustamante, C., Smith, S. B., Liphardt, J., Smith, D. Single-molecule studies of DNA mechanics. Current opinion in structural biology. 10 (3), 279-285 (2000).
- Zhang, W., Zhang, X. Single molecule mechanochemistry of macromolecules. Progress in Polymer Science. 28 (8), 1271-1295 (2003).
- Hugel, T., Rief, M., Seitz, M., Gaub, H., Netz, R. Highly Stretched Single Polymers: Atomic-Force-Microscope Experiments Versus Ab-Initio Theory. Physical Review Letters. 94 (4), 048301(2005).
- Stetter, F. W. S., Cwiklik, L., Jungwirth, P., Hugel, T. Single Lipid Extraction - The Anchoring Strength of Cholesterol in Liquid Ordered and Liquid Disordered Phases. Biophysical journal. 107 (5), (2014).
- Pirzer, T., Hugel, T. Adsorption mechanism of polypeptides and their location at hydrophobic interfaces. Chemphyschem. 10 (16), 2795-2799 (2009).
- Butt, H. -J., Cappella, B., Kappl, M. Force measurements with the atomic force microscope: Technique, interpretation and applications. Surface Science Reports. 59 (1-6), 1-152 (2005).
- Nash, M. A., Gaub, H. E. Single-Molecule Adhesion of a Copolymer to Gold. ACS NANO. 6 (12), 10735-10742 (2012).
- Hermanson, G. Bioconjugate Techniques. , Academic Press. New York. (1996).
- Kienle, S., et al. Effect of molecular architecture on single polymer adhesion. Langmuir the ACS journal of surfaces and colloids. 30 (15), 4351-4357 (2014).
- Folkers, J. P., Laibinis, P. E., Whitesides, G. M. Self-assembled monolayers of alkanethiols on gold: comparisons of monolayers containing mixtures of short- and long-chain constituents with methyl and hydroxymethyl terminal groups. Langmuir. 8 (5), 1330-1341 (1995).
- Dankerl, M., et al. Diamond Transistor Array for Extracellular Recording From Electrogenic Cells. Advanced Functional Materials. 19 (18), 2915-2923 (2009).
- Leonenko, Z. V., Carnini, A., Cramb, D. T. Supported planar bilayer formation by vesicle fusion: the interaction of phospholipid vesicles with surfaces and the effect of gramicidin on bilayer properties using atomic force microscopy. Biochimica et biophysica acta. 1509 (1-2), 131-147 (2000).
- Stetter, F. W. S., Hugel, T. The Nanomechanical Properties of Lipid Membranes are Significantly Influenced by the Presence of Ethanol. Biophysical Journal. 104 (5), 1049-1055 (2013).
- Putman, C. A. J., De Grooth, B. G., Hulst, N. F., Greve, J. A detailed analysis of the optical beam deflection technique for use in atomic force microscopy. Journal of Applied Physics. 72 (1), 6-12 (1992).
- Hutter, J. L., Bechhoefer, J. Calibration of atomic-force microscope tips. Review of Scientific Instruments. 64 (7), 1868(1993).
- Krysiak, S., Liese, S., Netz, R. R., Hugel, T. Peptide desorption kinetics from single molecule force spectroscopy studies. Journal of the American Chemical Society. 136 (2), 688-697 (2014).
- Li, I. T. S., Walker, G. C. Interfacial free energy governs single polystyrene chain collapse in water and aqueous solutions. Journal of the American Chemical Society. 132 (18), 6530-6540 (2010).
- Dudko, O. K., Hummer, G., Szabo, A. Theory, analysis, and interpretation of single-molecule force spectroscopy experiments. Proceedings of the National Academy of Sciences of the United States of America. 105 (41), 15755-15760 (2008).
- Stetter, F. W. S., Cwiklik, L., Jungwirth, P., Hugel, T. Single Lipid Extraction: The Anchoring Strength of Cholesterol in Liquid-Ordered and Liquid-Disordered Phases. Biophysical Journal. 107 (5), 1167-1175 (2014).
- Horinek, D., et al. Peptide adsorption on a hydrophobic surface results from an interplay of solvation, surface, and intrapeptide forces. Proc Natl Acad Sci U S A. 105 (8), 2842-2847 (2008).
- Ebner, A., et al. Functionalization of probe tips and supports for single-molecule recognition force microscopy. Topics in current chemistry. 285 (April), 29-76 (2008).
- Geisler, M., Balzer, B. N., Hugel, T. Polymer Adhesion at the Solid-Liquid Interface Probed by a Single-Molecule Force Sensor. Small. 5 (24), 2864-2869 (2009).
- Morfill, J., et al. Affinity-matured recombinant antibody fragments analyzed by single-molecule force spectroscopy. Biophysical journal. 93 (10), 3583-3590 (2007).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
