Coxiella burnetii jest obligatoryjną wewnątrzkomórkową bakterią Gram-ujemną odpowiedzialną za chorobę odzwierzęcą Q gorączkę. W tym miejscu opisujemy metody generowania mutantów transpozonów fluorescencyjnych Coxiella, a także automatyczną identyfikację i analizę powstałych fenotypów internalizacji, replikacji i cytotoksyczności.
Artykuł metodologiczny
Wytwarzanie i wielofenotypowe badania przesiewowe o wysokiej zawartości mutantów transpozonów Coxiella burnetii
W tym artykule
Podsumowanie
Streszczenie
Inwazja i kolonizacja komórek gospodarza przez patogeny bakteryjne zależy od aktywności dużej liczby białek prokariotycznych, zdefiniowanych jako czynniki wirulencji, które mogą podważać i manipulować kluczowymi funkcjami gospodarza. Badanie interakcji gospodarz/patogen jest zatem niezwykle ważne dla zrozumienia infekcji bakteryjnych i opracowania alternatywnych strategii przeciwdziałania chorobom zakaźnym. Podejście to wymaga jednak opracowania nowych, wysokoprzepustowych testów do bezstronnej, zautomatyzowanej identyfikacji i charakterystyki determinantów wirulencji bakterii. W tym miejscu opisujemy metodę generowania biblioteki mutantów znakowanych GFP przez mutagenezę transpozonów oraz rozwój podejść przesiewowych o wysokiej zawartości do jednoczesnej identyfikacji wielu fenotypów związanych z transpozonami. Naszym modelem roboczym jest wewnątrzkomórkowy patogen bakteryjny Coxiellaburnetii, czynnik etiologiczny gorączki Q choroby odzwierzęcej, która wiąże się z poważnymi wybuchami epidemii, a w konsekwencji obciążeniem zdrowotnym i ekonomicznym. Obligatoryjny wewnątrzkomórkowy charakter tego patogenu do niedawna poważnie utrudniał identyfikację czynników bakteryjnych zaangażowanych w interakcje patogenów gospodarza, co czyni Coxiella idealnym modelem do wdrażania podejść o wysokiej przepustowości i wysokiej zawartości.
Wprowadzenie
Pojawiająca się, endemiczna bakteria Coxiella burnetii jest odpowiedzialna za duże wybuchy gorączki Q, wyniszczającej grypopodobnej choroby odzwierzęcej o poważnych skutkach zdrowotnych i ekonomicznych1. Głównymi rezerwuarami Coxielli są zwierzęta domowe i gospodarskie, a szacuje się, że ponad 90% bydła mlecznego w USA jest nosicielami C. burnetii2. Ludzie są przypadkowymi żywicielami, którzy zarażają się poprzez wdychanie skażonych aerozoli. Ludzka gorączka Q objawia się jako ostra lub przewlekła choroba, która może mieć śmiertelne powikłania, a śmiertelność sięga 65%1,3. Z zakaźną dawką 1 - 10 organizmów, Coxiella jest najbardziej zakaźnym znanym patogenem i została przebadana jako potencjalna broń biologiczna4. Niedawny wybuchowy wybuch gorączki Q w Holandii (2007 - 2010), w którym liczba przypadków wzrosła ze 182 do ponad 2000 rocznie, jest przykładem ciężkiej zjadliwości tego patogenu5.
Niezwykła skuteczność infekcji Coxiella jest prawdopodobnie związana z jej odpornością na stres środowiskowy, w połączeniu z unikalną adaptacją do komórek gospodarza. Rzeczywiście, Coxiella jest obecna w środowisku w postaci metabolicznie nieaktywnych wariantów małych komórek (SCV), które są niezwykle odporne na kilka trudnych warunków (wysuszenie, temperatura itp.). SCV są wychwytywane przez komórki fagocytarne za pośrednictwem integryn αVβ3 6, podczas gdy inwazja komórek niefagocytarnych odbywa się za pośrednictwem adhezji/inwazji Coxiella OmpA7 i jeszcze niezidentyfikowanego receptora. Po wychwycie Coxiella znajduje się w ciasno przylegających wakuolach, dodatnich dla wczesnych markerów endosomalnych Rab5 i EEA18. Bakterie reagują na zakwaszenie endosomalne, przekształcając się w metabolicznie aktywne warianty dużych komórek (LCV) i aktywując system wydzielania Dot/Icm typu 4 (T4SS)9, wysoce homologiczny do Legionella pneumophila10. Wydzielanie efektorów Dot / Icm pozwala Coxiella na wytworzenie dużego, dodatniego LAMP1 kwaśnego kompartmentu zawierającego aktywne enzymy lizosomalne, w którym bakterie mogą się rozwijać i aktywnie chronić zakażone komórki przed apoptozą11. W związku z tym cykl wewnątrzkomórkowy Coxiella jest kontrolowany przez translokację efektorów bakteryjnych za pośrednictwem Dot / ICM12, jednak czynniki mikrobiologiczne zaangażowane w inwazję komórek gospodarza, replikację bakterii i rozprzestrzenianie się infekcji pozostają w dużej mierze nieznane.
Łącząc mutagenezę transpozonów i testy oparte na fluorescencji, rozwijamy bezstronne podejścia do jednoczesnej identyfikacji czynników bakteryjnych zaangażowanych w główne etapy infekcji Coxiella: 1) internalizacja w komórkach gospodarza, 2) replikacja wewnątrzkomórkowa, 3) rozprzestrzenianie się z komórki na komórkę i 4) trwałość. Do tej pory przeprowadziliśmy badania przesiewowe ponad 1000 mutacji w 500 sekwencjach kodujących Coxiella, co dostarczyło nam bezprecedensowego wglądu w interakcje gospodarz-patogen, które regulują patogenezę Coxiella 7. Warto zauważyć, że podejście to można zastosować do badania innych patogenów wewnątrzkomórkowych, które mają wspólne cechy biologii komórki z Coxiella.
Protokół
1. Generowanie biblioteki mutantów transpozonów Coxiella oznaczonych GFP
Manipuluj Coxiella burnetii RSA439 NMII w zabezpieczeniu biologicznym poziomu 2 (BSL-2) w komorze bezpieczeństwa mikrobiologicznego (MSC) zgodnie z lokalnymi zasadami. Jeśli jest to zgodne z zastosowanym modelem bakteryjnym, powtórz kroki od 1.4.1 do 1.4.4, aby zwiększyć prawdopodobieństwo uzyskania mutantów klonalnych. Typowa biblioteka mutantów składa się (co najmniej) z liczby mutantów równej trzykrotności liczby sekwencji kodujących zapisanych w genomie użytego organizmu.
- Przygotowanie elektrokompetentnego Coxiella RSA439 NMII:
- Przygotuj 1x ACCM-213: 13,4 mM kwas cytrynowy, 16,1 mM cytrynian sodu, 3,67 mM fosforan potasu, 1 mM chlorek magnezu, 0,02 mM chlorek wapnia, 0,01 mM siarczan żelaza, 125,4 mM chlorek sodu, 1,5 mM L-cysteina, 0,1 g/L Bacto Neopepton, 2,5 g/L kasaminokwasy, 1 g/l beta-cyklodekstryny metylu, 125 ml/L RPMI. Dostosuj pH do 4,75 i sterylizuj filtrem (nie sterylizuj w autoklawie). Uwaga: Płynny ACCM-2 jest stabilny w temperaturze 4 °C przez około 1 miesiąc.
- Zaszczepić 100 ml ACCM-2 2 ekwiwalentem genomu (GE)/ml Coxiella RSA439 NMII (z materiału podstawowego bakterii uprzednio wygenerowanego i oznaczonego ilościowo jak w kroku 1.5) z zapasów o temperaturze -80 °C i rozprowadzić zawiesinę bakteryjną w kolbach do hodowli komórkowych o długości 75cm2 z wentylowanymi nasadkami (10 - 15 ml zawiesiny bakteryjnej na kolbę). Rosnąć przez 7 dni w temperaturze 37 °C w wilgotnej atmosferze o stężeniu 5% CO2 i 2,5%O2 .
- Otrzymaną zawiesinę bakteryjną zebrać w probówkach o pojemności 50 ml i odwirować przy 3 900 x g przez 1 godzinę w temperaturze 4 °C.
- Odrzucić sklarat i ponownie zawiesić osad w 30 ml 10% glicerolu. Wirować przy 3 900 x g przez 1 godzinę w temperaturze 4 °C.
- Zawiesić osad w odpowiedniej objętości 10% glicerolu (zwykle 2 ml) i poddzielić 50 μl w probówkach o objętości 500 μl. Utrzymuj zawieszone bakterie na lodzie podczas całego procesu. Uwaga: Na tym etapie bakterie są elektrokompetentne i jedna porcja wystarcza do wykonania jednej elektroporacji. Zawiesiny bakteryjne mogą być przechowywane w temperaturze -80 °C przez 6 miesięcy lub mogą być bezpośrednio wykorzystane do elektroporacji plazmidowego DNA.
- Elektroporacja kompetentnej Coxielli za pomocą plazmidów kodujących transpozon i transpozazę:
Uwaga: dla poniższego protokołu element transpozycyjny i transpozaza są kodowane przez dwa różne plazmidy (odpowiednio pITR-CAT-GFP i pUC19-Himar1C9)7. Oba plazmidy nie mają specyficznego dla Coxielli pochodzenia replikacyjnego, co czyni je plazmidami samobójczymi po elektroporacji w Coxiella. Zapewnia to stabilne insercje transpozonów. Element transpozycyjny zawiera kasetę oporności na chloramfenikol pod regulacją promotora Coxiella p1169 do selekcji oraz genu gfp pod regulacją promotora Coxiella p311 w celu znakowania wygenerowanych mutantów GFP.- Wstępnie schłodzić kuwetę do elektroporacji o średnicy 0,1 cm przez 10 minut na lodzie. Zmieszać 50 μl elektrokompetentnej Coxielli z 10 μg plazmidu transpozonu i 10 μg plazmidu transpozazy7. Upewnij się, że stężenie plazmidu jest wyższe niż 500 μg/ml, aby zminimalizować rozcieńczenie glicerolu.
- Elektroporować przy użyciu następującej konfiguracji: 18 kV, 500 Ω, 25 μF. Upewnij się, że wynikowa stała czasowa mieści się w zakresie od 9 do 13 ms.
- Natychmiast dodaj 950 μl RPMI, ponownie zawieś elektroporowane bakterie i przenieś do rurki z nakrętką i utrzymuj w temperaturze pokojowej.
- Weź 200 μl elektroporowowanych bakterii i dodaj do 3 ml ACCM-2 uzupełnionego 1% inaktywowaną termicznie płodową surowicą bydlęcą (FBS) do 6-dołkowych płytek. Dodać 88 μl DMSO do pozostałej objętości bakterii poddanych elektropostacji (aby osiągnąć końcowe stężenie 10% DMSO) i przechowywać w temperaturze -80 °C.
- Wybór mutantów transpozonów:
- Inkubować 6-dołkowe płytki zaszczepione w sposób opisany powyżej (1.2.4) przez noc w temperaturze 37 °C w wilgotnej atmosferze 5% CO2 i 2,5 %O2. Dodać odpowiednie antybiotyki (375 μg/ml kanamycyny lub 3 μg/ml chloramfenikolu). Inkubuj kulturę bakteryjną przez dodatkowe 3 dni w warunkach opisanych powyżej.
- Izolacja poszczególnych mutantów:
- Przygotowanie stałych płytek ACCM-2 i posiew mutantów transpozonu Coxiella
Uwaga: Poniższe instrukcje dotyczą 1 szalki Petriego, należy przetestować kilka rozcieńczeń kultur bakteryjnych w celu oceny optymalnej objętości inokulacji do izolacji kolonii.- Podgrzej 10,5 ml 0,5% agarozy w kuchence mikrofalowej i pozwól jej ostygnąć w łaźni wodnej o temperaturze 55 °C. Podgrzać 11,25 ml 2x ACCM-2 (pH 4,75) w temperaturze 37 °C.
- Przygotuj agarozę dolną:
- Wymieszaj 10 ml stopionej 0,5% agarozy z 10 ml 2x ACCM-2 i dodaj odpowiednie antybiotyki (375 μg/ml kanamycyny lub 3 μg/ml chloramfenikolu).
- Wlej natychmiast na szalkę Petriego. Trzymaj szalkę Petriego bez pokrywki, pozwól pożywce ostygnąć przez 30 minut i wysusz na powietrzu przez 20 minut.
- Przygotuj górną agarozę:
- Zmieszać 1,25 ml 2x ACCM-2 z 0,75 ml wody w probówce z polistyrenu o pojemności 5 ml, dodać odpowiednie antybiotyki (375 μg/ml kanamycyny lub 3 μg/ml chloramfenikolu) i inkubować w temperaturze 37 °C.
- Dodać kulturę bakteryjną (zwykle od 1 do 100 μl) i wirować przez 5 sekund.
- Dodaj 0,5 ml roztopionej agarozy, wymieszaj i natychmiast wylej na dno agarozy.
- Pozostawić do ostygnięcia na 20 minut, założyć pokrywkę na szalkę Petriego i inkubować w temperaturze 4 °C przez 20 minut, aby ułatwić krzepnięcie agarozy.
- Suszyć na powietrzu przez 20 minut bez pokrywki w MSC. Hoduj płytki w temperaturze 37 °C w wilgotnej atmosferze 5% CO2 i 2,5% O2 przez 6 do 7 dni.
- Dodać DMSO do pozostałych kultur bakteryjnych w celu osiągnięcia końcowego stężenia 10% DMSO i przechowywać w temperaturze -80 °C.
- Ocenić optymalne rozcieńczenie w następujący sposób: upewnić się, że kolonie mają średnicę od 0,5 do 1 mm i są odpowiednio odizolowane, aby uniknąć zanieczyszczenia krzyżowego. Rozmrozić pozostałe kultury bakterii z ppkt 1.4.2 i rozszczepić na agarze ACCM-2 w odpowiednim rozcieńczeniu, jak opisano w ppkt 1.4.1.2 i 1.4.1.3. Inkubować przez 6 do 7 dni, jak opisano w 1.4.1.3.5.
- Gdy kolonie są już wykrywalne, należy je zebrać, odcinając koniec końcówki o pojemności 1 ml, wybierając zatyczkę zawierającą izolowane kolonie i rozpraszając kolonię przez pipetowanie 1,5 ml ACCM-2 zawierającego odpowiednie antybiotyki (375 μg/ml kanamycyny lub 3 μg/ml chloramfenikolu) w 24-dołkowej płytce. Amplifikować poszczególne kolonie przez 6 dni w warunkach opisanych w ppkt 1.3.1. W 3 dniu inkubacji rozproszyć grudki bakterii, pipetując każdą kulturę.
- Każdą zmutowaną zawiesinę należy przechowywać w probówkach z nakrętkami z kodami kreskowymi 2D na 96-dołkowych płytkach w 10% DMSO w temperaturze -80 °C.
- Przygotowanie stałych płytek ACCM-2 i posiew mutantów transpozonu Coxiella
- Ocena stężenia bakterii:
Uwaga: następujący protokół może być zastosowany w celu uzyskania krzywych wzrostu mutantów bakteryjnych replikujących się w pożywce aksenicznej (patrz 1.4.4).- Przygotowanie krzywej standardowej:
- Przygotować 2 μg/ml roztwór podstawowy dsDNA (zazwyczaj losowy plazmid o znanej wielkości i stężeniu) w 1x Tris-EDTA (TE). Przygotować 10-krotne seryjne rozcieńczenia z roztworu podstawowego, aby uzyskać stężenia w zakresie od 2 μg/ml do 2 ng/ml. Dozować 50 μl każdego stężenia do pojedynczych dołków 96-dołkowej mikropłytki o czarnych ściankach i dnie (patrz Tabela Materiałów).
- Rozcieńczyć odczynnik do oznaczania ilościowego dsDNA w stosunku 1:200 w 1x buforze TE i dodać 55 μl rozcieńczonego odczynnika do każdej próbki na 96-dołkowej mikropłytce. Dobrze wymieszać za pomocą wytrząsarki do płytek i inkubować przez 2 do 5 minut w temperaturze pokojowej, w ciemności.
- Zmierzyć fluorescencję próbek za pomocą czytnika mikropłytek fluorescencyjnych i filtrów dla standardowych długości fal fluoresceiny (wzbudzenie ~480 nm, emisja ~520 nm).
- Wykreślić zakres stężenia plazmidu w stosunku do odczytów intensywności fluorescencji.
- Oznaczanie ilościowe zawiesiny bakteryjnej:
- Dozować 5 μl 10% Triton X-100 na dołek do 96-dołkowej mikropłytki z czarnymi ściankami i dnem (patrz Tabela materiałów). Dodać 50 μl zawiesiny bakteryjnej do każdej studzienki i inkubować przez 10 minut w temperaturze pokojowej na wytrząsarce płytkowej.
- Rozcieńczyć odczynnik do oznaczania ilościowego dsDNA w stosunku 1:200 w 1x buforze TE i dodać 55 μl rozcieńczonego odczynnika do każdej próbki na 96-dołkowej mikropłytce. Dobrze wymieszać za pomocą wytrząsarki do płytek i inkubować przez 2 do 5 minut w temperaturze pokojowej, w ciemności.
- Zmierzyć fluorescencję próbek za pomocą czytnika mikropłytek fluorescencyjnych i filtrów dla standardowych długości fal fluoresceiny (wzbudzenie ~480 nm, emisja ~520 nm).
- Aby uzyskać stężenie DNA bakterii, należy wykreślić odczyty fluorescencji na wykresie otrzymanym w pkt 1.5.1.4. Podziel stężenie DNA przez masę genomu Coxiella (2,2 fg), aby uzyskać stężenia bakterii. Wyrażanie wyników w ekwiwalencie genomu/ml.
- Odrzucaj mutanty wykazujące znaczny defekt wzrostu ACCM-2.
- Przygotowanie krzywej standardowej:
2. PCR, sekwencjonowanie i adnotacja kolonii z pojedynczym starterem
Uwaga: następujący protokół służy do amplifikacji DNA 96 próbek, do następujących kroków zalecana jest pipeta wielokanałowa. Oczyszczanie kolumnowe produktów PCR za pomocą kulek magnetycznych oraz sekwencjonowanie DNA za pomocą startera specyficznego dla transpozonów (2.3) są zlecane firmie zewnętrznej.
- Upewnij się, że starter amplifikacyjny jest zaprojektowany tak, aby hybrydyzować od 100 do 200 par zasad przed odwróconym powtórzeniem tandemowym (ITR), w celu uzyskania produktów PCR pokrywających miejsce insercji transpozonu w genomie Coxiella. Przygotuj 3 ml mieszanki PCR (1x bufor o wysokiej wierności, 200 μM dNTP, 1 μM starter do amplifikacji, 20 U/ml polimerazy DNA o wysokiej wierności) i dozować 29 μl na basenik do 96-dołkowej płytki PCR ustawionej na lodzie. Przenieść 1 μl każdego mutanta w fazie stacjonarnej w ACCM-2 do mieszaniny PCR.
- Uruchom PCR ze wstępną denaturacją (98 °C, 1 min), 20 cyklami o wysokiej rygorystyczności (98 °C, 10 sekund; 50 °C, 30 sekund; 72 °C, 90 sekund), 30 cyklami o niskiej rygorystyczności (98 °C, 10 sekund; 30 °C, 30 sekund; 72 °C, 90 sekund) i 30 cyklami o wysokiej rygorystyczności (98 °C, 10 sekund; 50 °C, 30 sekund; 72 °C, 90 sek.), a następnie końcowe przedłużenie w temperaturze 72 °C przez 7 min.
- Oczyść produkty PCR za pomocą kulek magnetycznych i sekwencjonuj DNA za pomocą startera specyficznego dla transpozonów. Zaprojektuj starter specyficzny dla transpozonu o przewidywanej temperaturze topnienia obejmującej od 50°C do 75°C, zawartości GC między 40% a 60%, długości od 18 do 25 nukleotydów i miejscu wyżarzania za miejscem hybrydyzacji startera amplifikacji i co najmniej 100 par zasad przed pierwszą parą zasad transpozonu ITR.
- Korzystając z oprogramowania do analizy sekwencji, załaduj kompletny, opisany genom Coxiella burnetii 493 NMI. Użyj funkcji "wyrównaj do odniesienia", aby załadować i wyrównać (wystrzelić) wyniki sekwencjonowania oraz określić miejsce transpozycji. Odrzuć mutanty z niepasującymi i/lub wyświetlającymi podwójne odczyty. Aby monitorować nasycenie biblioteki mutantów, należy prowadzić rejestr występowania wielu insercji transpozonów w tym samym miejscu.
3. Wyzwanie dla komórek eukariotycznych z mutantami Coxiella i monitorowanie wzrostu wewnątrzkomórkowego
Uwaga: Do następujących kroków zalecana jest pipeta wielokanałowa. Zakażenia przeprowadzono w trzech egzemplarzach w sterylnych 96-dołkowych mikropłytkach o czarnych ściankach i płaskim przezroczystym dnie. wt Coxiella burnetii z ekspresją GFP14 został dostarczony przez dr Roberta Heinzena.
- Hoduj komórki Vero w RPMI bez czerwieni fenolowej uzupełnionej 10% płodową surowicą bydlęcą (FBS) przy braku antybiotyków (Complete RPMI pożywka).
- Dzień przed zakażeniem przemyć komórki Vero z kolby do hodowli komórek zlewających się lub podzlewających się 10 ml PBS.
- Odłączyć komórki Vero przez dodanie 1 ml roztworu trypsyny EDTA do kolby hodowli komórkowej i inkubować przez 3-5 minut w temperaturze 37 °C w wilgotnej atmosferze 5% CO2 .
- Ponownie zawiesić komórki w 10 ml kompletnego podłoża RPMI. Policz komórki i przygotuj zawiesinę komórek w ilości 105 komórek na ml.
- Dozować 100 μl zawiesiny komórek do każdego dołka czarnej 96-dołkowej płytki z płaskim przezroczystym dnem.
- Wirować przez 5 minut przy 400 x g w temperaturze pokojowej w celu ułatwienia adhezji komórek na dnie studzienek i inkubować przez noc w temperaturze 37 °C w wilgotnej atmosferze o stężeniu 5% CO2 .
- Rozmrozić 96-dołkowe płytki zawierające mutanty Coxiella w temperaturze pokojowej i rozcieńczyć 150 μl zawiesiny bakteryjnej w 300 μl RPMI bez czerwieni fenolowej i FBS w głębokiej płytce 96-dołkowej.
- Usunąć pożywkę z mikropłytki zawierającej komórki Vero i dozować 100 μl/basenik rozcieńczonych mutantów Coxiella (MOI 100). Użyć studzienki A1 jako kontroli ujemnej (niezakażone) oraz studzienek A2 i A3 jako kontroli pozytywnej (komórki zakażone wt Coxiella wykazujące ekspresję GFP14 przy wielokrotności zakażeń (MOI) 100 i 200).
- Odwirowywać płytkę przez 10 minut przy 400 x g w temperaturze pokojowej za pomocą aerozolowego uchwytu na płytkę wirówkową.
- Inkubować w temperaturze 37 °C w wilgotnej atmosferze o stężeniu 5% CO2 przez 2 godziny, a następnie zastąpić pożywkę zawierającą bakterie 100 μl/studzienkę świeżej, kompletnej pożywki RPMI.
- Mierz fluorescencję GFP codziennie przez 7 dni za pomocą czytnika mikropłytek fluorescencyjnych i filtrów dla standardowych długości fal fluoresceiny (wzbudzenie ~480 nm, emisja ~520 nm). Aby uniknąć zakłóceń spowodowanych kondensacją i dyspersją sygnału w pożywce hodowlanej, należy użyć dolnego wzbudzenia i zapisu emisji na czytniku mikropłytek.
4. Przygotowanie próbek do automatycznego pozyskiwania obrazów
Uwaga: Procedura dotyczy jednej płytki 96-dołkowej, odpowiednio zwiększaj objętość. Kroki z 4.2 mogą korzystać z podkładki do płyt.
- W 7 dniu po zakażeniu usunąć pożywkę z płytki i zastąpić ją 50 μl/dołek świeżej, kompletnej pożywki zawierającej przepuszczalny dla komórek barwnik fluorescencyjny w odpowiednim rozcieńczeniu (zwykle 1:1000, w celu optymalizacji w zależności od użytej linii komórkowej). Inkubować komórki przez 30–60 minut w temperaturze 37 °C w wilgotnej atmosferze o stężeniu 5%CO2.
- Zastąp pożywkę 50 μl/basenik 4% paraformaldehydu (PFA) w PBS, inkubuj przez 30 minut w temperaturze pokojowej (RT), a następnie usuń bufor zawierający PFA i przemyj 3 razy PBS.
- Usunąć PBS i dozować 50 μl/studzienkę roztworu blokującego (0,5% albuminy surowicy bydlęcej, 50 mM NH4Cl w PBS, pH 7,4) uzupełnionego 0,05% saponiny. Inkubować w temperaturze pokojowej przez 30 minut.
- Zastąp roztwór blokujący 40 μl/basenik świeżego roztworu blokującego uzupełnionego saponiną (jak wyżej) i przeciwciałem anty-LAMP1 w rozcieńczeniu 1:500. Inkubować płytkę przez 30 minut w temperaturze pokojowej.
- Usunąć roztwór blokujący i przemyć 96-dołkową płytkę 5 razy 100 μl/basenik PBS.
- Dozować 40 μl/basenik roztworu blokującego uzupełnionego saponiną (jak wyżej), odpowiednim fluorescencyjnie znakowanym przeciwciałem drugorzędowym (w rozcieńczeniu 1:1,000) w celu ujawnienia przeciwciała anty-LAMP1 zastosowanego w kroku 4.4 i z Hoechst 33258 w ilości 5 μg/ml. Inkubować płytkę przez 30 minut w temperaturze pokojowej.
- Usunąć roztwór blokujący i przemyć 96-dołkową płytkę 5 razy 100 μl/basenik PBS. Pozostawić objętość PBS odpowiadającą ostatniemu przemyciu na płytce 96-dołkowej, ponieważ utrwalone komórki nie powinny wyschnąć.
- Natychmiast należy pobrać obraz płytki lub przechowywać ją w temperaturze 4 °C, chroniąc przed światłem, w celu późniejszej analizy.
5. Akwizycja obrazu
- Uzyskaj obrazy w kanałach GFP (488 nm, bakterie), Hoechst 33258 (350 nm, jądra komórek gospodarza), czerwonym (~555 nm, marker błony komórkowej) i dalekiej czerwieni (~615 nm, LAMP1) za pomocą automatycznego mikroskopu epifluorescencyjnego wyposażonego w obiektyw 20X. Zdobądź 21 niezależnych pól na studzienkę, aby zobrazować co najmniej 5 000 komórek na próbkę. Zastosuj autofokus, używając kanału jąder komórek gospodarza jako odniesienia. Podczas pracy z patogenami bakteryjnymi infekującymi niewielki odsetek komórek gospodarza, użytkownicy mogą dostosować liczbę niezależnych pól obrazowanych na studzienkę, aby uzyskać co najmniej 500 zainfekowanych komórek do analizy.
6. Przetwarzanie obrazu
Uwaga: następujące kroki są specyficzne dla korzystania z oprogramowania do analizy obrazów CellProfiler. We wszystkich przypadkach optymalny algorytm segmentacji musi zostać zdefiniowany eksperymentalnie, a obiekty stykające się z granicą obrazu powinny zostać wyeliminowane za pomocą odpowiedniej funkcji.
- Załaduj wszystkie obrazy do CellProfiler.
- Użyj modułu "ImageMath", aby odjąć kanał GFP od kanału Hoechst, aby uniknąć wykrycia kolonii Coxiella (również oznaczonych przez Hoechst) jako jąder komórek gospodarza w poniższych krokach.
- Użyj modułu "IdentifyPrimaryObjects", aby podzielić jądra komórek gospodarza na podstawie wynikowego obrazu z kroku 6.2. Nazwij podzielone na segmenty obiekty "Jądra".
- Użyj modułu "IdentifySecondaryObjects", aby podzielić komórki gospodarza na segmenty obrazów 555 nm przy użyciu jąder wykrytych w kroku 6.3 jako zarodków. Nazwij podzielone na segmenty obiekty "Komórki".
- (Opcjonalnie) Użyj modułu "IdentifyTertiaryObjects", aby odjąć jądra zidentyfikowane w kroku 6.3 od komórek zidentyfikowanych w kroku 6.4. Nazwij segmentowane obiekty "Cytoplazma".
- Użyj modułu "EnhanceOrSuppressFeatures" na obrazach 615 nm, aby usunąć tło i ułatwić następującą identyfikację przedziałów dodatnich LAMP1.
- Użyj modułu "IdentifyPrimaryObjects" na obrazie uzyskanym w kroku 6.6, aby zidentyfikować przedziały dodatnie LAMP1. Nazwij segmentowane obiekty "Lizosomy".
- Użyj modułu "IdentifyPrimaryObjects" na obrazie 488 nm, aby zidentyfikować kolonie Coxiella. Nazwij podzielone na segmenty obiekty "Kolonie".
- Użyj modułu "IdentifySecondaryObjects" na obrazach 615 nm, aby zidentyfikować wakuole zawierające Coxiella, używając kolonii Coxiella wykrytych w kroku 6.8 jako nasion. Nazwij obiekty podzielone na segmenty "CCV".
- Użyj modułu "MaskObjects", aby wybrać CCV wykryte na komórkach (ponieważ komórki dotykające granicy obrazu zostały wyeliminowane, niektóre CCV mogą zostać wykryte "na zewnątrz" komórek). Nadaj wynikowym obiektom nazwę "Filtrowane CCV".
- Użyj modułu "MaskObjects", aby wybrać Kolonie wykryte na komórkach (ponieważ komórki dotykające granicy obrazu zostały wyeliminowane, niektóre Kolonie mogą zostać wykryte "na zewnątrz" komórek). Nazwij wynikowe obiekty "Filtrowane kolonie".
- Użyj modułu "MaskObjects", aby skojarzyć lizosomy z komórkami. Nazwij powstałe obiekty "Przefiltrowane lizosomy".
- Użyj modułu "MaskObjects", aby wybrać komórki zawierające kolonie Coxiella. Nazwij wynikowe obiekty "Zainfekowane komórki".
- Użyj modułu "Powiąż obiekty", aby ustawić obiekty "Filtrowane CCV" jako dzieci obiektów nadrzędnych "Komórki". Umożliwi to zliczenie liczby CCV/komórkę.
- Użyj modułu "Powiąż obiekty", aby ustawić obiekty "Filtrowane kolonie" jako dzieci obiektów nadrzędnych "Komórki". Umożliwi to zliczenie liczby kolonii/komórek.
- Użyj modułu "Powiąż obiekty", aby ustawić obiekty "Przefiltrowane lizosomy" jako dzieci obiektów nadrzędnych "Komórki". Umożliwi to policzenie liczby lizosomów/komórki.
- Użyj modułu "MeasureObjectSizeShape", aby uzyskać analizę morfologiczną jąder, komórek, filtrowanych CCV, filtrowanych kolonii i filtrowanych lizosomów
- Użyj modułu "MeasureObjectIntensity", aby określić ilościowo fluorescencję GFP związaną z filtrowanymi CCV i oszacować wydajność replikacji Coxiella w CCV.
- Za pomocą modułów "OverlayOutlines" i "SaveImages" nakładaj wyniki segmentacji i oryginalny obraz w celu kontroli jakości.
- Użyj modułu "Eksport do arkusza kalkulacyjnego", aby wyeksportować całość lub wybrane wyniki analizy obrazu.
- (Opcjonalnie) Użyj modułu "ExportToDatabase" do analizy wyników za pomocą oprogramowania CellProfiler Analyst.
7. Analiza danych
- Dla każdego uzyskanego parametru zidentyfikuj i wyeliminuj wartości odstające (wynikające z błędów w segmentacji obrazu), a następnie oblicz średnie wartości na mutanta.
- Użyj wskaźników Z, aby zidentyfikować istotne fenotypy. Rozważ fenotypy z wynikiem Z > -2 jako nieistotne, fenotypy z wynikiem Z między -2 a -4 jako łagodne, a fenotypy z wynikiem Z ≤ -4 jako silne.
- Wykreśl kombinacje parametrów zgodnie z potrzebami eksperymentalnymi.
Wyniki
Po wyizolowaniu mutantów transpozonycznych, PCR kolonii z użyciem pojedynczego primera stanowi niezawodną, wysokoprzepustową metodę identyfikacji miejsca insercji transpozonu dla każdego mutanta. Podejście to wywodzi się z typowego protokołu nested PCR, jednak w tym przypadku pojedynczy primer hybrydyzuje specyficznie i/lub niespecyficznie z matrycowym DNA, w zależności od rygorystyczności temperatury przyłączania (Rysunek 1A). Typowe produkty PCR składają się z wielu fragmentów DNA, z których większość jest specyficzna (Rysunek 1B). Zastosowanie innego primera sekwencyjnego, który przyłącza się bezpośrednio powyżej ITR transpozonu i poniżej sekwencji rozpoznawanej przez primer amplifikacyjny, zapewnia specyficzność etapu sekwencjonowania (Rysunek 1C). Zautomatyzowane oprogramowanie do analizy sekwencji dopasowuje uzyskane sekwencje do genomu Coxiella, wskazując dokładne miejsce insercji transpozonów (Rysunek 1C). Wszystkie insercje transpozonów mogą być następnie naniesione na mapę genomu Coxiella (Rysunek 1D).
Każdy mutant Coxiella jest izolowany i namnażany aksenicznie w pożywce ACCM-2 przed przechowywaniem lub przesiewaniem. Rycina 2 przedstawia przykład 38 mutantów transpozonowych w 16 genach dot/icm Coxiella (Rycina 2A). Aby ocenić żywotność mutantów Coxiella, krzywe wzrostu aksenicznego uzyskuje się poprzez pobieranie próbek kultur bakteryjnych przez 7 dni po inokulacji i zastosowanie testu stężenia bakterii opisanego w sekcji 1.5 (Rycina 2B). Namnożone mutanty są następnie inkubowane z komórkami nabłonkowymi w trzech powtórzeniach na płytkach 96-dołkowych przez 7 dni. Ponieważ wszystkie wygenerowane mutanty Coxiella są znakowane GFP, krzywe wzrostu wewnątrzkomórkowego uzyskuje się poprzez pomiar intensywności fluorescencji GFP w każdym dołku co 24 h i wykreślenie zmierzonych wartości w funkcji czasu (Rycina 2C).
Krzywe wzrostu wewnątrzkomórkowego zapewniają ilościową analizę fenotypów związanych z każdą insercją transpozonu w genomie Coxiella. Aby dodać informacje jakościowe na temat tych samych mutantów transpozonowych, zdecydowaliśmy się na zautomatyzowaną akwizycję i analizę obrazów. Siedem dni po infekcji płytki są utrwalane, poddawane procedurze immunofluorescencji zgodnie z opisem w 4 i analizowane przy użyciu zautomatyzowanego mikroskopu epifluorescencyjnego zgodnie z opisem w 5. Oprogramowanie do zautomatyzowanej analizy obrazów, takie jak CellProfiler (Broad Institute, www.cellprofiler.com), przetwarza pozyskane kanały niezależnie i segmentuje zidentyfikowane obiekty w celu przeprowadzenia analizy porównawczej (Rysunek 3). Pozwala to na identyfikację i charakterystykę morfologiczną jąder komórek gospodarza, konturów komórek, lizosomów oraz kolonii Coxiella (Rysunek 3, górne panele). Korelacja kolonii Coxiella z komórkami i lizosomami umożliwia identyfikację i szczegółową analizę morfologiczną wakuol zawierających Coxiella (które są LAMP1-dodatnie, Rysunek 3, dolny lewy panel). Korelacja kolonii Coxiella z konturami komórek gospodarza pozwala na identyfikację i szczegółową analizę morfologiczną zakażonych komórek (Rysunek 3, dolny środkowy panel). Na koniec 4 kanały są łączone w celu ilustracji i kontroli jakości (Rysunek 3, dolny prawy panel).
Dane uzyskane z automatycznej analizy obrazu można przedstawić w formie wykresów korelacji, aby otrzymać „wielofenotypowe wykresy rozrzutu”. Na przykład w Rysunek 4A średnia powierzchnia (w μm2) z Coxiella liczbę kolonii w funkcji liczby kolonii na komórkę (Rycina 4A), aby zidentyfikować mutacje wpływające na replikację wewnątrzkomórkową Coxiella (fenotyp replikacyjny) i/lub zdolność bakterii do naciekania komórek gospodarza (fenotyp internalizacji). Analizę statystyczną wykorzystano do zdefiniowania obszarów na otrzymanym wykresie rozrzutu odpowiadających łagodnym (-4 < fenotypy umiarkowane (wynik Z ≤ -2) i ciężkie (wynik Z ≤ -4). Mutanty zaobserwowano w 3 głównych skupiskach: mutacje skutkujące zaburzonym wzrostem wewnątrzkomórkowym Coxiella zgrupowano w najbardziej lewej części wykresu (Rycina 4A, różowe i czerwone kropki); mutacje, które wpłynęły na Coxiella internalizacja w komórkach została zgrupowana w dolnej części wykresu (Rycina 4A, jasnoniebieskie i ciemnoniebieskie kropki) i wreszcie zielone kropki w najbardziej prawym obszarze wykresu odpowiadają mutacjom skutkującym nieistotnymi fenotypami (Z-score > -2). Co istotne, mutanty, które nie namnażają się, lecz nadal są zdolne do inwazji komórek gospodarza, są wykrywane po 7 dniach infekcji jako pojedyncze bakterie lub małe kolonie sąsiadujące z jądrami komórek gospodarza (Rysunek 4C, drugi panel). Zatem wielkość Coxiella liczba „kolonii” ulegnie znacznemu zmniejszeniu, natomiast liczba zainfekowanych komórek nie będzie różnić się w porównaniu z WT Coxiellakomórek zainfekowanych. Z drugiej strony, mutacje wpływające na zdolność do Coxiella do naciekania komórek gospodarza skutkuje zmniejszeniem liczby kolonii/komórkę. Gdy liczba ta jest znacznie niższa niż 1, wskazuje to na średni spadek całkowitej liczby zainfekowanych komórek. Alternatywnie, średnia powierzchnia (w μm2) z Coxiella liczbę kolonii można nanieść na wykres w zależności od liczby komórek gospodarza, które przeżyły infekcję (Rycina 4B), aby zidentyfikować mutacje nadające cytotoksyczność Coxiella (fenotyp cytotoksyczny). Jak wyżej, analizę statystyczną wykorzystano do zdefiniowania na otrzymanym wykresie rozproszenia obszarów odpowiadających łagodnemu (-4 < fenotypy umiarkowane (Z-score ≤ -2) i ciężkie (Z-score ≤ -4). Większość przesiewowych mutacji nie wpłynęła znacząco na przeżywalność komórek, niezależnie od replikacji bakterii w komórkach gospodarza (Rysunek 3B zielone kropki). 37 mutacji w niewielkim stopniu wpłynęło na przeżywalność komórek gospodarza (Rycina 3B, jasnoczerwone kropki), a 7 mutacji było szczególnie niekorzystnych dla przeżywalności komórek gospodarza (Rycina 3B, ciemnoczerwone kropki). Należy pamiętać, że dodatkowe parametry uzyskane w procedurze zautomatyzowanej analizy obrazu mogą zostać wykorzystane do stworzenia innych wykresów, w zależności od potrzeb eksperymentalnych.

Rycina 1: Sekwencjonowanie i adnotacja mutantów transpozunowych Coxiella. (A) PCR kolonii z użyciem pojedynczego primera jest wykorzystywany do amplifikacji fragmentów DNA zawierających miejsce insercji transpozonu. Primer amplifikacyjny (Amp) służy jako starter specyficzny i niespecyficzny w zależności od rygorystyczności temperatury przyłączania. (B) Typowy wynik PCR kolonii z użyciem pojedynczego primera. Każda reakcja generuje szereg fragmentów o zmiennej wielkości, z których niektóre zawierają miejsce insercji transpozonu; inne są amplifikowane losowo jako produkty uboczne cyklu PCR o niskiej rygorystyczności. (C) Zastosowanie primera sekwencyjnego (Seq), który hybrydyzuje z sekwencją transpozonu, umożliwia sekwencjonowanie interesujących fragmentów. (D) Oprogramowanie do analizy sekwencji pozwala na automatyczną adnotację insercji transpozonów w genomie bakteryjnym. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
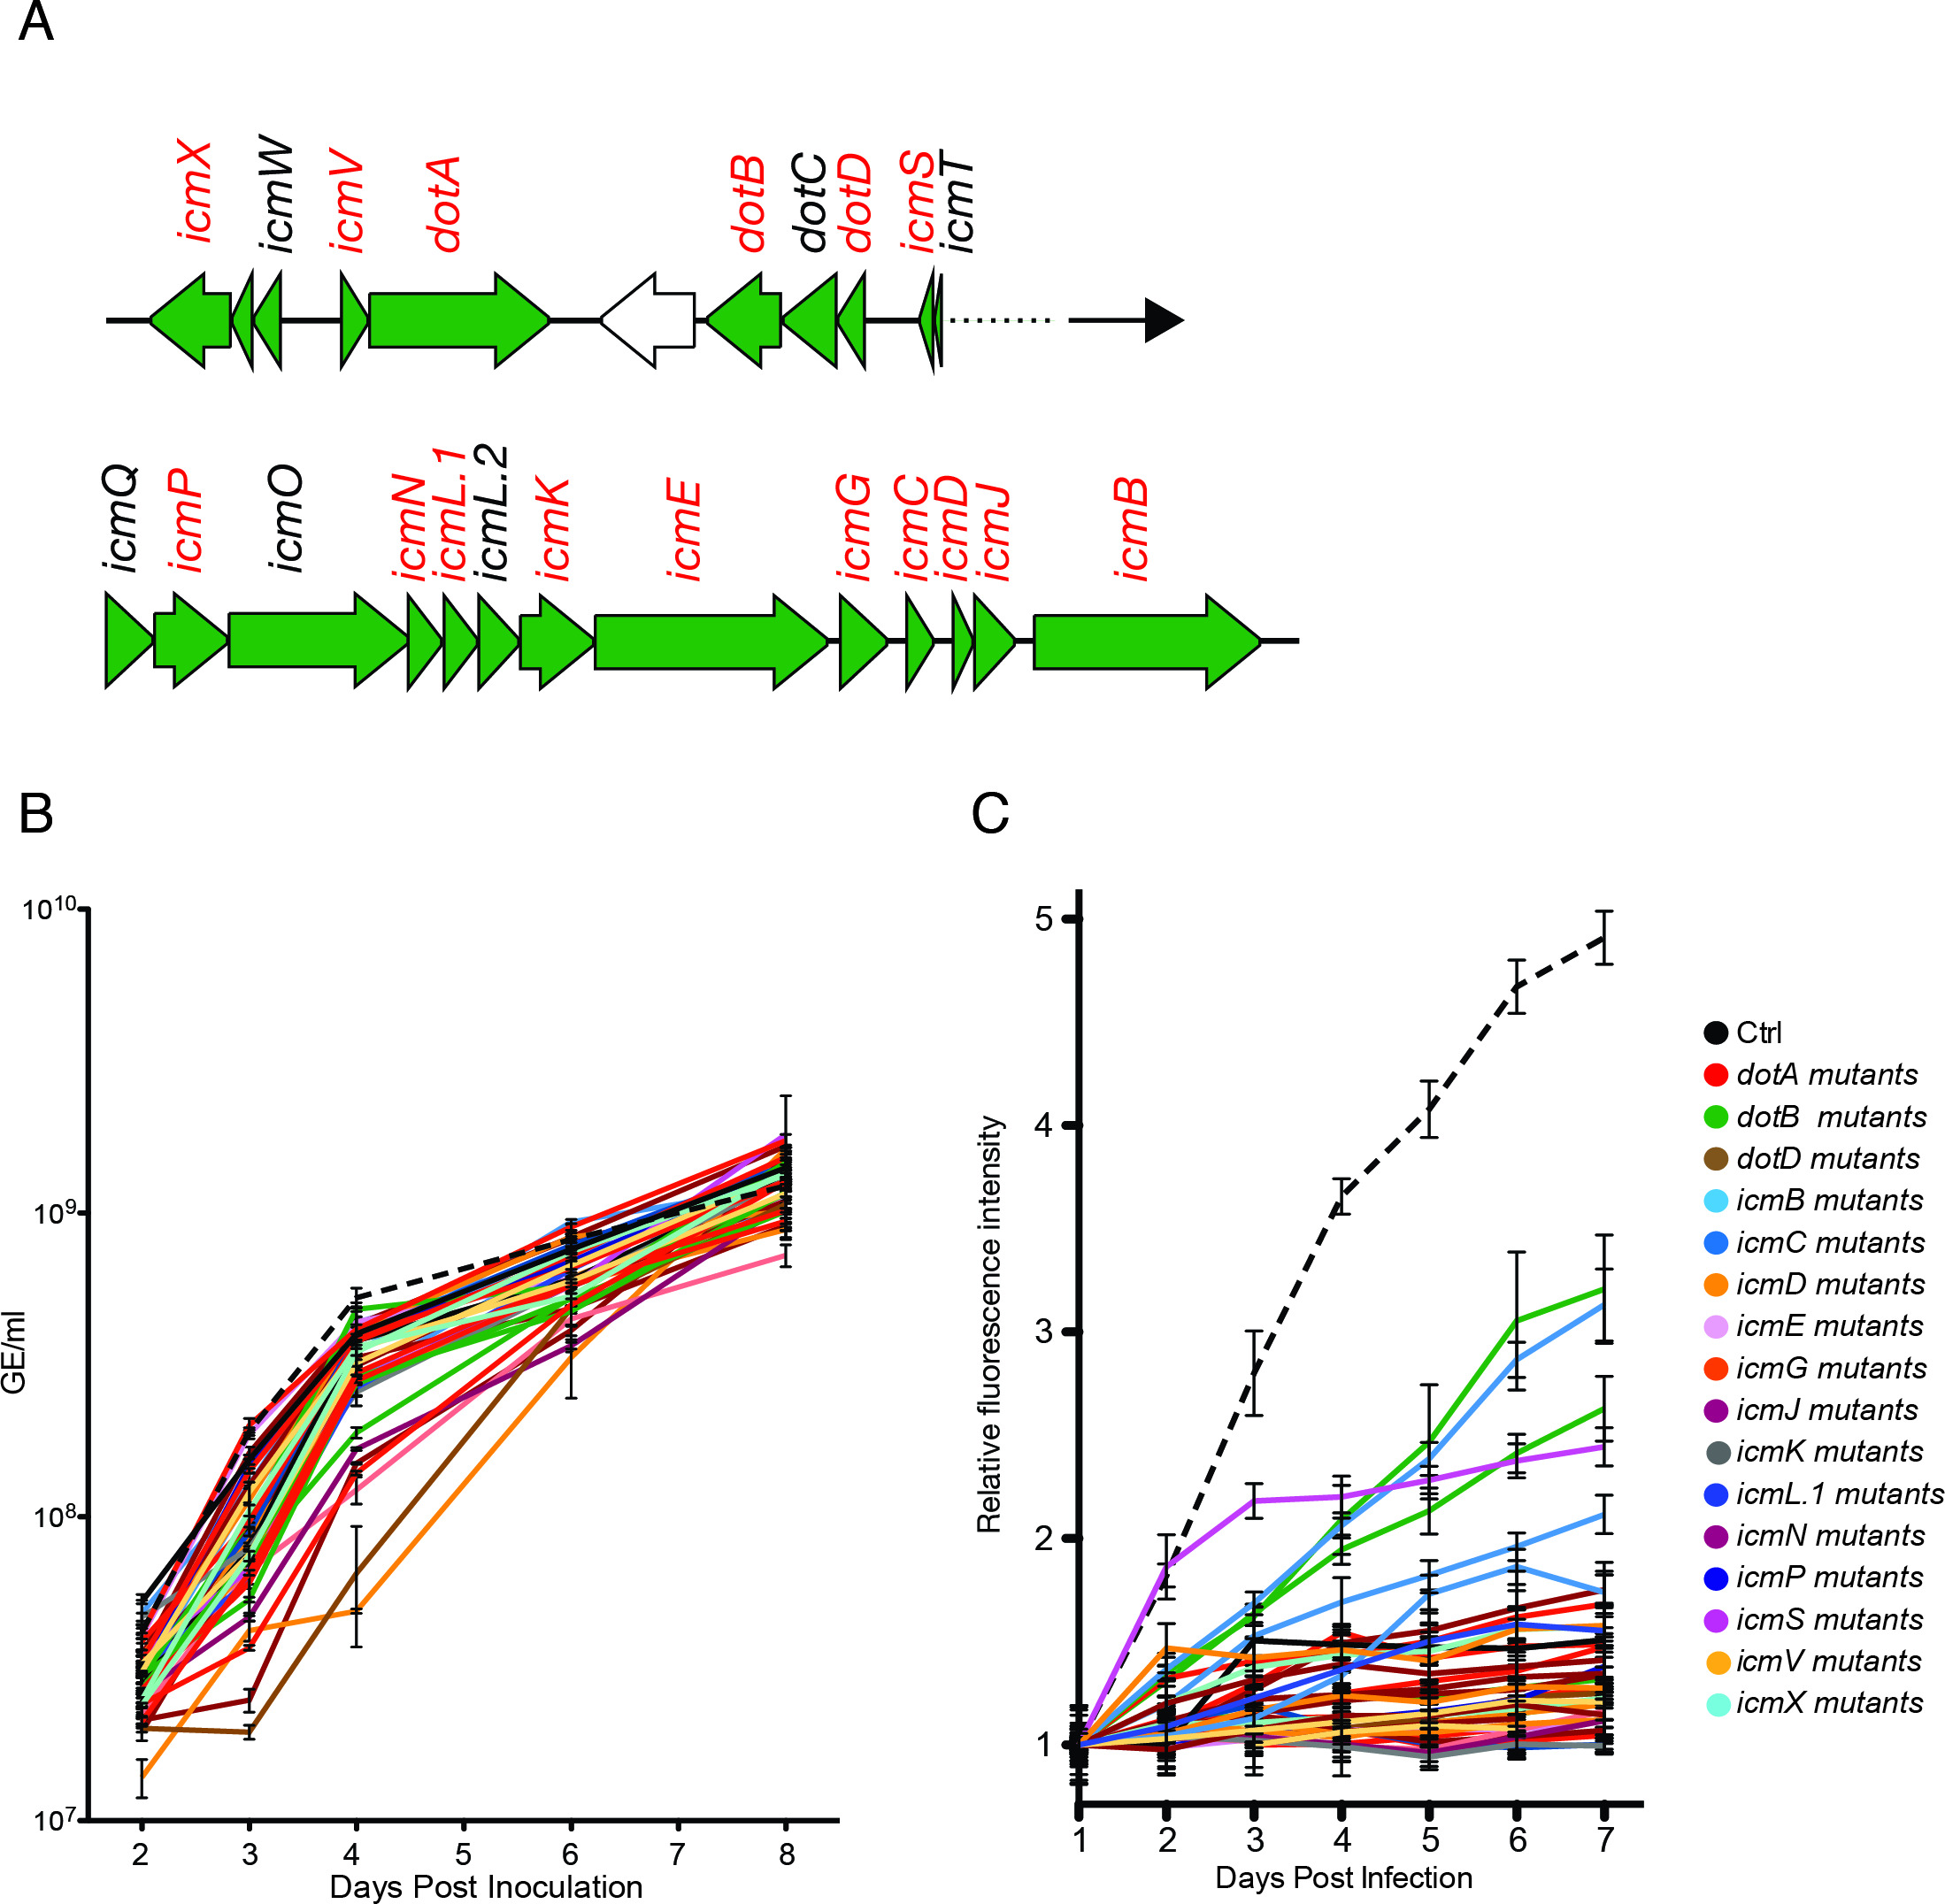
Rycina 2: Wzrost akseniczny i wewnątrzkomórkowy mutantów transpozonowych Coxiella. (A) W badaniu pilotażowym wyizolowano, zsekwencjonowano i przesiewano 38 mutantów transpozonowych w 16 kluczowych genach systemu sekrecji dot/icm Coxiella (oznaczonych na czerwono). (B) Aby ocenić żywotność każdego mutanta transpozonowego, monitorowano wzrost każdego izolatu w aksenicznym medium hodowlanym przez 8 dni przy użyciu fluorescencyjnie znakowanego środka interkalującego DNA. (C) Następnie każdy mutant został użyty do zakażenia komórek nabłonkowych. Ponieważ transpozon posiada kasetę GFP, wewnątrzkomórkowy wzrost bakterii monitorowano przez 7 dni infekcji, śledząc zmiany fluorescencji GFP związane z replikacją Coxiella za pomocą czytnika mikropłytek. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
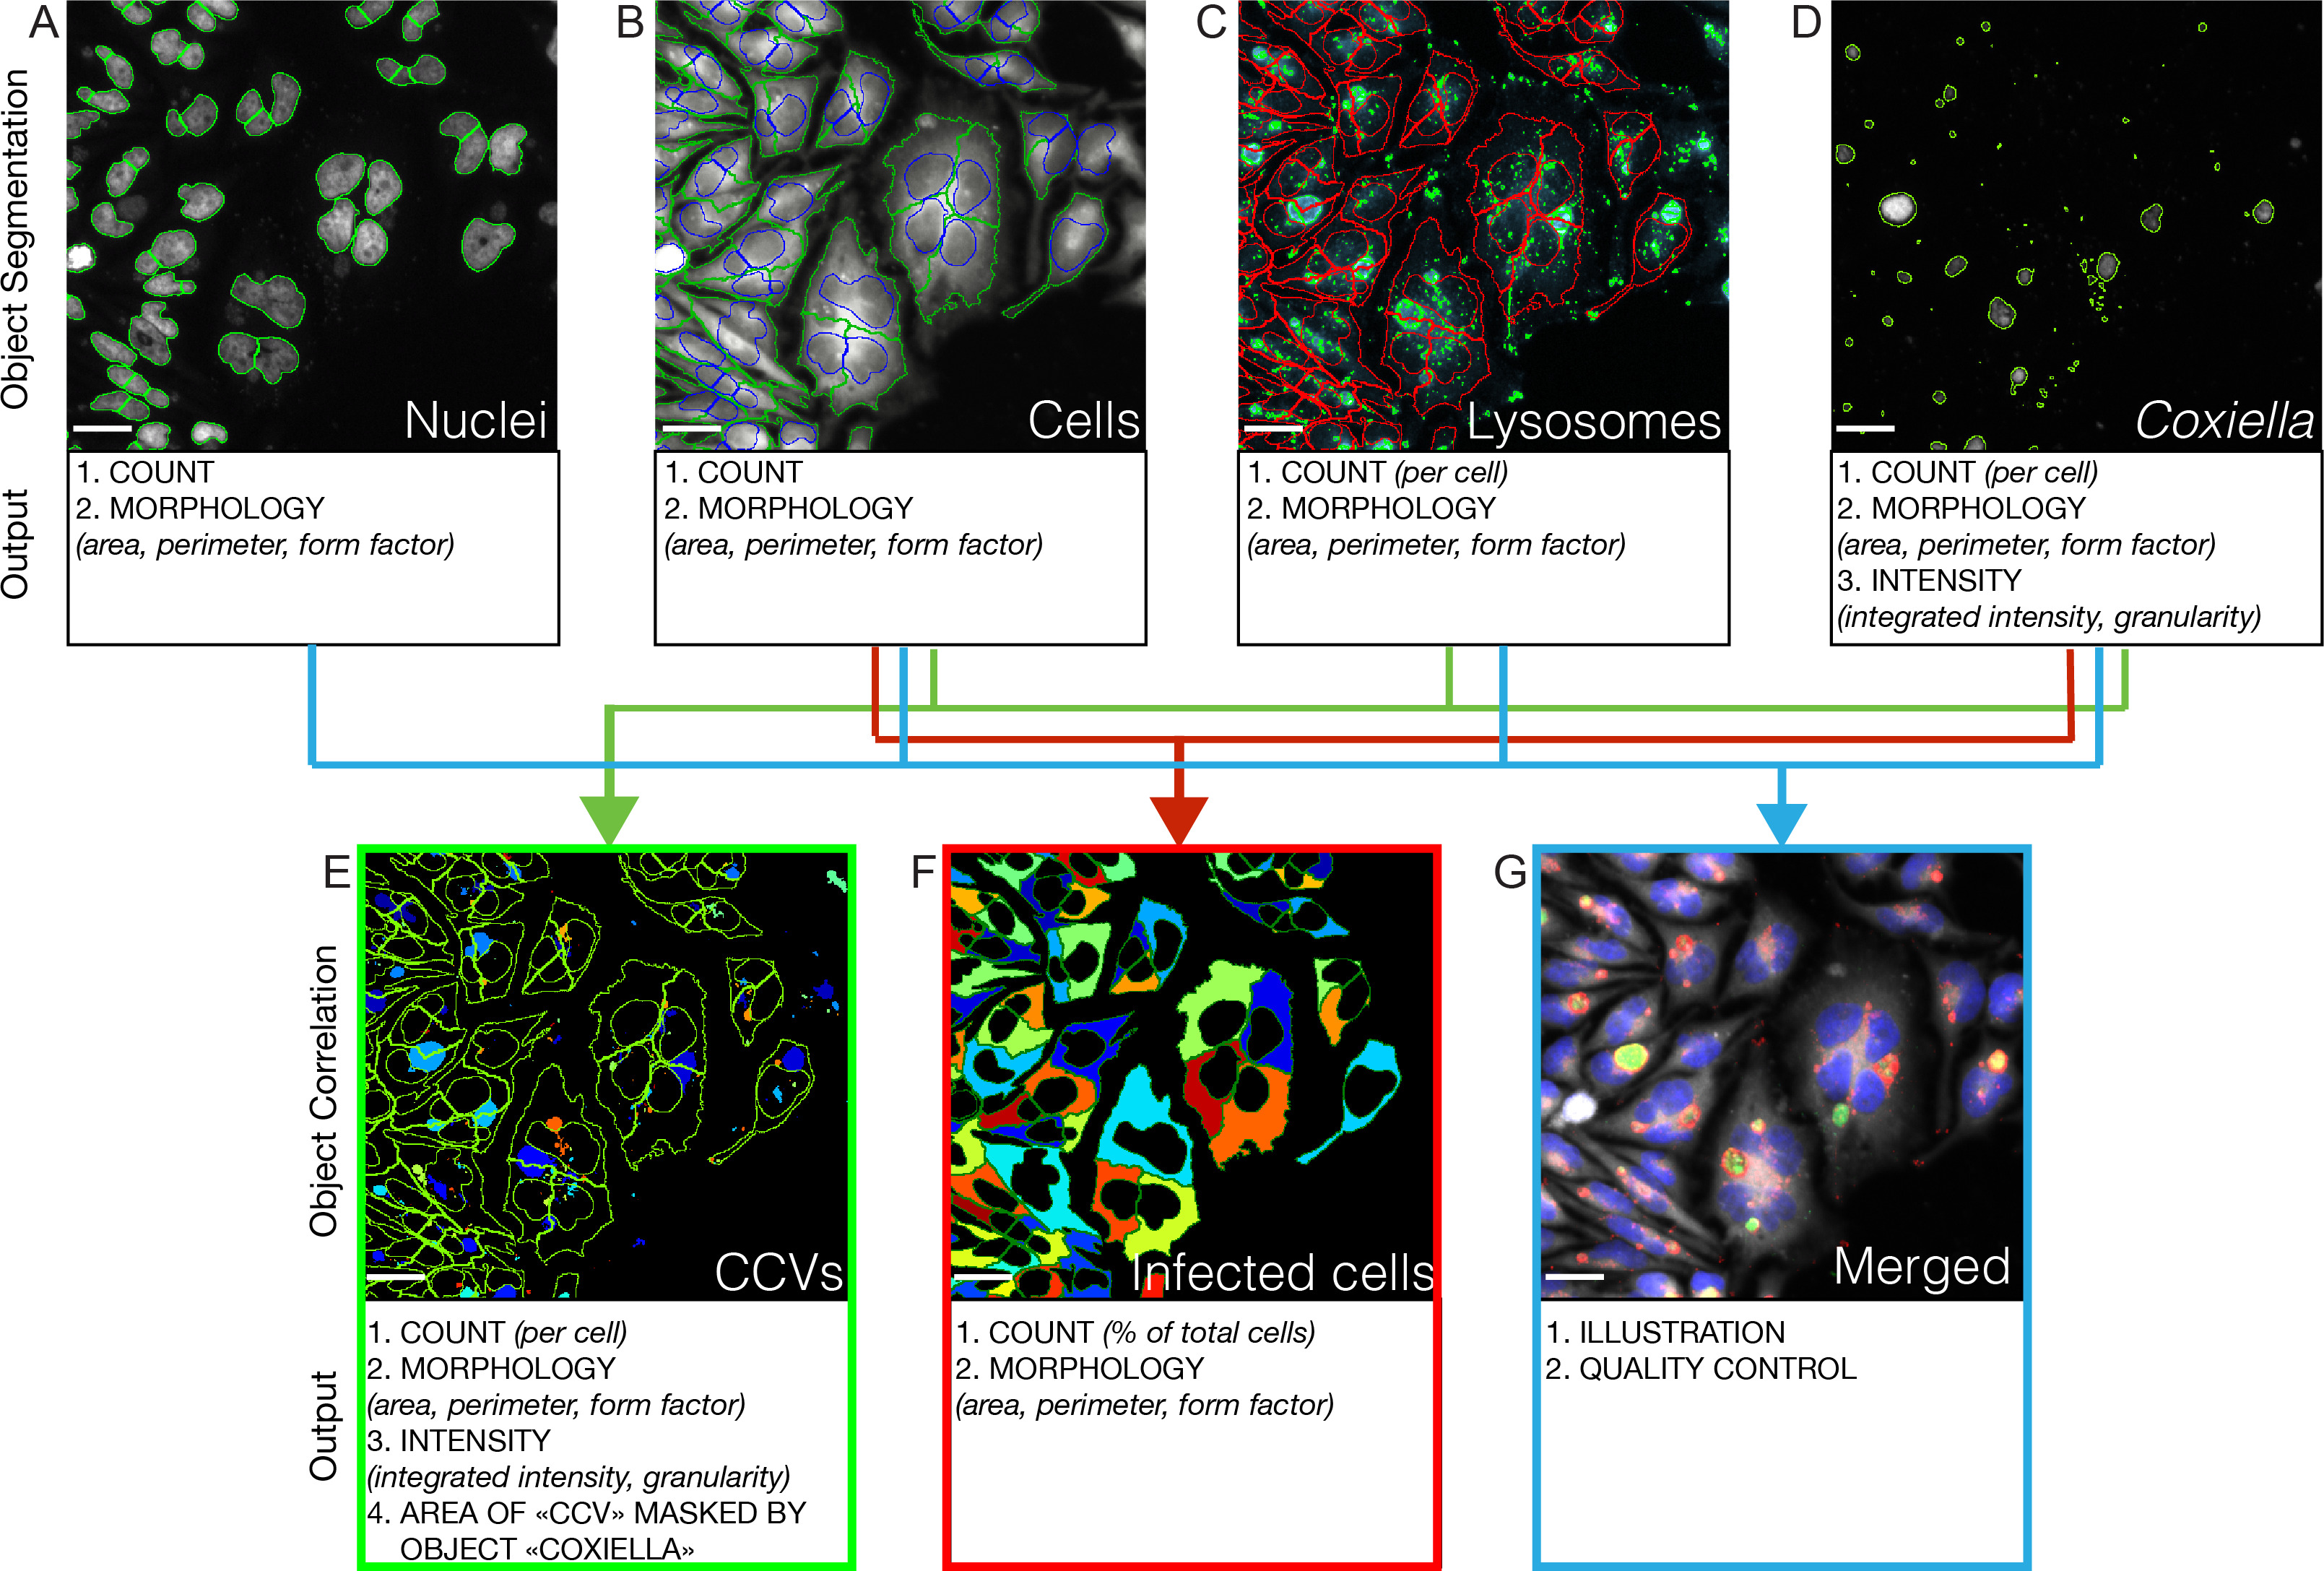
Rycina 3: Zautomatyzowana analiza obrazu zakażeń Coxiella. Zautomatyzowany mikroskop epifluorescencyjny jest wykorzystywany do obrazowania 21 pozycji na studzienkę w trzech powtórzeniach na płytkach 96-dołkowych. Oprogramowanie do analizy obrazu segmentuje obiekty w każdym z nabytych kanałów w celu ich kwantyfikacji i analizy. We wszystkich przypadkach obiekty dotykające krawędzi obrazów są wykluczane. (A) Kanał Hoechst jest używany do identyfikacji jąder komórek gospodarza (zakreślone na zielono). (B) Służą one jako punkty wyjścia do identyfikacji konturów komórek gospodarza w kanale Cy3 (pozycje jąder są zakreślone na niebiesko, kontury komórek na zielono). (C) Kanał Cy5 jest używany do identyfikacji przedziałów pozytywnych pod względem LAMP1 (zakreślone na zielono); do analizy obrazu zachowywane są tylko te obiekty, które znajdują się wewnątrz wcześniej zidentyfikowanych konturów komórkowych (na czerwono). (D) Kanał GFP jest używany do identyfikacji kolonii Coxiella (zakreślone na zielono). (E) Korelacja kolonii Coxiella z przedziałami pozytywnymi pod względem LAMP1 pozwala na identyfikację wakuol zawierających Coxiella (CCV); do analizy obrazu zachowywane są tylko te obiekty, które znajdują się wewnątrz wcześniej zidentyfikowanych konturów komórkowych (na zielono). (F) Korelacja kolonii Coxiella z konturami komórkowymi pozwala na identyfikację komórek zakażonych (pseudokolor). (G) Obrazy uzyskane w 4 kanałach fluorescencyjnych (odpowiednio dla kolonii Coxiella (zielony), jąder komórek gospodarza (niebieski), błony plazmatycznej komórek gospodarza (szary), przedziałów pozytywnych pod względem LAMP1 (czerwony)) są łączone i wykorzystywane do ilustracji oraz kontroli jakości. Paski skali 10 µm. Kliknij tutaj, aby wyświetlić większą wersję tej ryciny.
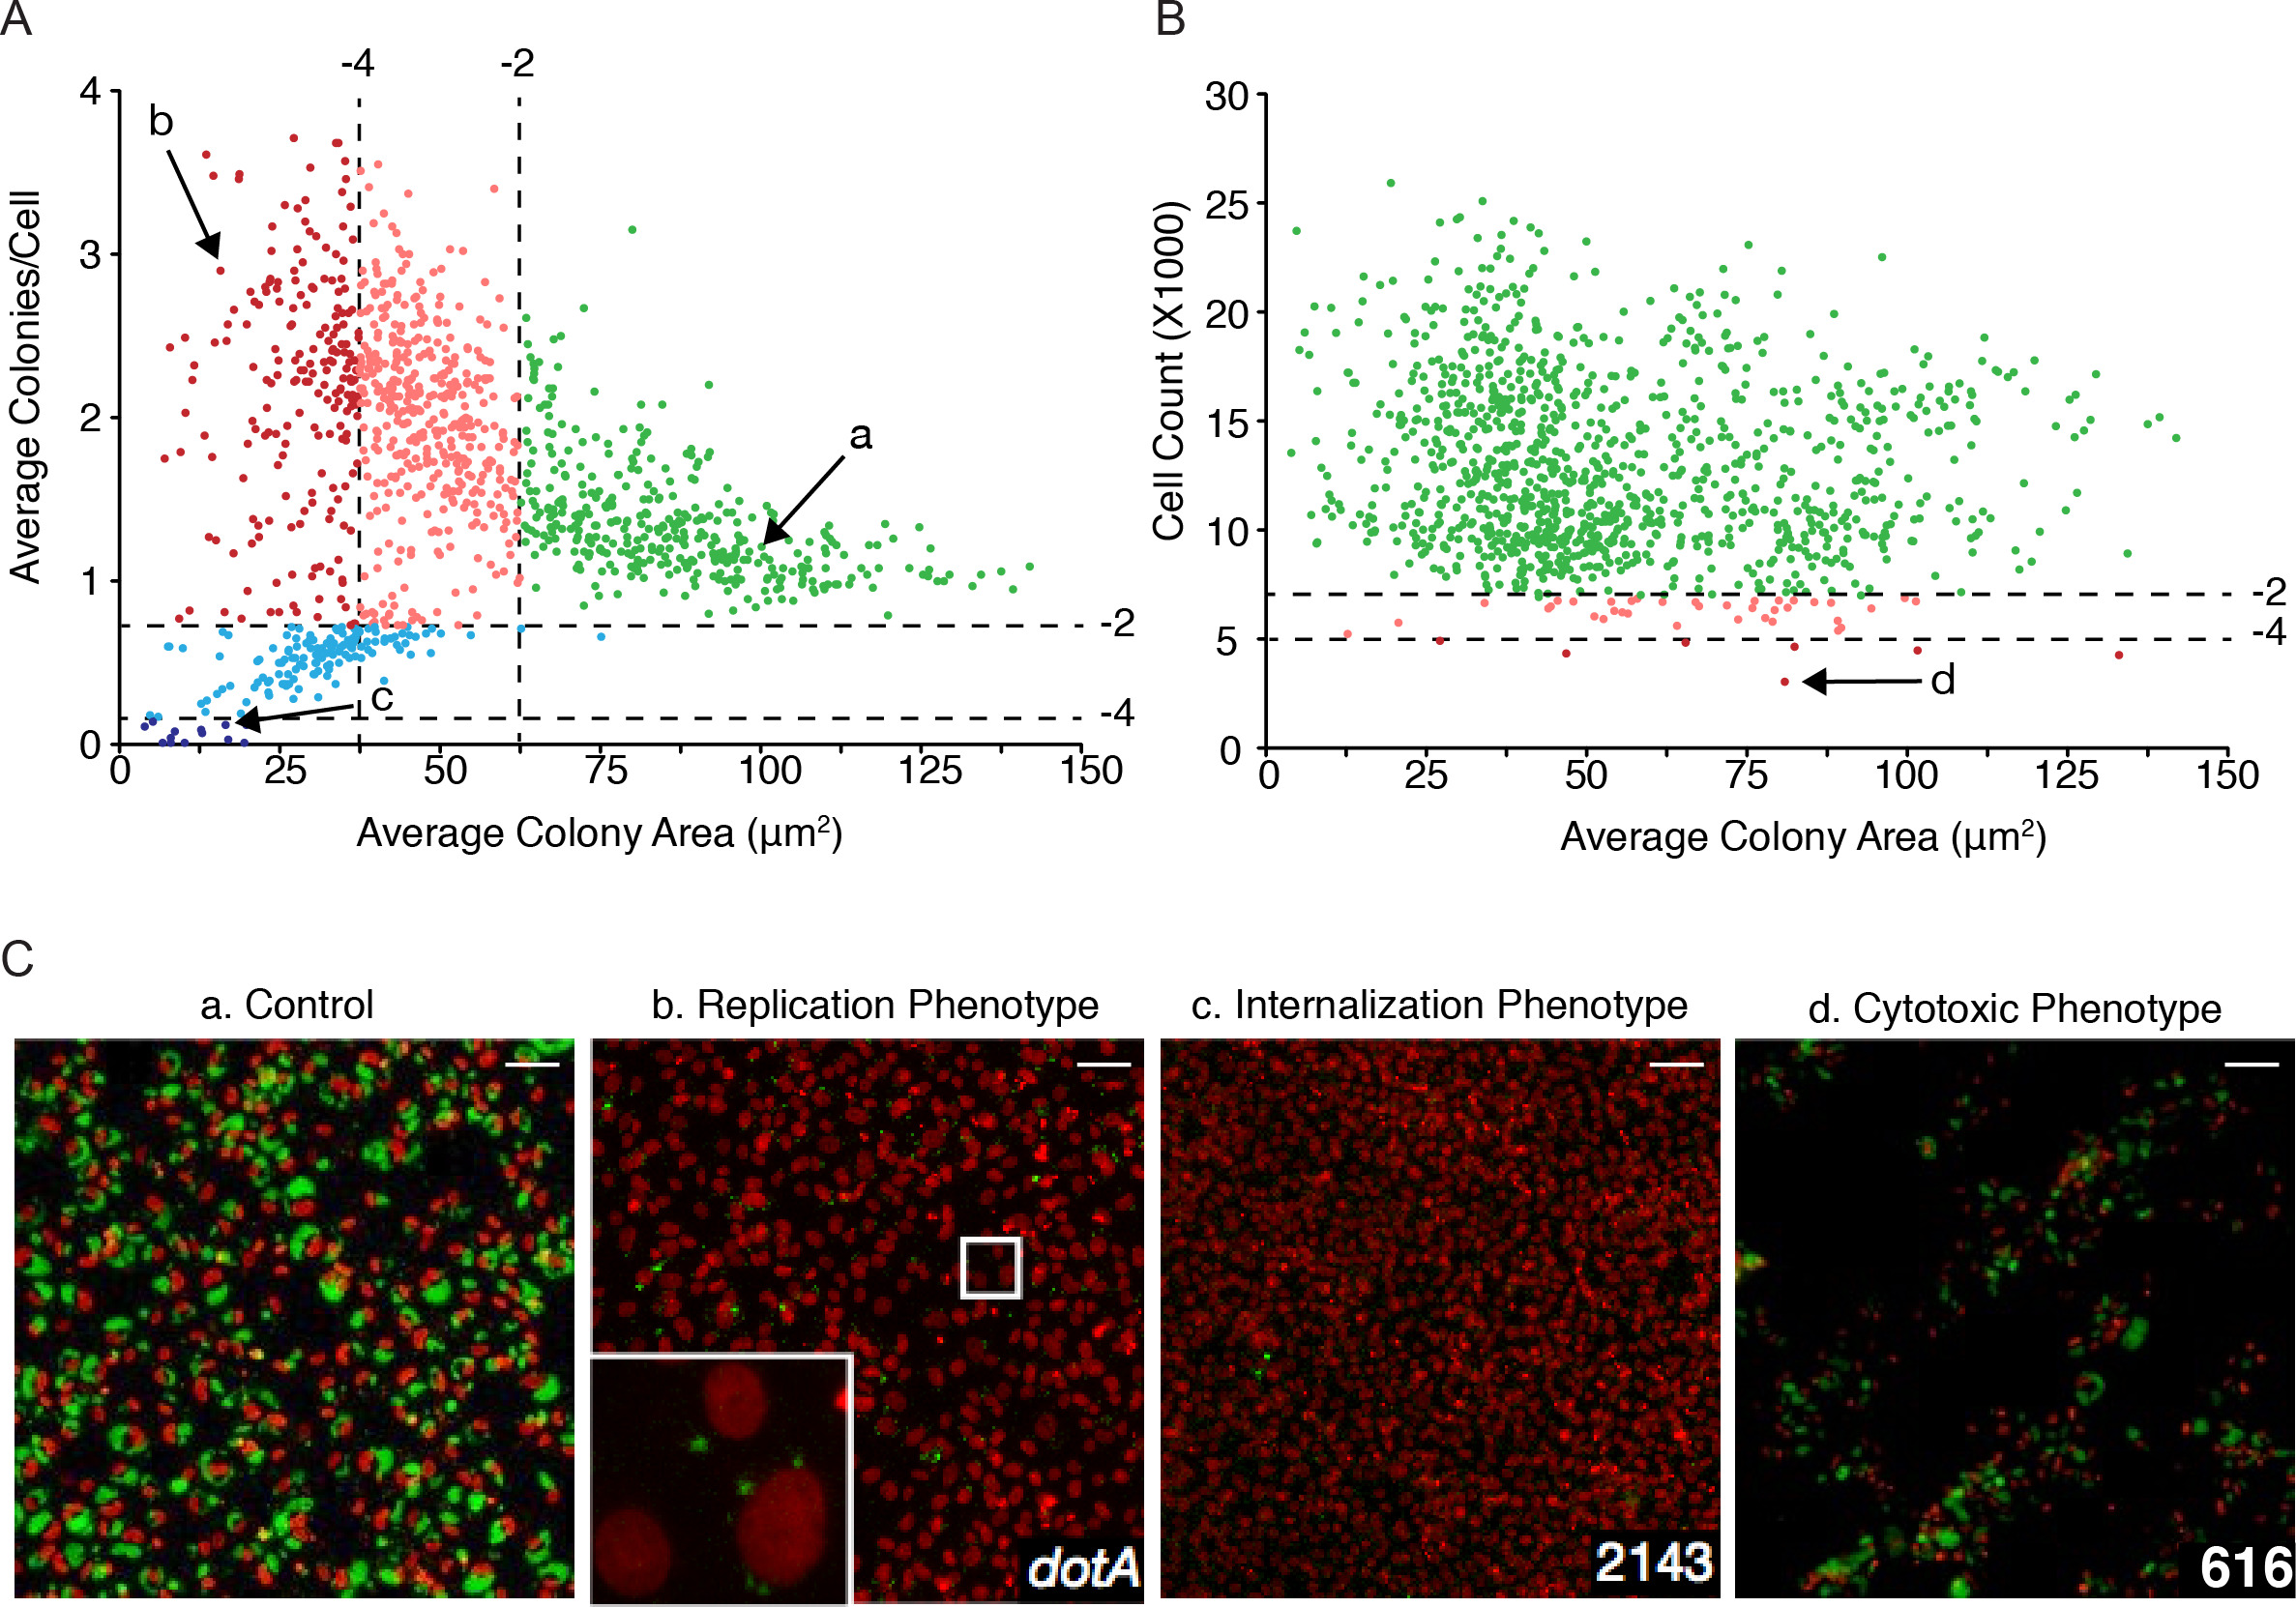
Rysunek 4: Wielkoskalowa identyfikacja czynników Coxiella zaangażowanych w interakcje gospodarz/patogen. (A) Średnia powierzchnia (w μm2) kolonii Coxiella przedstawiona w zależności od względnej liczby kolonii na komórkę, w celu zidentyfikowania interesujących fenotypów replikacji i internalizacji. Zielone kropki reprezentują fenotypy, które odbiegają od WT Coxiella o Z-score > -2 (nieistotne). Różowe i jasnoniebieskie kropki reprezentują odpowiednio fenotypy replikacji i internalizacji, z Z-score między -2 a -4 (fenotypy łagodne). Czerwone i ciemnoniebieskie kropki reprezentują fenotypy z Z-score ≤ -4 (fenotypy silne). (B) Średnia powierzchnia (w μm2) kolonii Coxiella została przedstawiona w zależności od całkowitej liczby komórek (zainfekowanych i niezainfekowanych), które przeżyły 7 dni infekcji, aby oszacować efekt cytotoksyczny wynikający z insercji transpozonów. Zielone kropki reprezentują fenotypy, które odbiegają od WT Coxiella o Z-score > -2 (nieistotne). Różowe kropki reprezentują fenotypy cytotoksyczne z Z-score między -2 a -4 (fenotypy łagodne). Czerwone kropki reprezentują fenotypy cytotoksyczne z Z-score ≤ -4 (fenotypy silne). Strzałki wskazują mutanty zilustrowane odpowiadającą im małą literą w części C. (C) Reprezentatywne obrazy fenotypów replikacji, internalizacji i cytotoksyczności. we wszystkich przypadkach jądra komórek gospodarza są zaznaczone na czerwono, a kolonie Coxiella na zielono. Paski skali 50 µm. Kliknij tutaj, aby wyświetlić większą wersję tego rysunku.
Dyskusja
Badanie interakcji gospodarz/patogen okazało się niezwykłą metodą zrozumienia infekcji bakteryjnych i opracowania alternatywnych strategii przeciwdziałania chorobom zakaźnym. Jednak ze względu na różnorodność strategii opracowanych przez różne patogeny bakteryjne, identyfikacja i charakterystyka czynników wirulencji bakterii oraz szlaków sygnałowych gospodarza, które są celem podczas infekcji, stanowi prawdziwe wyzwanie. Wymaga to opracowania nowych podejść do identyfikacji na dużą skalę kluczowych węzłów interakcji gospodarz/patogen. Niedawny rozwój innowacyjnych, wysokowydajnych i bogatych technik badań przesiewowych stanowi nieocenione źródło informacji, które można zaadaptować do badania wewnątrzkomórkowych patogenów bakteryjnych15. W tym przypadku wykorzystaliśmy odzwierzęcy patogen bakteryjny Coxiella burnetii jako model do opracowania podejść przesiewowych, które łączą mutagenezę transpozonów i testy oparte na fluorescencji. Co ważne, ta metoda przesiewowa umożliwia jednoczesne monitorowanie wielu etapów cyklu wewnątrzkomórkowego Coxiella , zapewniając globalny przegląd strategii opracowanych przez tę bakterię w celu inwazji, replikacji i utrzymywania się w zakażonych komórkach.
Opisane tutaj podejście opiera się na dwóch dobrze znanych technikach, mutagenezie transpozonów i testach opartych na fluorescencji, które zostały z powodzeniem zastosowane do badania patogenów bakteryjnych. Połączenie tych technik w kontekście badań przesiewowych o wysokiej przepustowości i wysokiej zawartości pozwala nam ocenić skutki dużej liczby mutacji bakteryjnych poprzez analizę bardzo dużej liczby zdarzeń (zazwyczaj obrazuje się i analizuje 15 000 zakażonych komórek na mutację bakteryjną). Zapewnia to ważną analizę statystyczną zdarzeń, takich jak inwazja bakterii na komórki gospodarza i replikacja wewnątrzkomórkowa, które z natury podlegają dużej zmienności. Ważne jest, aby pamiętać, że linie komórkowe inne niż nabłonkowe mogą być wykorzystywane do tego typu badań przesiewowych. Jednak płaskie i duże komórki nabłonkowe są optymalne do analizy obrazu, ponieważ organelle komórek gospodarza są łatwiejsze do wykrycia. Ponieważ większość mikroskopów automatycznych może automatycznie obsługiwać dużą liczbę płytek, nie ma praktycznie żadnych ograniczeń co do liczby mutantów, które mogą być jednocześnie badane. W zależności od patogenu użytkownik może zdecydować się na użycie mikroskopu epifluorescencyjnego lub konfokalnego. Czas akwizycji obrazu będzie zależał głównie od czułości kamery mikroskopowej, od liczby pól pozyskanych na studzienkę oraz od liczby kanałów pozyskanych w polu widzenia. Użytkownik może zdecydować, w jaki sposób dostosować te czynniki, aby zoptymalizować protokół przesiewowy. Dla przykładu, zobrazowaliśmy jedną 96-dołkową płytkę/godz., używając warunków wskazanych w punkcie 5.1. Analiza obrazu w dużej mierze zależy od używanej maszyny (lub grupy maszyn). Korzystamy ze stacji roboczej 12-rdzeniowej (2 x 3,06 GHz 6-rdzeniowej), 48 GB RAM. To urządzenie potrzebuje około 40 minut na analizę obrazów uzyskanych z jednej płyty.
Ważnym aspektem, który należy wziąć pod uwagę przy opracowywaniu tych testów, jest ustanowienie nowych (lub optymalizacja istniejących) protokołów, aby umożliwić manipulację i przetwarzanie dużej liczby próbek. Typowym przykładem jest opracowanie metody PCR z pojedynczą kolonią starterów, która pozwoliła nam szybko amplifikować i sekwencjonować fragmenty DNA Coxiella zawierające miejsce insercji każdego transpozonu, z bardzo małych próbek. Opierając się na naszym doświadczeniu, polimeraza o wysokiej wierności musi być starannie dobrana i przetestowana w celu uzyskania powtarzalnych wyników. Jedynym ograniczeniem tego podejścia może być obserwacja, że w większości przypadków około 30% przetworzonych próbek nie nadaje się do wykorzystania, ani ze względu na PCR, ani etapy sekwencjonowania. Biorąc jednak pod uwagę, że izolacja nowych mutantów transpozonu Coxiella nie jest krokiem ograniczającym szybkość, nie stanowi to poważnego problemu. Kluczowe znaczenie dla tego podejścia miało również opracowanie wiarygodnego testu do ilościowego określania stężenia bakterii w stadach mutantów. Ze względu na tendencję Coxiella do agregacji w zawiesinie, zastosowanie odczytów gęstości optycznej nie ma zastosowania do obliczania stężenia kultur Coxiella , a jedyną istniejącą alternatywą był ilościowy PCR (qPCR). W tym przypadku zastosowanie fluorescencyjnie znakowanego środka interkalującego DNA znacznie przyspieszyło ocenę ilościową bakterii.
Podejście to może również wykorzystać wykorzystanie stabilnych linii komórkowych wykazujących ekspresję markerów fluorescencyjnych dla kilku przedziałów wewnątrzkomórkowych w zależności od zastosowanego patogenu. Kolejnym ważnym aspektem jest stosowanie pożywek do hodowli komórkowych pozbawionych czerwieni fenolowej. Zaobserwowaliśmy, że ten wskaźnik pH ma naturalną fluorescencję obejmującą widmo czerwone i zielone, które nasyca sygnał zarejestrowany na automatycznym czytniku fluorescencji.
Przedstawiona tutaj strategia opiera się na losowej mutagenezie transpozonów. W przypadku interesujących mutantów zalecamy walidację unikalnych transpozycji (i klonalności) przy użyciu amplifikacji Southern blot i PCR miejsca insercji transpozonu.
Oprócz sprzętu opisanego w sekcji dotyczącej protokołu, zespoły zainteresowane zastosowaniem przedstawionego tu podejścia przesiewowego będą miały duże korzyści w tworzeniu relacyjnej bazy danych do gromadzenia danych, serwera do przechowywania danych oraz stacji roboczej do szybkiej analizy obrazu.
Co ważne, opisana tutaj metoda nadaje się do badania innych wewnątrzkomórkowych patogenów bakteryjnych, pod warunkiem, że istnieje metoda mutagenezy losowej dla patogenu, linie komórkowe mogą być zakażone patogenem, a ten wykazuje określony fenotyp podczas infekcji.
Oświadczenia
Autorzy oświadczają, że nie mają konkurencyjnych interesów finansowych.
Podziękowania
Ta praca była wspierana przez grant Avenir/ATIP dla Matteo Bonazziego i CIG Marie Curie (nr 293731) dla Erica Martineza. Autorzy chcieliby podziękować dr Robertowi Heinzenowi za podzielenie się szczepami, przeciwciałami i narzędziami C. burnetii, Virginie Georget i Sylvainowi DeRossi (Montpellier Rio Imaging-MRI, 1919 route de Mende, 34293 Montpellier) za ich pomoc techniczną i analizę danych.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Kwas cytrynowy | Sigma | C0759-500G | ACCM-2 średni składnik |
| Cytrynian sodu | Sigma | S4641-500G | ACCM-2 średni składnik |
| Fosforan potasu | Sigma | 60218-100G | ACCM-2 średni składnik |
| Chlorek magnezu | Sigma | M2670-100G | ACCM-2 średni składnik |
| Chlorek wapnia | Sigma | C5080-500G | ACCM-2 średni składnik |
| Siarczan żelaza | Sigma | F8633-250G | ACCM-2 średni składnik |
| Chlorek sodu | Sigma | S9625-500G | ACCM-2 średni składnik |
| L-cysteina | Sigma | C6852-25G | ACCM-2 średni składnik |
| Bacto Neopeptone | BD (Beckton-Dickinson) | 211681 | ACCM-2 średni składnik |
| Casamino acids | BD (Beckton-Dickinson) | 223050 | ACCM-2 średni składnik |
| Metylo-B-cyklodekstryna | Sigma | C4555-10G | ACCM-2 średni składnik |
| RPMI z glutamax | Gibco | 61870-010 | ACCM-2 średni składnik |
| RPMI z glutamaxem, bez czerwieni fenolowej | Gibco | 32404-014 | Do hodowli komórkowej i infekcji |
| Płodowa surowica bydlęca | GE SH30071 opieki zdrowotnej | Do hodowli komórkowych | |
| Trypsyna EDTA (0,25%) | Life Technologies | 25200-056 | Do hodowli komórkowych |
| Saponina | Sigma | 47036 | Do barwienia immunofluorescencyjnego |
| Chlorek amonu | Sigma | A9434 | Do barwienia immunofluorescencyjnego |
| Albumina surowicy bydlęcej | Sigma | A2153 | Do barwienia immunofluorescencyjnego |
| Kuweta do elektroporacji 0,1 cm | Eurogentec | ce0001-50 | Do transformacji Coxiella |
| Trackmates przykręcane górne rurki z zaślepkami | Thermo Scientific | 3741 | 2D zakrętka z kodem kreskowym |
| 96-dołkowa mikropłytka z czarnymi ściankami i dnem | Greiner | 655076 | Płaskie ciemne dno, do oznaczania ilościowego dsDNA |
| 96-dołkowa mikropłytka PCR | Biorad | 2239441 | Płytka 96-dołkowa wolna od DNAzy/RNAzy |
| , głębokostudzienkowa | 949481 | Labcon Do infekcji mutantami Coxiella | |
| PicoGreen | Life Technologies | P7581 | Do oznaczania ilościowego dsDNA |
| Triton X-100 | Sigma | T9284-500ML | Do oznaczania ilościowego dsDNA |
| Phusion polimeraza DNA o wysokiej wierności | New England Biolabs | M0530L | Dla pojedynczego kolonia starterów PCR |
| Celltracker Czerwony CMTPX | Life Technologies | C34552 | Do obrazowania |
| przeciwciała anty-LAMP1 | Sigma | 94403-1ML | Do barwienia immunofluorescencyjnego |
| Hoechst 33258 | Sigma | L1418 | Do obrazowania |
| Czytnik mikropłytek fluorescencyjnych Infinite 200 Pro | Tecan | ||
| Epifluorescencyjny mikroskop automatyczny Cellomika | Thermo Scientific |
Bibliografia
- Maurin, M., Raoult, D. Q fever. Clinical microbiology reviews. 12 (4), 518-553 (1999).
- Kim, S. G., Kim, E. H., Lafferty, C. J., Dubovi, E. Coxiella burnetii. in bulk tank milk samples, United States. Emerging infectious diseases. 11, 619-621 (2005).
- Kazar, J. Coxiella burnetii. infection. Annals of the New York Academy of Sciences. 1063, 105-114 (2005).
- Madariaga, M. G., Rezai, K., Trenholme, G. M., Weinstein, R. A. Q fever: a biological weapon in your backyard. The Lancet infectious diseases. 3, 709-721 (2003).
- Der Hoek, W. V. an, et al. Epidemic Q fever in humans in the Netherlands. Advances in Experimental Medicine and Biology. 984, 329-364 (2012).
- Capo, C., et al. Subversion of monocyte functions by Coxiella burnetii.: impairment of the cross-talk between alphavbeta3 integrin and CR3. Journal of immunology. 163 (11), Baltimore, Md. 6078-6085 (1999).
- Martinez, E., Cantet, F., Fava, L., Norville, I., Bonazzi, M. Identification of OmpA, a Coxiella burnetii. protein involved in host cell invasion, by multi-phenotypic high-content screening. PLoS pathogens. 10 (3), e1004013(2014).
- Romano, P. S., Gutierrez, M. G., Berón, W., Rabinovitch, M., Colombo, M. I. The autophagic pathway is actively modulated by phase II Coxiella burnetii. to efficiently replicate in the host cell. Cellular microbiology. 9 (4), 891-909 (2007).
- Newton, H. J., Mcdonough, J. a, Roy, C. R. Effector protein translocation by the Coxiella burnetii. Dot/Icm type IV secretion system requires endocytic maturation of the pathogen-occupied vacuole. PloS one. 8 (1), e54566(2013).
- Vogel, J. P. Turning a tiger into a house cat: using Legionella pneumophila. to study Coxiella burnetii. Trends in microbiology. 12 (3), 103-105 (2004).
- Van Schaik, E. J., Chen, C., Mertens, K., Weber, M. M., Samuel, J. E. Molecular pathogenesis of the obligate intracellular bacterium Coxiella burnetii. Nature reviews. Microbiology. 11, 561-573 (2013).
- Beare, P. A., et al. Dot/Icm type IVB secretion system requirements for Coxiella burnetii growth in human macrophages. mBio. 2, (2011).
- Omsland, A., et al. Isolation from animal tissue and genetic transformation of Coxiella burnetii. are facilitated by an improved axenic growth medium. Applied and environmental microbiology. 77 (11), 3720-3725 (2011).
- Beare, P. a, Sandoz, K. M., Omsland, A., Rockey, D. D., Heinzen, R. a Advances in genetic manipulation of obligate intracellular bacterial pathogens. Frontiers in microbiology. 2 (May), 97(2011).
- Brodin, P., Christophe, T. High-content screening in infectious diseases. Current opinion in chemical biology. 15 (4), 534-539 (2011).
Przedruki i uprawnienia
