Transfer limfocytów bm12 do biorcy C57BL/6 jest ustalonym modelem tocznia rumieniowatego układowego. Tutaj opisujemy, jak zainicjować chorobę za pomocą tego modelu i jak scharakteryzować komórki pomocnicze pęcherzyków T, komórki B centrum rozrodczego i komórki plazmatyczne za pomocą cytometrii przepływowej.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Indukowany model tocznia rumieniowatego układowego (SLE) bm12 u myszy C57BL/6
W tym artykule
Podsumowanie
Streszczenie
Toczeń rumieniowaty układowy (SLE) jest chorobą autoimmunologiczną o zróżnicowanych objawach klinicznych i immunologicznych. Kilka spontanicznych i indukowalnych modeli zwierzęcych odzwierciedla wspólne składniki chorób u ludzi, w tym model transferu bm12. Po przeniesieniu splenocytów bm12 lub oczyszczonych limfocytów T CD4, myszy C57BL / 6 szybko rozwijają duże częstotliwości komórek pomocniczych pęcherzyków T (Tfh), komórek B centrum rozrodczego (GC) i komórek plazmatycznych, po których następuje wysoki poziom krążących przeciwciał przeciwjądrowych. Ponieważ model ten wykorzystuje myszy na czystym tle C57BL/6, naukowcy mogą szybko i łatwo badać postęp choroby w transgenicznych lub nokautujących szczepach myszy w stosunkowo krótkim czasie. Tutaj opisujemy protokoły indukcji modelu i oceny ilościowej Tfh, komórek GC B i komórek plazmatycznych za pomocą wielokolorowej cytometrii przepływowej. Co ważne, protokoły te mogą być również wykorzystane do scharakteryzowania choroby w większości mysich modeli TRU oraz identyfikacji komórek Tfh, GC B i komórek plazmatycznych w innych modelach choroby.
Wprowadzenie
Toczeń rumieniowaty układowy (SLE) jest złożoną chorobą autoimmunologiczną charakteryzującą się prototypowo produkcją przeciwciał przeciwjądrowych (ANA) i kłębuszkowym zapaleniem nerek. Wiele innych następstw, w tym zmiany skórne, krążeniowo-oddechowe i wątrobowe, są związane z chorobą u niektórych osób. Szacunki dotyczące rozpowszechnienia w USA różnią się znacznie, od 150 000 do 1 500 0001,2, przy czym szczególnie wysoka częstość występowania występuje u kobiet i mniejszości3. Chociaż etiologia TRU jest trudna do określenia, uważa się, że wynika ona z wzajemnego oddziaływania różnych czynników genetycznych i środowiskowych, które prowadzą do autoimmunizacji układowej.
Liczne modele zwierzęce zostały wykorzystane do badania czynników prowadzących do wystąpienia i postępu choroby. Klasyczne mysie modele SLE obejmują genetycznie predysponowane szczepy myszy, w tym model NZB x NZW F1 i jego pochodne NZM, szczep MLR/lpr i szczep BXSB/Yaa, a także systemy indukowalne, takie jak modele pristanu i przewlekłej choroby przeszczep przeciwko gospodarzowi (cGVHD)4. Wczesne doniesienia o produkcji autoprzeciwciał w modelach GVHD wykorzystywały różne szczepy myszy lub szczepy chomików do transferów rodzicielskichdo F1 5-8; bardziej powszechne metody stosowane do badania choroby podobnej do tocznia obejmują obecnie DBA/2 parent→(C57BL/6 x DBA/2) F1 oraz model transferu BM12 opisany tutaj. Każdy model ma swoje własne zastrzeżenia, ale generalnie mają one wspólny zestaw cech, które korelują z klinicznymi cechami choroby ludzkiej. Najczęściej zgłaszane parametry w modelach mysich obejmują powiększenie śledziony, powiększenie węzłów chłonnych, zapalenie nerek, produkcję ANA, a na poziomie komórkowym ekspansję komórek pomocniczych pęcherzyków T (Tfh), komórek B centrum rozrodczego (GC) i komórek plazmatycznych.
Indukowalny model bm12 jest osiągany przez adoptywny transfer limfocytów od myszy I-Abm12B6(C)-H2-Ab1 bm12/KhEgJ (bm12), szczepu identycznego z C57BL/6, z wyjątkiem 3 podstawień aminokwasów na MHC klasy II, do myszy I-Ab C57BL/6 (B6). Alloaktywacja limfocytów T CD4 dawcy przez APC biorcy prowadzi do cGVHD z objawami bardzo podobnymi do TRU. W szczególności obejmują one ekspansję Tfh pochodzącego od dawcy, ekspansję komórek GC B i komórek plazmatycznych pochodzących od biorcy oraz wytwarzanie ANA, w tym przeciwciał anty-dsDNA, anty-ssDNA, antychromatyny i przeciwciał anty-RBC9. Z biegiem czasu u myszy biorców rozwija się kłębuszkowe zapalenie nerek związane ze złogami IgG w kłębuszkowych, śródmiąższowych i naczyniowych obszarach nerek10. Wykazaliśmy niedawno, że podobnie jak w przypadku chorób u ludzi, w tym modelu11 również kluczową rolę odgrywa IFN typu I. Warto zauważyć, że kryteria definiujące TRU u ludzi obejmują rozwój zapalenia nerek zgodnego z TRU w obecności przeciwciał anty-dsDNA12, które są istotnymi cechami tego modelu mysiego.
Istnieje kilka zalet modelu bm12 w porównaniu z modelami spontanicznymi. Klasyczne modele, u których rozwijają się objawy podobne do SLE, spontanicznie opierają się na hybrydowych szczepach myszy, wsobnych szczepach myszy nie na tle B6 lub dużych loci genetycznych na tle B6, co sprawia, że krzyżowanie z myszami z nokautem lub w inny sposób zmodyfikowanymi genetycznie jest trudne i czasochłonne. Dzięki modelowi indukowalnemu bm12 genetycznie zmodyfikowane myszy mogą służyć zarówno jako dawca, jak i biorca, umożliwiając szybszą identyfikację przedziału komórkowego, w którym poszczególne geny mogą być ważne dla choroby. Co więcej, rozwój choroby w modelu bm12 jest znacznie szybszy i wymaga tylko 2 tygodni do pojawienia się ANA, w porównaniu do kilku miesięcy w przypadku większości modeli spontanicznych. Co więcej, w przeciwieństwie do modeli spontanicznych, które rozwijają chorobę w różnych punktach czasowych, początek i postęp choroby w modelu bm12→B6 jest wysoce zsynchronizowany. Pozwala to na generowanie kohort o odpowiedniej wielkości, które można wykorzystać do strategii interwencyjnych lub terapeutycznych na każdym etapie rozwoju choroby.
Poniżej znajduje się szczegółowy protokół inicjowania autoimmunizacji podobnej do SLE poprzez adoptywny transfer limfocytów bm12 do myszy C57BL/6 lub wariantów genetycznych na tle B6. Dodatkowo opisujemy protokół barwienia cytometrycznego przepływowego do zliczania komórek Tfh, GC B i komórek plazmatycznych - typów komórek związanych z chorobami ludzkimi. Co ważne, protokoły te mogą być również wykorzystywane do charakteryzowania choroby w większości mysich modeli TRU oraz identyfikacji komórek Tfh, GC B i komórek plazmatycznych w innych modelach choroby.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
Prace z udziałem zwierząt przeprowadzono w warunkach wolnych od określonych patogenów, zgodnie z wytycznymi Association for Assessment and Accreditation of Laboratory Animal Care International oraz naszej Instytucjonalnej Komisji ds. Opieki i Wykorzystania Zwierząt (IACUC).
UWAGA: Jeśli to możliwe, należy zastosować myszy wykazujące marker kongeniczny, taki jak CD45.1, u zwierząt dawców lub biorców, ponieważ pozwala to na monitorowanie wydajności przeszczepu od dawcy oraz specyficzną ekspansję populacji limfocytów T CD4 dawcy. W przypadku rozważania użycia myszy zmodyfikowanych genetycznie jako dawców lub biorców, należy upewnić się, że szczep został odpowiednio krzyżowany wstecznie z tłem B6; w przeciwnym razie przeniesione komórki mogą zostać odrzucone — kwestia ta zostanie omówiona bardziej szczegółowo w sekcjach wyników reprezentatywnych i dyskusji.
UWAGA: Poniższe procedury określają objętości dla pozyskiwania komórek od 4 myszy dawców bm12, co powinno dostarczyć wystarczającej liczby komórek do iniekcji u 12-16 myszy. Myszy bm12 w wieku od sześciu do dwunastu tygodni dają w przybliżeniu 100-140 milionów limfocytów, z czego około 25% stanowią limfocyty T CD4. W przypadku rozpoczęcia pracy z inną liczbą myszy lub innymi szczepami myszy, należy odpowiednio zwiększyć lub zmniejszyć objętości. Myszy C57BL/6 zazwyczaj dają podobne wydajności, przy czym odsetek limfocytów T CD4 jest bliższy jedynie 20%.
UWAGA: Wszystkie etapy należy przeprowadzać w temperaturze pokojowej (RT), stosując pożywki w temperaturze pokojowej, aby uniknąć szoku termicznego (cieplnego i zimna), który może upośledzić długoterminową żywotność limfocytów. Etapy pobierania i przetwarzania tkanek należy wykonywać w komorze z laminarnym przepływem powietrza, stosując techniki aseptyczne. Wszystkie pożywki w tym protokole to IMDM z 10% nieaktywnym termicznie FBS, chyba że wskazano inaczej; będą one określane po prostu jako „pożywka kompletna”.
1. Nowa metoda genotypowania myszy bm12
UWAGA: Przedstawiono tutaj krótki protokół genotypowania oparty na trawieniu restrykcyjnym jako prostą i niedrogą alternatywę dla sekwencjonowania, które jest obecnie jedyną opublikowaną metodą genotypowania dla tych myszy.
- Wyizoluj DNA genomowe z ogonów myszy. Szczegółowe protokoły dotyczące ucinania ogonów myszy oraz generowania cDNA z digestów tkanek ogona znajdują się w poprzednim artykule JoVE13.
- Przeprowadź reakcję łańcuchową polimerazy (PCR) z odwrotną transkrypcją14 w celu amplifikacji wspólnego fragmentu DNA o długości 474 bp z MHC-II I-Ab i I-Abm12, wykorzystując primery i warunki termocyklingu wymienione w Tabeli 1.
- Przeprowadź trawienie restrykcyjne ~7 µl produktu PCR przy użyciu enzymu PsuI lub jednego z jego izoschizomerów (BstX2I, BstYI, MflI lub XhoII), który tnie typ dziki I-Ab, ale nie mutant I-Abm12. Postępuj zgodnie z protokołem trawienia dostarczonym przez producenta, który określi skład mieszaniny wody, buforu i enzymu oraz czas inkubacji od 5 min do kilku godzin w temperaturze 37 °C15.
- Naniesienie produktu trawienia i przeprowadź elektroforezę na 1% żelu poliakryloamidowym z bromkiem etydyny14 przez 30-45 min przy napięciu 150V — należy jednak pamiętać, że optymalne ustawienia napięcia i czasu będą się różnić w zależności od użytego aparatu do elektroforezy PCR. Prążki DNA uwidocznij za pomocą iluminatora UV. Reprezentatywne wyniki przedstawiono na Rysunku 1.
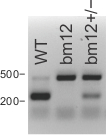
Rycina 1. Reprezentatywne wyniki genotypowania bm12.
W celu zidentyfikowania myszy homozygotycznych dla I-Abm12/bm12, DNA z ogona poddano badaniu w kierunku bm12 za pomocą genotypowania PCR/trawienia restrykcyjnego (Krok 1). DNA homozygotycznego typu dzikiego (I-Ab/b) daje dwa prążki o wielkości 227 i 247 bp (widoczne jako jeden gruby prążek przy ~250 bp); DNA homozygoty bm12 (I-Abm12/bm12) daje jeden prążek o wielkości 474 bp; a DNA heterozygoty (I-Abm12/b) daje dwa prążki o wielkości ~250 i 474 bp. Kliknij tutaj, aby wyświetlić większą wersję tej ryciny.
2. Pozyskiwanie komórek dawcy
- Uśmierć myszy dawców, stosując zatwierdzone przez Instytucjonalną Komisję ds. Opieki i Użytkowania Zwierząt (IACUC) podstawowe i pomocnicze metody eutanazji. Na przykład uśmierć myszy poprzez uduszenie CO2 z następującym zwichnięciem stawów szyjnych.
- Stosując technikę aseptyczną, pobierz śledziony oraz węzły chłonne (powierzchniowe szyjne, żuchwowe, ramienne, pachowe, krezkowe i pachwinowe) do probówek 15 ml zawierających 10 ml pożywki kompletnej, zgodnie z opisem w11-13.
UWAGA: Szczegółowe protokoły wycinania węzłów chłonnych znajdują się w poprzednich raportach16–18. Model ten jest skuteczny również przy zastosowaniu do transferu wyłącznie splenocytów mysich, jednak dodanie węzłów chłonnych znacznie zmniejsza wymaganą liczbę myszy dawców. - Przygotuj zawiesinę jednokomórkową, przeciskając tkanki limfatyczne zebrane w kroku 2.2 przez sitka komórkowe 70 µm za pomocą tłoka strzykawki. Aby uzyskać lepszą wydajność, nie przeładowuj sitek — używaj ok. 6 sitek na każde 4 przetworzone myszy i często płucz sitka podczas procesu. Połącz tkanki od 4 myszy w dwóch stożkowych probówkach 50 ml, a następnie wiruj komórki przez 5 min przy 400 x g i odlej nadsącz.
- Resuspenduj komórki z obu probówek stożkowych w 50 ml pożywki kompletnej i przenieś do nowej probówki stożkowej. Przechowuj tę probówkę w RT.
UWAGA: Tłuszcz przylega do ścianek probówki i jeśli probówka nie zostanie wymieniona, końcowa wydajność komórkowa może być niższa.
3. Liczenie komórek donora
UWAGA: Aby zachować najwyższą żywotność, nie zaleca się lizy erytrocytów (RBC) w całej próbce.
- Dokładnie wymieszać zawiesinę pojedynczych komórek z etapu 2.4, odjąć 1 ml i przenieść do osobnej probówki stożkowej o pojemności 50 ml. Pozostałe, nienaruszone komórki (49 ml) odstawić w temperaturze pokojowej na czas liczenia.
- Do 1 ml próbki komórek dawcy dodać 3 ml buforu do lizy czerwonych krwinek na bazie chlorku amonu. Delikatnie mieszać przez 1 min. poprzez kołysanie, następnie dopełnić do 50 ml pełną pożywką i wirować przez 5 min. przy 400 x g, po czym odlać nadsącz.
- Resuspendować komórki po lizie RBC w 10 ml pełnej pożywki i policzyć (np. za pomocą błękitu trypanu z użyciem hemocytometru). Pomnożyć wynik przez 49 — jest to całkowita liczba komórek pozostałych w niepoddanej lizie próbce, którą odstawiono. Komórki po lizie RBC usunąć.
4. Znakowanie komórek donora i/lub oczyszczanie limfocytów T CD4
- Jeśli jest to pożądane, na tym etapie można przeprowadzić oczyszczanie limfocytów T CD4, choć nie jest to konieczne. Ponadto, w razie potrzeby, można znakować komórki CFSE, zgodnie z19, lub innymi barwnikami do śledzenia komórek, czego przykład przedstawiono na Rysunku 4 w sekcji wyników reprezentatywnych.
UWAGA: Do oczyszczania limfocytów T CD4 zaleca się negatywną selekcję magnetyczną, ponieważ pozwala ona na uzyskanie wysokiej czystości i pozostawia komórki nienaruszone z wysoką żywotnością, jak opisano w20. Ważne jest stosowanie buforów wolnych od endotoksyn; dlatego zamiast BSA, należy przygotować bufor do separacji z 2% FBS i zalecanym stężeniem EDTA.
5. Iniekcja komórek bm12 dawcy
- Po zliczeniu limfocytów dawcy w kroku 3 (oraz po ich oczyszczeniu lub znakowaniu zgodnie z krokiem 4, zależnie od potrzeb), odwiruj komórki przez 5 min przy 400 x g. Odlej nadsącz i resuspenduj komórki w PBS do stężenia 120 milionów limfocytów na ml (lub 30 milionów oczyszczonych limfocytów T CD4 na ml). Przenieś komórki do sterylnej probówki o okrągłym dnie o pojemności 5 ml lub innej sterylnej probówki, która pomieści strzykawkę 1 ml z igłą 27,5 G x 13 mm.
- Przed wstrzyknięciem odstaw niewielką próbkę komórek dawcy z kroku 5.1 w temperaturze 4 °C do barwienia przepływowego w celu określenia procentowego udziału limfocytów T CD4 w próbkach dawców. Zbarw te próbki zgodnie z opisem w Kroku 8, używając minimalnego panelu przeciwciał (Tabela 2).
UWAGA: Jeśli jako osobni dawcy są wykorzystywani komórki z różnych szczepów myszy, jest to istotny aspekt i w przypadku znacznych różnic w procentowym udziale limfocytów T CD4 może być wymagane ich oczyszczenie. - Wymieszaj komórki delikatnie, ale dokładnie. Można to zrobić, pipetując komórki w górę i w dół za pomocą strzykawki 1 ml bez założonej igły. Po wymieszaniu nabierz komórki do strzykawki 1 ml. Załóż igłę po usunięciu wszystkich pęcherzyków powietrza. Pozostawienie igły odłączonej podczas przygotowania strzykawki pomaga utrzymać żywotność komórek.
- Wstrzyknij do każdej myszy 250 µl (co odpowiada 30 milionom limfocytów lub 7,5 milionom oczyszczonych limfocytów T CD4 na mysz) drogą doszpczewnową, zgodnie z opisem w21.
UWAGA: W eksperymentach przedstawionych tutaj oraz w naszych wcześniejszych pracach11, każdej myszy wstrzykiwano 30 milionów wszystkich limfocytów od dawców bm12, zamiast tradycyjnie stosowanych 100 milionów wszystkich splenocytów. W niepublikowanych danych z naszego laboratorium nie zaobserwowano różnic w poziomie przeciwciał anty-dsDNA w surowicy w 14. dniu po wstrzyknięciu 30 lub 100 milionów limfocytów na mysz. Choć znacznie zmniejsza to liczbę myszy potrzebnych do eksperymentów, rozwój nefritisu przy tej liczbie komórek nie został oceniony.
6. Określenie wydajności szczepienia
UWAGA 1: W tej sekcji opisano sposób określania stopnia przeszczepienia komórek dawcy u biorcy w 3. dniu, aby zidentyfikować myszy, które mogły otrzymać nieoptymalne iniekcje (np. przeszczep u jednej myszy stanowi <10% tego, co zaobserwowano u wszystkich pozostałych myszy z tej samej grupy). Dane te mogą również pomóc ustalić, czy komórki z genetycznie zmodyfikowanej linii myszy są odrzucane w późniejszych punktach czasowych (szczegóły znajdują się w sekcji wyników reprezentatywnych, Rysunek 6).
UWAGA 2: Ta sekcja jest możliwa do zrealizowania tylko wtedy, gdy dawcy i biorcy pochodzą z myszy o różnych tłach kongenicznych, np. przy użyciu dawców bm12 CD45.1 i biorców C57BL/6 CD45.2, lub gdy komórki dawcy są znakowane barwnikiem do śledzenia komórek. Co ważne, 3 dni po wstrzyknięciu limfocyty T CD4 przeszły minimalną ekspansję (patrz sekcja z reprezentatywnymi wynikami, Rysunek 4), zatem różnice obserwowane w stopniu przeszczepienia wynikają ze zmienności wstrzykiwań, a nie z ekspansji.
- Zanurzyć myszy w 4% izofluranie lub zastosować inną metodę zatwierdzoną przez IACUC. Sprawdzić odruchy tylnych łap, aby upewnić się, że mysz jest prawidłowo znieczulona przed przystąpieniem do pobrania krwi.
- Pobrać 100-200 µl krwi metodą zatwierdzoną przez IACUC, np. poprzez nakłucie zaoczno-orbitalne, jak opisano w22. Krew zebrać do oddzielnych probówek do mikrocentryfugi o pojemności 0,5 ml zawierających antykoagulant, np. do probówek do pobierania osocza wymienionych w tabeli materiałów, które zawierają liofilizowany EDTA dwupotasowy. Po pobraniu krwi delikatnie ucisnąć oko myszy sterylnym ręcznikiem lub gazą, aby zatamować krwawienie, a następnie umieścić mysz z powrotem w jej klatce, gdzie pozostanie ona do końcowego pobrania tkanek (Krok 7).
UWAGA: Nie pozostawiać myszy bez nadzoru, dopóki nie odzyskają one wystarczającej świadomości, aby utrzymać pozycję grzbietową, oraz nie zwracać ich do grupy innych osobników do czasu pełnego wybudzenia. - Uzupełnić objętość krwi do 500 µl za pomocą PBS o temperaturze 21 °C i przenieść do probówki do mikrocentryfugi z dnem stożkowym, a następnie powoli nanieść pod spód 200 µl roztworu do separacji komórek o wysokiej gęstości o temperaturze 21 °C za pomocą pipety 200 µl, uważając, aby zminimalizować mieszanie obu faz (zalecane roztwory znajdują się w Tabeli Materiałów). Wirować komórki przy 700 x g przez 20 min w temperaturze 20-25 °C z hamulcem wirówki ustawionym na niską wartość.
- Usunąć górną warstwę zawierającą limfocyty za pomocą pipety 1 ml i przenieść do nowej probówki do mikrocentryfugi zawierającej 800 µl zimnej pożywki kompletnej. Delikatnie wymieszać komórki na wortexie. Wirować komórki przy 700 x g przez 5 min w temperaturze 4 °C i odlać nadsącz.
- Resuspendować komórki w 200 µl pożywki kompletnej, przenieść do płytki 96-dołkowej z dnem w kształcie litery U i przeprowadzić barwienie do cytometrii przepływowej zgodnie z opisem w Kroku 8, stosując minimalny panel przeciwciał (Tabela 2), aby określić względną liczebność przeszczepu limfocytów T CD4 jako procent PBMC.
7. Końcowy pobór tkanek
UWAGA: Eksperymenty opisane w sekcji wyników zostały przeprowadzone 14 dni po wstrzyknięciu komórek dawcy (lub w niektórych przypadkach w krótszym czasie), ponieważ koncentrują się one na początkowym rozwoju komórek Tfh i komórek plazmatycznych; jednakże, ponieważ jest to model chronicznej GVHD w SLE, chorobę można monitorować w znacznie późniejszych punktach czasowych. Optymalny przedział czasowy będzie zależał od pytania badawczego postawionego w każdym poszczególnym eksperymencie.
- W wyznaczonym punkcie czasowym po wstrzyknięciu komórek dawcy bm12 (krok 5.4), uśmierć myszy metodą eutanazji zatwierdzoną przez IACUC. Zaleca się uduszenie CO2 z następującym uśmierceniem przez upuszczenie krwi. Zwichnięcie stawu szyjnego może służyć jako pomocnicza metoda eutanazji, jednak może to zmniejszyć wydajność poboru krwi.
- Lekko zwilż brzuch myszy za pomocą spryskiwacza z 70% etanolem. Wykonaj niewielkie, powierzchowne nacięcie nożyczkami chirurgicznymi około 1 cm powyżej narządów płciowych. Odsuną skórę brzucha w stronę mostka, uważając, aby nie uszkodzić powięzi otrzewnej.
UWAGA: U myszy chorych w 14. dniu zazwyczaj występuje od 0,5 do 3 ml wodobrzusza, co, mimo że nie zostało jeszcze dokładnie scharakteryzowane, może być mierzone i analizowane jako dodatkowy parametr choroby. - Wyposaż strzykawkę 5 ml w igłę 18 G. Wprowadź igłę w prawą dolną ćwiartkę brzucha, kierując ją w stronę głowy zwierzęcia pod kątem 15° do płaszczyzny powięzi. Umieść końcówkę igły w pobliżu kątnicy, aby zapobiec zapychaniu się igły jelitami podczas aspiracji wodobrzusza.
- Ostrożnie obróć mysz na bok, a następnie powoli odciągnij wodobrzusze do strzykawki. Po pobraniu wodobrzusza wyjmij strzykawkę i zapisz objętość aspiratu na podstawie podziałki objętościowej na obudowie strzykawki.
- Przenieś wodobrzusze do probówki z okrągłym dnem o pojemności 5 ml i przechowuj w lodzie do późniejszej obróbki.
- Pobierz krew z żyły głównej dolnej (IVC) w sposób opisany w22. Używając tępich pęset, delikatnie przesuń jelita na lewą stronę myszy, odsłaniając IVC. Wprowadź igłę 27,5 G zamocowaną do strzykawki 1 ml do IVC i powoli pobierz 400-500 µl krwi.
- Aby zminimalizować hemolizę, powoli wstrzyknij krew do probówki do pobierania surowicy lub osocza o pojemności 0,5 ml. W celu późniejszej analizy ANA w surowicy metodą ELISA, przechowuj krew w lodzie.
- Wypreparuj i pobierz dodatkowe istotne tkanki (śledzionę oraz, jeśli jest to wymagane, węzły chłonne i nerki, szczególnie w przypadku pobierania tkanek w późniejszych punktach czasowych i oceny kłębuszkowego zapalenia nerek). Usuń śledzionę, delikatnie przesuwając jelita z powrotem na prawą stronę zwierzęcia i pociągając za trzustkę, która jest główną tkanką łączną śledziony.
- Usuń pozostałości trzustki, a następnie zważ śledziony na wadze precyzyjnej bezpośrednio po wypreparowaniu, ponieważ makroskopowa splenomegalia jest często raportowanym parametrem w modelach SLE u myszy. Umieść tkanki limfatyczne w oddzielnych probówkach 1,5 ml wypełnionych 1 ml pożywki kompletnej w lodzie. Utrwal nerki w 10% neutralnym buforowanym formalinie lub zamroź gwałtownie do późniejszych badań histologicznych zgodnie z23.
- Odwiruj krew w ciągu 2 h od pobrania przez 3 min w 10 000 x g (4 °C). Oddziel surowicę i przechowuj w -80 °C do późniejszej analizy ANA metodą ELISA. Szczegółowe protokoły ANA ELISA znajdują się w poprzednich raportach24,25. Przechowuj surowicę w wielu aliquotach 10-20 µl, aby zminimalizować cykle zamrażania/rozmrażania i umożliwić wykonanie większej liczby przyszłych testów.
- Odwiruj wodobrzusze w 400 x g przez 5 min. Usuń nadsącz za pomocą pipety 1 ml i rozdziel do kilku probówek 0,5 ml. Zamroź nadsącz w -80 °C do późniejszych analiz przeciwciał przeciwjądrowych (ANA) lub innych rozpuszczalnych mediatorów zapalnych.
- Resuspenduj frakcję komórkową w około 1 ml pożywki kompletnej i przenieś 200 µl na płytkę 96-dołkową z dnem w kształcie litery U do barwienia cytometrycznego (zgodnie z krokiem 8).
- Przeciśnij każdą śledzionę przez sita komórkowe 70 µm do oddzielnych probówek i wypłucz pożywką kompletną. Resuspenduj splenocyty w 1 ml zimnego buforu do lizy RBC przez 1 min i wymieszaj delikatnie poprzez kołysanie. Doprowadź objętość do 10 ml za pomocą zimnej pożywki kompletnej i odwiruj przez 5 min w 400 x g, a następnie odlej nadsącz.
- Resuspenduj osad komórkowy w 5 ml pożywki kompletnej i policz komórki za pomocą hemocytometru. Dostosuj objętość tak, aby 200 µl pożywki kompletnej zawierało 1-3 miliony komórek. Rozpocznij barwienie do cytometrii przepływowej (krok 8), stosując rozszerzony panel (Tabela 2), aby ilościowo określić różnicowanie i ekspansję komórek T CD4 dawcy oraz komórek B biorcy.
UWAGA: W zależności od dostępnych kombinacji laserów, fotopowielaczy (PMT) i zestawów filtrów, konieczny może być podział panelu analizy komórek T i B na kilka osobnych paneli.
8. Barwienie do cytometrii przepływowej
- Przenieść od 1 do 3 milionów splenocytów w 200 µl pożywki kompletnej do oddzielnych probówek o dnie okrągłym o pojemności 5 ml lub do osobnych studni płytki 96-dołkowej z dnem w kształcie litery U.
UWAGA: Użycie płytki 96-dołkowej jest wydajnym sposobem barwienia wielu próbek, jednak należy dbać o rozmieszczanie próbek w co drugiej studni, aby zapobiec kontaminacji krzyżowej. W związku z tym jedna płytka 96-dołkowa może pomieścić 24 próbki. - Wirować płytkę z prędkością 500 x g przez 3 min., a następnie usunąć nadosad przez odlanie go do odpowiedniego pojemnika na odpady biologiczne.
- Resuspendować osady komórkowe w 100 µl buforu do cytometrii (1% FBS w PBS) zawierającego barwnik żywotności wiązany kowalencyjnie w stężeniu zalecanym przez producenta oraz oczyszczony koktajl przeciwciał anty-CD16/anty-CD32 w stężeniu 1 µg/ml. Inkubować przez 10 min w temperaturze 20-25 °C, a następnie dodać 100 µl zimnej pożywki kompletnej, aby przerwać działanie barwnika żywotności.
UWAGA: Splenocyty od myszy chorych zazwyczaj zawierają stosunkowo dużą liczbę martwych lub obumierających komórek; dlatego zaleca się zastosowanie barwnika żywotności, aby uniknąć nieswoistego znakowania obumierających komórek przeciwciałami, co pozwala na uzyskanie czystszych i bardziej wiarygodnych danych. Podobnie, koktajl anty-CD16/anty-CD32 jest stosowany w celu zablokowania nieswoistego wiązania znakowanych fluorescencyjnie przeciwciał przez receptory Fc. - Wirować płytkę z prędkością 500 x g przez 3 min., a następnie usunąć nadosad do pojemnika na odpady biologiczne. Resuspendować komórki w 200 µl buforu do cytometrii. Wirować płytkę z prędkością 500 x g przez 3 min., a następnie usunąć nadosad do pojemnika na odpady biologiczne.
- Resuspendować komórki w 50 µl buforu do cytometrii zawierającego koktajl przeciwciał (Tabela 2). Inkubować przez 20 min w temperaturze 4 °C, a następnie dodać 150 µl buforu do cytometrii. Powtórzyć etap płukania 8.4.
- Resuspendować komórki w 100 µl 2% paraformaldehydu w PBS. Inkubować przez 30 min w temperaturze 4 °C, a następnie dodać 100 µl buforu do cytometrii. Wirować płytkę z prędkością 500 x g przez 3 min., a następnie usunąć nadosad do pojemnika na odpady biologiczne.
- Resuspendować w 200 µl buforu do cytometrii, przenieść do insertów do probówek cytometrycznych lub standardowych probówek do cytometrii, dodać dodatkowe 100-200 µl buforu do cytometrii i przechowywać w temperaturze 4 °C w ciemności do momentu analizy na cytometrze przepływowym.
- Analizować na cytometrze przepływowym wyposażonym w odpowiednie lasery i PMT dla wybranych paneli przeciwciał w ciągu kilku dni od barwienia. Rejestrować szerokość i/lub wysokość rozproszenia światła w przód (forward scatter) oprócz pola powierzchni rozproszenia w przód, pola powierzchni rozproszenia światła pod kątem (side scatter) oraz pola powierzchni wykorzystywanych parametrów fluorescencyjnych. Dla uzyskania wiarygodnych wyników należy zebrać ≥1 000 komórek donora w każdej próbce WT lub równoważną liczbę całkowitych limfocytów u myszy zmodyfikowanych genetycznie lub poddanych innym manipulacjom, które wykazują minimalną ekspansję komórek donora, gdzie zebranie tak dużej liczby zdarzeń może być niewykonalne.
UWAGA: Analizy cytometryczne zostały szczegółowo opisane w sekcji z reprezentatywnymi wynikami (Ryciny 3-6).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
U chorych myszy w ciągu zaledwie 14 dni rozwija się splenomegalia, objawiająca się śledzionami o masie i liczbie komórek 2-3 razy większych niż u zdrowych myszy (Rysunek 2).
Splenocyty są sekwencyjnie bramkowane na podstawie rozproszenia światła (FSC-A względem SSC-A), eliminacji dubletów (FSC-W lub -H względem FSC-A), żywotności komórek (niskie barwienie barwnikiem żywotności) oraz populacji CD4+TCRβ+ (Rysunek 3A). Komórki dawcy są odróż...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
Indukowalny model bm12 jest stosunkowo łatwym i wydajnym sposobem badania procesów komórkowych i molekularnych towarzyszących SLE. Przewlekła aktywacja adoptywnie przeniesionych limfocytów T CD4 skierowanych przeciwko autoantygenom prowadzi do akumulacji komórek Tfh, limfocytów B w centrach rozmnażania (GC B cells) oraz komórek plazmatycznych, co można zmierzyć za pomocą cytometrii przepływowej, zgodnie z opisem w niniejszej pracy. Przyszłe badania z wykorzystaniem tego modelu pozwolą na szybką i łatwą analizę roli genów...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
Ta praca była częściowo wspierana przez Lupus Research Institute, CA138617 grantów NCI, DK090978 grantów NIDDK, Charlotte Schmidlapp Award (dla E.M.J.) i Albert J. Ryan Fellowship (dla J.K.). Jesteśmy wdzięczni za wsparcie i oprzyrządowanie zapewnione przez rdzeń cytometrii przepływowej w Oddziale Reumatologii w Centrum Medycznym Szpitala Dziecięcego w Cincinnati, wspierane częściowo przez NIH AR-47363, NIH DK78392 i NIH DK90971.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Klasa B6. SJL-Ptprca Pepcb/BoyJ | The Jackson Laboratory | 001162 | CD45.1+ Szczep myszy BoyJ B6 |
| (C)-H2-Ab1bm12/KhEgJ | Szczep myszy Jackson Laboratory | 001162 | Bm12 |
| FastDigest PsuI | Life Technologies | FD1554 | Enzym trawienny restrykcyjny do genotypowania |
| 1X bufor do lizy RBC | eBioscience | 00-4333-57 | |
| IMDM | GE Healthcare | SH30228.01 | |
| Probówka do separacji osocza (PST) | BD | 365974 | Probówka do pobierania krwi z |
| probówką do separacji surowicy Dipotassium EDTA (SST) | BD | 365967 | Probówka do pobierania krwi z aktywatorem skrzepu / SST Gel |
| Ficoll | GE Healthcare | 17-1440-02 | Rozwiązanie do separacji komórek o dużej gęstości |
| Lympholyte-M | Cedarlane | CL5030 | Roztwór do separacji komórek o wysokiej gęstości |
| GL-7-biotyna | eBioscience | 13-5902-82 | |
| Streptawidyna-BUV395 | BD | 564176 | |
| CD138-BV421 | BioLegend | 142508 | |
| CD4-BV510 | BioLegend | 100559 | |
| TCRβ-BV605 | BD | 562840 | |
| CD45.1-BV711 | BioLegend | 110739 | |
| CD45.2-FITC | BioLegend | 109806 | |
| PD-1-PE | BioLegend | 135206 | |
| CD19-PerCP | BioLegend | 115532 | |
| Fas-PE-Cy7 | BD | 557653 | |
| CXCR5-APC | 145506 | ||
| Fixable Viability Dye ef780 | eBioscience | 65-0865-18 | |
| CD4-BV421 | BioLegend | 100443 | |
| 1,2 ml wkładki do probówek FACS, stojak | USA Scientific | 1412-1400 | |
| BD Falcon&handel; Rury okrągłodenne | BD | 352017 |
Bibliografia
- Helmick, C. G., Felson, D. T., et al. Part I. Arthritis Rheum. Estimates of the prevalence of arthritis and other rheumatic conditions in the United States. 58, 15-25 (2008).
- Lupus Foundation of America Web Site. , Available from: http://www.lupus.org/answers/entry/what-is-lupus (2015).
- Somers, E. C., Marder, W., et al. Population-based incidence and prevalence of systemic lupus erythematosus: The Michigan lupus epidemiology and surveillance program. Arthritis and Rheumatol. 66, 369-378 (2014).
- Perry, D., Sang, A., Yin, Y., Zheng, Y. -Y., Morel, L. Murine models of systemic lupus erythematosus. J Biomed Biotechnol. 2011, 271694(2011).
- Lindholm, L., Rydberg, L., Strannegård, O. Development of host plasma cells during graft-versus-host reactions in mice. Eur J Immunol. 3 (8), 511-515 (1973).
- Fialkow, P. J., Gilchrist, C., Allison, A. C. Autoimmunity in chronic graft-versus-host disease. Clin Exp Immunol. 13, 479-486 (1973).
- Streilein, J. W., Stone, M. J., Duncan, W. R. Studies on the Specificity of Autoantibodies Produced in Systemic Graft-vs-Host Disease. J Immunol. 114 (1), 255-260 (1975).
- Gleichmann, E., Gleichmann, H. Diseases caused by reactions of T lymphocytes to in compatible structures of the major histocompatibility complex. I. Autoimmune hemolytic anemia. Eur J Immunol. 6 (12), 899(1976).
- Morris, S., Cohen, P. L., Eisenberg, R. Experimental induction of systemic lupus erythematosus by recognition of foreign Ia. Clin Immunol Immunopathol. 57 (2), 263-273 (1990).
- Chen, F., Maldonado, M., Madaio, M., Eisenberg, R. The Role of Host (Endogenous) T Cells in Chronic Graft-Versus-Host Autoimmune Disease. J Immunol. 161 (11), 5880-5885 (1998).
- Klarquist, J., Hennies, C. M., Lehn, M. A., Reboulet, R. A., Feau, S., Janssen, E. M. STING-Mediated DNA Sensing Promotes Antitumor and Autoimmune Responses to Dying Cells. J Immunol. 193, 6124-6134 (2014).
- Petri, M., Orbai, A. -M., et al. Derivation and validation of systemic lupus international collaborating clinics classification criteria for systemic lupus erythematosus. Arthritis Rheum. 64 (8), 2677-2686 (2012).
- Zangala, T. Isolation of genomic DNA from mouse tails. J Vis Exp. (6), e246(2007).
- Lorenz, T. C. Polymerase Chain Reaction: Basic Protocol Plus Troubleshooting and Optimization Strategies. J Vis Exp. (63), e3998(2012).
- Product information: Thermo Scientific FastDigest PsuI. , Thermo Scientific. Available from: https://tools.lifetechnologies.com/content/sfs/manuals/MAN0012567_FastDigest_PsuI_UG.pdf (2012).
- Matheu, M. P., Parker, I., Cahalan, M. D. Dissection and 2-photon imaging of peripheral lymph nodes in mice. J Vis Exp. (7), e265(2007).
- Harrell, M. I., Iritani, B. M., Ruddell, A. Lymph node mapping in the mouse. J Immunol Methods. 332 (1-2), 170-174 (2008).
- Covelli, V. Chapter 3, Internal examination. Guide to the necroscopy of the mouse. , Available from: http://eulep.pdn.cam.ac.uk/Necropsy_of_the_Mouse/index.php?file=Chapter_3.html (2009).
- Quah, B. J. C., Parish, C. R. The use of carboxyfluorescein diacetate succinimidyl ester (CFSE) to monitor lymphocyte proliferation. J Vis Exp. (44), e2259(2010).
- Matheu, M. P., Cahalan, M. D. Isolation of CD4+ T cells from mouse lymph nodes using Miltenyi MACS purification. J Vis Exp. (9), e53319(2007).
- Machholz, E., Mulder, G., Ruiz, C., Corning, B. F., Pritchett-Corning, K. R. Manual Restraint and Common Compound Administration Routes in Mice and Rats. J Vis Exp. (67), e2771(2012).
- Hoff, J. Methods of Blood Collection in the Mouse. Lab Animal. 29 (10), 47-53 (2000).
- Cohen, M., Varki, N. M., Jankowski, M. D., Gagneux, P. Using Unfixed, Frozen Tissues to Study Natural Mucin Distribution. J Vis Exp. (67), e3928(2012).
- Cohen, P. L., Maldonado, M. A. Animal models for SLE. Curr Protoc Immunol.. Chapter 15, Unit 15.20(2003).
- Seavey, M. M., Lu, L. D., Stump, K. L. Animal models of systemic lupus erythematosus (SLE) and ex vivo assay design for drug discovery. Curr Protoc Pharmacol. Chapter 5, Unit 5(2011).
- McKenna, K. C., Vicetti Miguel, R. D., Beatty, K. M., Bilonick, R. A. A caveat for T cell transfer studies: generation of cytotoxic anti-Thy1.2 antibodies in Thy1.1 congenic mice given Thy1.2+ tumors or T cells. J Leukoc Biol. 89 (2), 291-300 (2011).
- Scott, D. M., Ehrmann, I. E., et al. Identification of a mouse male-specific transplantation antigen H-Y. Nature. 376, 695-698 (1995).
- Joly, E., Hudrisier, D. What is trogocytosis and what is its purpose. Nat Immunol. 4 (9), 815(2003).
- Brown, D. R., Calpe, S., et al. Cutting edge: an NK cell-independent role for Slamf4 in controlling humoral autoimmunity. J Immunol. 187 (1), 21-25 (2011).
- Morris, S. C., Cheek, R. L., Cohen, P. L., Eisenberg, R. A. Allotype-specific immunoregulation of autoantibody production by host B cells in chronic graft-versus host disease. J Immunol. 144 (3), 916-922 (1990).
- Choudhury, A., Cohen, P. L., Eisenberg, R. A. B cells require “nurturing” by CD4 T cells during development in order to respond in chronic graft-versus-host model of systemic lupus erythematosus. Clin Immunol. 136 (1), 105-115 (2010).
- Slifka, M. K., Antia, R., Whitmire, J. K., Ahmed, R. Humoral immunity due to long-lived plasma cells. Immunity. 8 (3), 363-372 (1998).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
