Protokół o wysokiej przepustowości został opracowany dla połączonego oczyszczania proteomiki i glikomiki oraz kwantyfikacji LC-MS/MS w osoczu. Analiza deamidacji motywów glikozylacji sprzężonych z N była specyficzna dla miejsc deglikozylowanych. Dokładne oznaczanie ilościowe N-glikanów osiągnięto poprzez sprzężenie separacji N-glikanów wspomaganej filtrem z normalizacją indywidualności podczas znakowania strategią znaczników hydrazydu glikanów.
Artykuł metodologiczny
Ilościowa glikomika i proteomika połączone ze strategią oczyszczania
* These authors contributed equally
W tym artykule
Podsumowanie
Streszczenie
W naukach biologicznych i klinicznych rośnie pragnienie integracji i korelacji wielu klas biomolekuł, aby rozwikłać biologię, zdefiniować ścieżki, poprawić leczenie, zrozumieć choroby i pomóc w odkrywaniu biomarkerów. Glikozylacja sprzężona z azotem jest jedną z najważniejszych i najbardziej niezawodnych modyfikacji potranslacyjnych białek i reguluje krytyczne funkcje komórki, takie jak sygnalizacja, adhezja i funkcja enzymatyczna. Techniki analityczne do oczyszczania i analizy N-glikanów pozostały stosunkowo statyczne w ciągu ostatniej dekady. Chociaż są dokładne i skuteczne, zwykle wymagają znacznej wiedzy specjalistycznej i zasobów. Chociaż opracowano pewne wysokoprzepustowe schematy oczyszczania, nie znalazły one jeszcze powszechnego zastosowania i często opierają się na wzbogacaniu glikopeptydów. Jedna z obiecujących metod, opracowana przez Thomasa-Oatesa i wsp., Filter Aided N-glycan separation (FANGS), została jakościowo zademonstrowana na tkankach. W tym miejscu dostosowaliśmy FANGS do osocza i połączyliśmy je z normalizacją indywidualności podczas znakowania strategią znaczników hydrazydu glikanu, aby osiągnąć dokładną względną kwantyfikację za pomocą chromatografii cieczowej spektrometrii mas i wzmocnionej jonizacji elektronrozpylania. Ponadto zaprojektowaliśmy nową funkcjonalność protokołu, uzyskując tandem, proteomikę typu shotgun i analizę miejsca glikozylacji na osoczu kury. Wykazaliśmy, że N-glikany oczyszczone na filtrze i derywatyzowane za pomocą hydrofobowych znaczników hydrazydowych były porównywalne pod względem obfitości i klasy do tych przez ekstrakcję do fazy stałej (SPE); Ten ostatni jest uważany za złoty standard w tej dziedzinie. Co ważne, zmienność w obu protokołach nie różniła się statystycznie. Dane proteomiczne, które zostały zebrane zgodnie z danymi glikomicznymi, miały taką samą głębokość w porównaniu ze standardowym trawieniem trypsyny. Deamidacja peptydów jest zminimalizowana w protokole, ograniczając niespecyficzną deamidację wykrywaną na motywach glikozylacji. Pozwoliło to na bezpośrednią analizę miejsca glikozylacji, chociaż protokół może również uwzględniać znakowanie miejsca 18O. Ogólnie rzecz biorąc, zademonstrowaliśmy nowy, wysokoprzepustowy, bezstronny, oparty na filtrach protokół do ilościowej analizy glikomicznej i proteomicznej.
Wprowadzenie
W dziedzinie proteomiki, preparat próbek wspomagany filtrem (FASP) został szeroko przyjęty ze względu na jego zdolność do minimalizacji ilości materiału wyjściowego, zmniejszenia artefaktów przygotowania próbki i maksymalizacji przepustowości próbki1. Jednak taka metoda jeszcze się nie pojawiła i nie zyskała popularności w dziedzinie glikomiksu. Opracowanie wysokoprzepustowych, ilościowych przepływów pracy jest konieczne ze względu na integralną rolę glikozylacji w obronie biologicznej i jej modulacji przez raka lub choroby2,3. U ssaków N-glikany składają się z powtarzających się jednostek sacharydowych (heksozy (Hex), heksozaminy (HexNac), kwasy sjalowe (NeuAc) i fukozy (Fuc)), które zdobią strukturę rdzenia (Hex3HexNac2)4 kowalencyjnie związaną z asparaginą. Chociaż glikoprzestrzeń jest znacznie duża, gdy liczy się izomery (>1012), jest dość mała na podstawie składu, a masy cząsteczkowe zwykle wahają się od 1,000-8,000 Da5. Jednorodność składu klasy i hydrofilowość glikanów stanowią wyjątkowe wyzwanie dla procesów oczyszczania, separacji i spektrometrii mas (MS)6.
Tradycyjnie, N-glikany są trawione z białek lub peptydów przez peptyd-N-glikozydazę F (PNGase F), a następnie wzbogacane przez chromatografię powinowactwa lektyny7, wychwytywane przez kulki hydrazydowe8 lub oczyszczane przez ekstrakcję do fazy stałej (SPE)9,10. Chociaż wszystkie te metody są bardzo skuteczne, wprowadzają dodatkowe etapy odsalania i ograniczają liczbę próbek przetwarzanych jednocześnie. W ciągu ostatniej dekady zaproponowano szereg wysokoprzepustowych platform dla glikomiksów. Kim i in. opublikowali półautomatyczną metodę wykorzystującą sterowaną próżniowo, SPE 96-dołkową płytkę11. Alternatywnie, grupa Manna opracowała metodę filtra powinowactwa (N-gliko-FASP), która wymagała wstępnej derywatyzacji filtra za pomocą kompozytu lektyn12. Wreszcie, grupa Thomasa-Oatesa zaproponowała metodę półilościową, Filter Aided N-Glycan Separation (FANGS), która wykorzystuje wąski rozmiar składu glikoprzestrzeni13. Opierając się na filtrach odcinających masę cząsteczkową, małe zanieczyszczenia zostały najpierw wypłukane na odpady, a następnie N-glikany zostały strawione i wymyte. Deglikozylowane białka pozostają na filtrze w tym protokole i mogą być poddane FASP in-line.
Identyfikacja i kwantyfikacja glikanów metodą jonizacji elektrorozpylania (ESI) MS wymaga separacji off-line dla (częściowej) rozdzielczości izomerów i derywatyzacji w celu wykrycia gatunków o niskiej liczebności. Znakowanie w indywidualności podczas normalizacji za pomocą strategii znaczników hydrazydu glikanu zapewnia zgodność z chromatografią cieczową z odwróconymi fazami (RPLC)14,15. Znacznik hydrofobowy 4-fenetylobenzohydrazydu (P2PGN) pośredniczy w hydrofilowości glikanów, zwiększając jonizację średnio czterokrotnie16. Chociaż inne techniki, takie jak permetylacja17 lub chemia znakowania reagującego na aminy18, oferują podobne korzyści, w reakcji hydrazydowej glikany reagują stechiometrycznie 1:1 w łatwych warunkach. Względną kwantyfikację uzyskuje się przez analizę tandemową próbek derywatyzowanych za pomocą natywnych (NAT) lub 13znaczników izotopów stabilnych C6 (SIL).
Poniższa metoda rozwija FANGS do zastosowań plazmowych i łączy je ze znacznikiem hydrofobowym P2GPN w celu dokładnej względnej kwantyfikacji. Co więcej, zaprojektowano go do przeprowadzania proteomiki metodą shotgun, profilowania deamidacyjnego i ilościowego glikomika na pojedynczej podwielokrotności próbki, bez naruszania integralności analiz.
Protokół
1. Denaturacja i alkilacja białek i glikoprotein
- W przypadku standardowych preparatów należy nanieść 2.5 μl z 0.1 μg/μl roztwór glikoproteiny (np. Fetuinę lub RNazę B) na filtr o granicy odcięcia masy cząsteczkowej (MWCO) 30 kDa lub 10 kDa.
- W przypadku biologicznych próbek osocza należy sprawdzić stężenie białka za pomocą standardowej metody Bradforda.19 lub kwas bicinchonowy20 oznaczenie białek metodą (BCA). W razie potrzeby rozcieńczyć osocze 10 mM wodorowęglanem amonu (NH4HCO3) w H2Bufor trawienny PNGazy (O) o pH ~7, tak aby całkowite stężenie białka wynosiło od 10 do 10 mg/ml. Nałożyć 2.5 μl osocze (25-250 μg białko) na filtr.
Uwaga: Niniejszy protokół został przetestowany wyłącznie na plazmie z próbek krwi pobranych w obecności kwasu etylenodiaminotetraoctowego (EDTA).
- W przypadku biologicznych próbek osocza należy sprawdzić stężenie białka za pomocą standardowej metody Bradforda.19 lub kwas bicinchonowy20 oznaczenie białek metodą (BCA). W razie potrzeby rozcieńczyć osocze 10 mM wodorowęglanem amonu (NH4HCO3) w H2Bufor trawienny PNGazy (O) o pH ~7, tak aby całkowite stężenie białka wynosiło od 10 do 10 mg/ml. Nałożyć 2.5 μl osocze (25-250 μg białko) na filtr.
- Dodaj 2 μl 1 M roztworu ditiotreitolu (DTT) do każdej próbki w filtrze.
- Rozcieńczyć próbkę za pomocą 200 μl Bufor do trawienia PNGazą.
- Zakręć probówkę z próbką na filtrze i lekko wymieszaj na wortexie, uważając, aby nie przesunąć filtra z jego gniazda. Inkubuj próbkę w temperaturze 56 °C przez 30 min w celu denaturacji białek i glikoprotein.
- Aby poddać próbki alkilacji, należy dodać 50 μl 1 M jodoacetamid, aby uzyskać stężenie końcowe ok. 20 mM, a następnie inkubować w 37 °C przez 60 min.
UWAGA: Jeśli analiza proteomiczna nie jest wymagana, można pominąć krok 1.5. - Skoncentruj zdenaturowane glikoproteinę na filtrze, wirując próbki przy 14 0 x g przez 40 min. Odrzuć filtrat.
2. Enzymatyczne trawienie glikanów typu N
- Przemyj próbkę 10 μl buforu do trawienia PNGase. Skoncentruj glikoproteinę na filtrze przy 14,0 x g przez 20 min i odrzuć filtrat.
- Powtórz etap płukania i koncentracji dwukrotnie, łącznie trzy razy, aby uzyskać koncentrat w objętości martwej filtra (~5 μl). Odrzuć wszystkie filtraty.
- Wyrzuć probówkę zbiorczą po zakończeniu płukania. Wszystkie przyszłe eluaty i płukanki zbieraj do nowej probówki zbiorczej.
UWAGA: Bufor do trawienia PNGase w H218O może być stosowany podczas etapu trawienia PNGase F w celu znakowania izotopowego stabilnym izotopem miejsc asparaginy po deglikozylacji, które ulegają chemicznej deamidacji.
- Dodaj 2 μl beztlenowego glicerolu PNGase F (75,0 x units/ml) na filtr po przeniesieniu go do nowej probówki zbiorczej. Dodaj 98 μl buforu do trawienia PNGase, tak aby całkowita objętość wyniosła 10 μl, i delikatnie pipetuj w górę i w dół na filtrze w celu wymieszania. Przeprowadź enzymatyczne trawienie glikanów zgodnie z warunkami określonymi w krokach 2.2.1, 2.2.2 LUB 2.2.3.
UWAGA: Można zastosować trzy metody deglikozylacji białek. W przypadku analizy wyłącznie glikomicznej (bez proteomiki) zaleca się długą inkubację zgodnie z krokiem 2.2.1. W badaniach glikomicznych i proteomicznych kroki 2.2.2 i 2.2.3 pozwolą uzyskać wysokiej jakości peptydy z minimalną niespecyficzną deamidacją.- Protokół trawienia wyłącznie dla glikomiki (18h): Inkubuj próbki w 37 °C przez 18 h, aby enzymatycznie odciąć wszystkie glikany N.
- Protokół trawienia z dodatkiem standardu (SPI): Inkubuj próbki w 50 °C przez 2 h. Szybko wyjmij próbki i dodaj dodatkowe 2 μl beztlenowego glicerolu PNGase F (75,00 x units/ml). Lekko wymieszaj próbki w wstrząsarze vortex przez 1-2 s. Inkubuj próbki w 50 °C przez kolejne 2 h.
- Protokół trawienia w mikrofalach (MD): Umieść próbki w pływającym statywie do probówek do mikrocentryfugi. Próbki umieść w zlewce o pojemności 1 L wypełnionej 1 L wody dejonizowanej (DI). Postaw zlewkę na środku kuchenki mikrofalowej (950 W) z obrotowym talerzem. Naświetlaj w mikrofalach przy mocy 60% (570 W) przez 5 min. W celu schłodzenia wyjmij próbki i pozostaw w temperaturze pokojowej przez 2 min. Następnie naświetlaj w mikrofalach przez kolejne 5 min przy mocy 60%.
UWAGA: Ustawienia mocy mikrofal będą wymagały dostosowania w zależności od maksymalnej mocy wyjściowej urządzenia. Średnia moc powinna być stała pomiędzy różnymi modelami.
3. Elucja glikanów N
- Eluuj glikany, odwirując próbkę przy 14,0 x g przez 20 min w temperaturze 20 °C.
- Dodaj 10 μl buforu do trawienia PNGazą do filtra i odwiruj przy 14,00 x g przez 20 min w temperaturze 20 °C. Zbierz płuczkę zawierającą wszelkie pozostałe glikany typu N-linked do tej samej probówki, w której znajduje się eluat. Powtórz czynność dwukrotnie. Wyjmij filtr i umieść go w nowej probówce.
- Inkubuj próbki glikanów w zamrażarce w temperaturze -80 °C aż do zamrożenia (30-60 min). Osusz całkowicie w temperaturze pokojowej w koncentratorze próżniowym (4-6 h).
UWAGA: Glikany typu N mogą być przechowywane w temperaturze -20 °C do sześciu miesięcy przed derywatyzacją.
4. Trawienie białek metodą FASP
UWAGA: Jeśli analiza proteomiczna lub analiza miejsc deamidacji nie jest wymagana, można pominąć punkt 4 protokołu.
- Przepłucz filtr zawierający deamidowane peptydy 40 μl buforu z 8 M mocznikiem. Zakręć probówkę zbiorczą i lekko wymieszaj na wirówce typu vortex. Odwiruj próbkę na filtrze przy 14 0 x g przez 15 min. Odrzuć cały filtrat.
- Powtórz krok 4.1 jeszcze dwa razy, aby łącznie przeprowadzić trzy przemycia buforem z mocznikiem.
- Przepłucz filtr zawierający deamidowane peptydy 40 μl buforu składającego się z 2 M mocznika i 10 mM CaCl2 (bufor do trawienia trypsyną). Zakręć probówkę zbiorczą i lekko wymieszaj na wirówce typu vortex. Odwiruj próbkę na filtrze przy 14 00 x g przez 15 min. Odrzuć cały filtrat.
- Powtórz krok 4.1 jeszcze dwa razy, aby łącznie przeprowadzić trzy przemycia buforem do trawienia trypsyną.
- Po zakończeniu przemywania odrzuć probówkę zbiorczą. Wszystkie kolejne eluaty i przemycia zbieraj do nowej probówki.
- Dodaj 50 μl modyfikowanej trypsyny świńskiej w stosunku trypsyna:białko (w/w) 1:50 lub 1:5, odpowiednio dla eksperymentów proteomiki odkrywczej lub ilościowej. Zakręć probówkę zbiorczą i lekko wymieszaj na wirówce typu vortex.
- Inkubuj próbki w temperaturze 37 °C przez 2 h. Szybko wyjmij próbki i dodaj kolejne 50 μl trypsyny w stosunku trypsyna:białko 1:50 lub 1:5. Lekko wymieszaj próbki na wirówce typu vortex przez 1-2 s. Inkubuj próbki w temperaturze 50 °C przez kolejne 2 h.
- Eluuj peptydy, wirując próbkę przy 14 00 x g przez 15 min.
- Przepłucz pozostałe na filtrze peptydy 40 μl 1% kwasu mrówkowego i 0,01% Zwittergent 3-16 (bufor gaszący). Eluuj z filtra, wirując przy 14 0 x g przez 15 min.
- Oznacz stężenie peptydów w próbkach za pomocą metody Bradforda19 lub testu BCA20.
- Inkubuj próbki peptydów w zamrażarce -80 °C aż do zamrożenia (30-60 min). Wsusz całkowicie w temperaturze pokojowej w koncentratorze próżniowym (4-6 h).
UWAGA: Wysuszone peptydy można przechowywać w temperaturze -20 °C do trzech miesięcy. - Bezpośrednio przed analizą chromatografią cieczową sprzężoną z spektrometrią mas (LC-MS) resuspenduj białka trawione trypsyną w 2% acetonitrylu, 98% H2O i 0,1% kwasu mrówkowego (faza ruchoma A) do pożądanego stężenia. Stężenia peptydów tryptycznych z 2,5 μl plazmy mieszczą się w zakresie 10 - 300 ng/μl.
5. Deratyzacja glikanów typu N za pomocą hydrofobowych znaczników hydrazydowych
- Zrekonstytuuj wysuszone odczynniki P2GPN ciężkie (SIL) lub lekkie (NAT) w 1 ml roztworu MeOH:Kwas octowy w proporcji 75:25 (roztwór do derywatyzacji), aby uzyskać końcowe stężenie 0,25 mg/ml. Pełne rozpuszczenie odczynników może zająć do 10 min. Intensywnie mieszaj w wirówce typu vortex, aby zapewnić całkowite rozpuszczenie.
Uwaga: W przypadku zastosowania tego protokołu derywatyzacji dla standardowych glikanów N zamiast glikanów oczyszczonych, stosunek molowy P2GPN:glikan powinien wynosić w przybliżeniu (i nie mniej niż) 17:1. - Oznakuj wysuszone glikany N za pomocą 20 μl (50 μg) odczynnika P2GPN SIL lub NAT. Pipetuj w górę i w dół, aby resuspender wysuszone glikany. Wymieszaj próbki w wirówce typu vortex, a następnie odwiruj je przez ok. 5 s w wirówce laboratoryjnej.
- Inkubuj glikany z odczynnikiem przez 3 h w temperaturze 56 °C.
- Przenieś glikany niezwłocznie z inkubatora do koncentratora próżniowego. Susz do całkowitego odparowania w temperaturze 5 °C (3-5 h).
UWAGA: Ten krok przerywa reakcję derywatyzacji; próbka musi być całkowicie sucha, aby zapobiec reakcjom krzyżowym w kolejnych etapach.
UWAGA: Wysuszone, oznakowane próbki można przechowywać w temperaturze -20 °C do sześciu miesięcy. - Resuspender oznakowane glikany N w 25-50 μl H2O bezpośrednio przed analizą LC-MS. Pipetuj w górę i w dół, aby upewnić się, że glikany N są w pełni rozpuszczone.
UWAGA: Objętość do resuspensji zależy od stężenia początkowego glikoproteiny, które można oszacować na podstawie początkowego stężenia białka. Zakres ten będzie jednak różnić się w zależności od rodzaju próbki i powinien zostać zoptymalizowany indywidualnie. - Odwiruj próbki przy 14,0 x g przez 5 min. Usuń nadsącz, uważając, aby końcówka pipety nie dotknęła dna probówki wirówkowej.
Uwaga: Nadmiar znacznika może być niewidoczny gołym okiem, ale zostanie zredukowany podczas wirowania. - Jeśli jest wymagana kwantyfikacja względna, połącz parę próbek NAT i SIL w stosunku 1:1 do analizy tandemowej.
6. Analiza metodą ultrawysokosprawnej chromatografii cieczowej i spektrometrii mas
UWAGA: Opisane warunki LC i MS dla systemów Easy nLC-100 oraz Q Exactive High Field zostały zoptymalizowane wewnętrznie do analiz proteomicznych oraz analiz glikanów21. Warunki te mogą zostać dostosowane do innych systemów nano-LC lub LC o bardzo wysokim ciśnieniu oraz do innych spektrometrów mas o wysokiej rozdzielczości, jednak mogą one wymagać niewielkich modyfikacji. Zastosowanie spektrometrii mas o wysokiej rozdzielczości jest niezbędne do identyfikacji glikanów i analizy deamidacji2,23.
UWAGA: Kroki 6.1-6.3 można pominąć, jeśli zastosowano odpowiednią komercyjną pułapkę i kolumnę do chromatografii odwrotnej fazy lub oddziaływań hydrofilowych.
- Zsyntetyzować filtr (frit) w kapilarze o średnicy wewnętrznej (ID) 10 μM zgodnie z metodą Meiring et al.24 do wykorzystania jako pułapka (trap).
- Wypełnić pułapkę pod ciśnieniem materiałem pakującym C18 o rozmiarze cząstek 2,6 μM i porach 100 Å, a następnie odciąć do długości 5 cm.
- Wypełnić kolumnę emitera o średnicy wewnętrznej (ID) 75 μM pod ciśnieniem materiałem pakującym C18 o rozmiarze cząstek 2,6 μM i porach 10 Å, a następnie odciąć do długości 30 cm.
- Przygotować dwie różne metody LC-MS dla analiz proteomicznych (6.4.1) i glikomicznych (6.4.2).
Uwaga: Próbki białek i glikanów można analizować w dowolnej kolejności przy użyciu tego samego układu pułapka/kolumna.- W celu analizy białek wstrzyknąć ok. 40 ng białka na kolumnę w fazie ruchomej A (MPA). Analizować próbkę przy przepływie 30 nl/min zgodnie z Tabelą 1, z ekwilibracją przedkolumnową 1 μl (50 bar) oraz ekwilibracją kolumny analitycznej 5 μl (500 bar). Jonizować białka w warunkach MS podanych w Tabeli 2.
- W celu analizy glikanów wstrzyknąć na kolumnę 5 μl resuspendowanych próbek NAT/SIL o równomolarnej zawartości, znakowanych P2GPN. Analizować próbkę przy przepływie 30 nl/min zgodnie z Tabelą 3, z ekwilibracją przedkolumnową 2 μl (50 bar) oraz ekwilibracją kolumny analitycznej 5 μl (500 bar). Jonizować glikany w warunkach MS podanych w Tabeli 4.
| Czas | %MPA | %MPB |
| 0 | 100 | 0 |
| 5 | 98 | 2 |
| 105 | 80 | 20 |
| 135 | 68 | 32 |
| 136 | 5 | 95 |
| 151 | 5 | 95 |
| 152 | 10 | 0 |
| 167 | 100 | 0 |
Tabela 1. Warunki LC dla analizy proteomicznej. Przeprowadzono elucję gradientową z użyciem fazy ruchomej B (MPB, 98% acetonitrylu, 2% H2O, 0,1% kwasu mrowego) w celu elucji peptydów dla eksperymentów proteomiki shot-gun oraz MS z akwizycją zależną od danych (DDA).
| stwardnienie rozsiane1 Parametry | |
| Zakres masy (Th) | 375-1500 |
| Rozdzielczość | 120,000 |
| AGC | 1 × 10⁶ |
| Maksymalny czas jonizacji | 30 |
| Poziom FR S-Lens | 55 |
| Temp. kapilary (°C) | 300 |
| Napięcie rozpylania | 1.75 |
| stwardnienie rozsiane2 Parametry | |
| Typ akwizycji | Top20 |
| Rozdzielczość | 15,000 |
| AGC | 1 × 10⁵ |
| Maksymalny czas jonizacji | 30 |
| Wskaźnik niedopełnienia | 2% |
| Okno izolacji (Th) | 1.4 |
| Wykluczanie stanów ładunkowych | +1 |
| Znormalizowana energia kolizji | 27 |
| Czas wykluczenia (s) | 20 |
Tabela 2: Warunki MS dla analizy proteomicznej. Podano parametry dla jonizacji elektrorsikowej, akwizycji MS1 oraz akwizycji MS2 w urządzeniu orbitrap z wykorzystaniem dysocjacji o wysokiej energii (HCD).
| Czas | %MPA | %MPB |
| 0 | 95 | 5 |
| 1 | 70 | 30 |
| 41 | 60 | 40 |
| 46 | 37 | 63 |
| 47 | 10 | 90 |
| 55 | 10 | 90 |
| 56 | 95 | 5 |
| 66 | 95 | 5 |
Tabela 3: Warunki LC dla analizy glikanów. Przeprowadzono elucję gradientową w celu eluowania znakowanych hydrazydą N-glikanów do analizy MS.
| stwardnienie rozsiane1 Parametry | |
| Zakres mas (Th) | 600-1900 |
| Rozdzielczość | 60,000 |
| AGC | 5 × 10⁵ |
| Maksymalny czas jonizacji | 64 |
| Poziom S-Lens FR | 65 |
| Temperatura kapilary (°C) | 325 |
| Napięcie rozpylania | 1.75 |
| stwardnienie rozsiane2 Parametry | |
| Typ akwizycji | Top12 |
| Rozdzielczość | 15,000 |
| AGC | 5 × 10⁴ |
| Maksymalny czas jonizacji | 100 |
| Współczynnik niedopełnienia | 1% |
| Okno izolacji (Th) | 1.4 |
| Stała pierwsza masa | 125 |
| Stopniowana znormalizowana energia kolizyjna | 10/20/30 |
| Czas wykluczenia (s) | 15 |
Tabela 4: Warunki MS dla pochodnych znakowanych hydrazydem N-analiza glikanów. Parametry jonizacji elektrosprayowej, MS1 pozyskiwanie danych i MS2 pozyskiwanie danych w urządzeniu Orbitrap z zastosowaniem dysocjacji wysokiej energii (HCD).
7. Proteomika i analiza deamidacji
- Zidentyfikuj białka/peptydy przy użyciu standardowych narzędzi bioinformatycznych do wyszukiwania.
Uwaga: Poniższy protokół analizy został opracowany przy użyciu baz danych Swiss-Prot/TrEMBL w UniprotKB oraz wyszukiwania za pomocą SEQUEST w oprogramowaniu Proteome Discoverer 1.4, jednak protokół ten można bezpośrednio przełożyć na każdy silnik wyszukiwania i oceny białek korzystający z interfejsu graficznego (GUI). Wszystkie poniższe polecenia są dostępne w interfejsach oprogramowania poprzez menu rozwijane.- Utwórz lub pobierz odpowiednią dla danego organizmu bazę sekwencji białkowych z danych genomicznych lub dostępnych baz proteomowych, zgodnie z opisem Apweiler et al.25
Uwaga: Do powszechnie stosowanych baz proteomowych należą Swiss-Prot, TrEMBL i NCBI, ale mogą one być również budowane na podstawie danych wewnętrznych. - W oprogramowaniu wybierz silnik wyszukiwania w bazie danych i ustaw parametry zgodnie z jakością pozyskanych danych oraz pożądaną rygorystycznością wyszukiwania, zgodnie z opisem Perkins et al. dla MASCOT26 lub Eng et al. dla SEQUEST27.
- W przypadku danych o wysokiej dokładności masy, ustaw w oprogramowaniu następujące parametry wyszukiwania: maksymalnie 2 pominięcia cięcia (missed cleavages), tolerancja masy prekursora 5 ppm oraz tolerancja masy fragmentu 0,02 Da (dla zoptymalizowanego, dokładnego wykrywania deamidacji2) i uwzględnij następujące modyfikacje peptydów tryptycznych: statyczną modyfikację „karbamidometyl (C)” oraz dynamiczne modyfikacje „deamidacja (N/Q)” i „utlenianie (M)”. W przypadku stosowania znakowania trawienia 18O, dodaj „deamidacja 18O(1)” jako dodatkową modyfikację dynamiczną.
- Przeszukaj, używając wybranego silnika, surowe dane peptydowe w odniesieniu do bazy białek (7.1.1).
Uwaga: Tolerancje masy powinny być odpowiednie dla użytego urządzenia, a nie arbitralnie niskie.
Uwaga: Funkcja wyszukiwania jest realizowana automatycznie przez oprogramowanie przy użyciu różnych algorytmów specyficznych dla danego silnika. Do identyfikacji białek z peptydów oraz oceny ważności trafień stosuje się algorytm Percolator (MASCOT), SEQUEST lub inne kombinacje algorytmów; więcej informacji na temat dostępnych narzędzi znajduje się w przeglądzie Gonzalez-Galarza et al.28,29. W zależności od oprogramowania, użytkownik może potrzebować dobrać dodatkowe parametry wyszukiwania według własnego uznania.
- Wyeksportuj zidentyfikowane peptydy do ręcznej kurateli i dalszej analizy.
- Utwórz lub pobierz odpowiednią dla danego organizmu bazę sekwencji białkowych z danych genomicznych lub dostępnych baz proteomowych, zgodnie z opisem Apweiler et al.25
- Ręcznie opracuj listę peptydów zawierających zidentyfikowaną deamidację na asparaginie w motywie glikozylacji typu N (N-X-(S/T), gdzie X ≠ P). Przeciwstaw te miejsca z znanymi motywami glikozylacji z literatury i stwórz dwie grupy wyników (zwalidowane i teoretyczne).
- Użyj metody zliczania widm (spectral counting)30, aby porównać procentowy stopień zajętości danego miejsca glikozylacji poprzez zestawienie obfitości form deamidowanych i niedeamidowanych.
8. Względne oznaczanie ilości glikanów
Uwaga: Poniższa identyfikacja i ilościowe oznaczenie zostały wykonane przy użyciu oprogramowania XCalibur. Można jednak zastosować dowolne oprogramowanie, które analizuje surowe dane i automatycznie całkowkuje piki chromatograficzne.
- Wygeneruj teoretyczną listę składów glikanów na podstawie biologicznie możliwych kombinacji heksóz, deoxyheksóz, heksozaminów, kwasów sialowych oraz innych cukrów. W tym celu opublikowano bazę danych glikanów ludzkich opracowaną przez Walkera. i wsp.15 i mogą być stosowane w formie niezmienionej. W przypadku baz danych teoretycznych, na przestrzeń kombinatoryczną należy nałożyć specyficzne dla danego gatunku ograniczenia biologiczne; zasady te zostały opisane przez Kronewittera i wsp.31.
- Oblicz monoizotopowe masy glikanów (M) na podstawie mas atomowych dla każdego składu dla stanów ładunku protonowego +1-3. Zmodyfikuj masy monoizotopowe tak, aby uwzględnić dodanie znacznika P2GPN w wersji NAT (254,14191 g/mol) lub SIL (260,162042 g/mol).
- Otwórz program „Processing Setup” z widoku mapy drogowej (roadmap view) w programie XCalibur. Skonfiguruj metodę przetwarzania dokładnie tak, jak opisano w materiałach uzupełniających (Supplemental Material) autorstwa Walkera. i wsp..15 korzystując z listy wygenerowanej w kroku 8.2, zawierającej teoretyczne masy monizotopowe dla [M+H]1+, [M+2H]2+, oraz [M+3H]3+ gatunki
Uwaga: Aby potwierdzić tożsamość glikanu poza dokładną masą, w przypadku pomiarów podwójnych NAT/SIL należy sprawdzić, czy NAT i SIL N-pary glikanów współeluentują przy tym samym czasie retencji. Jakościowo należy zweryfikować identyfikacje za pomocą MS2 widma, które muszą zawierać piki należące do serii jonów oksoniowych32. - Wyeksportuj obszary zintegrowanego, wyekstrahowanego chromatogramu jonowego (XIC) do programu Excel, aby uzyskać zawartości SIL i NAT, dokładnie tak, jak opisano w materiale uzupełniającym publikacji Walkera i wsp..15
- W programie Excel zaprogramuj komórki w nowej kolumnie tak, aby obliczały korektę nakładania się mas cząsteczkowych poprzez dostosowanie intensywności sygnału SIL zgodnie z równaniem opublikowanym przez Walkera i wsp.15:
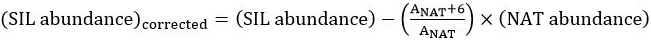 ,
gdzie A to piki monoizotopowy i teoretyczne nakładanie się izotopów, można obliczać niezależnie dla każdego składu.
- W drugiej kolumnie zaprogramuj komórki tak, aby normalizowały kanały NAT i SIL, korzystając z równania całkowitego znormalizowanego czynnika glikanowego (TGNF) dla każdego widma, zgodnie z opisem Walkera i wsp.15:
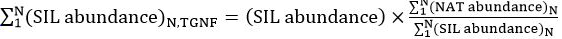 ,
gdzie N oznacza liczbę N-glikany powyżej granicy oznaczalności. - W nowej kolumnie zaprogramuj komórki tak, aby obliczały stosunek glikanów SIL:NAT (lub odwrotnie) w celu wyznaczenia krotności zmiany stężenia pomiędzy dwiema próbkami.
Wyniki
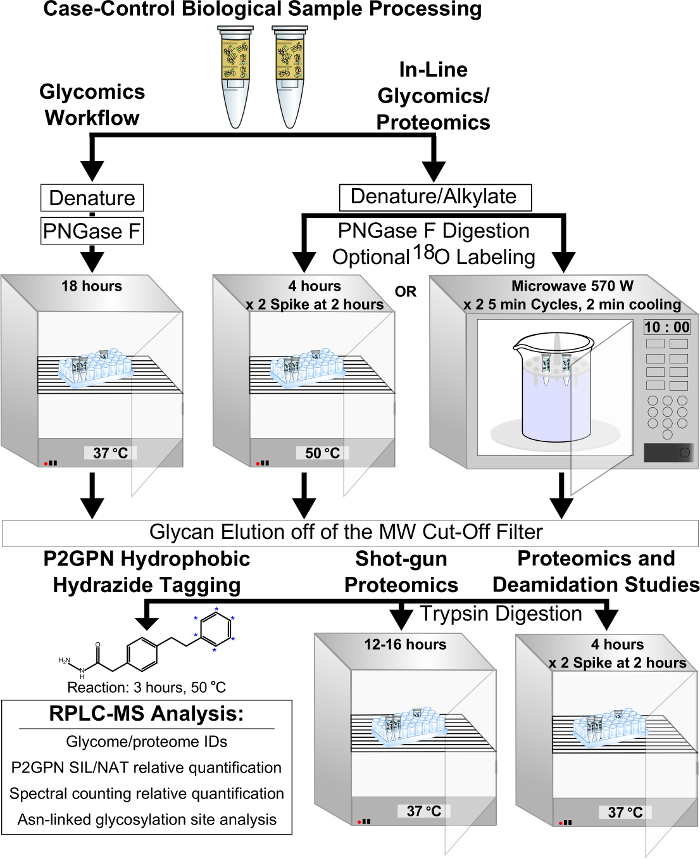
Rysunek 1: Przedstawiono schemat metody FANGS-P2GPN z zastosowaniem znaczników hydrofobowych (Metoda A) do połączonej analizy proteomicznej i glikomicznej. Wyróżniono etapy, które różnią się w przypadku przetwarzania wyłącznie glikomicznego oraz analizy tandemowej glikomicznej i proteomicznej, obejmującej identyfikację miejsc glikozylacji. Proszę kliknąć tutaj, aby wyświetlić powiększoną wersję tej ryciny.
Metoda znakowania hydrofobowego P2GPN oparta na filtracji, stosowana w zintegrowanej proteomice i glikomice (Metoda A), została zwalidowana pod kątem identyfikacji, oznaczania ilościowego oraz błędu związanego z masą cząsteczkową przy użyciu połączonych próbek osocza kurczego (Rysunek 1). W eksperymentach dotyczących wyłącznie glikomiki przeprowadzono porównania zawartości N-glikanów wyekstrahowanych Metodą A z wynikami uzyskanymi za pomocą SPE na węglach (standard złoty, Metoda B) (Rysunek 2). Nie stwierdzono istotnych różnic w zawartości glikanów pomiędzy obiema metodami. Zmienność wewnątrzmetodową oceniono poprzez pomiar stosunku SIL:NAT glikanów wyekstrahowanych tą samą metodą. Rozkłady log2 dla obu metod miały charakter gaussowski, były centryczne wokół zera i nie różniły się istotnie (Rysunek 3A-B). Zakresy mas cząsteczkowych dla obu protokołów całkowicie się pokrywały, co sugeruje, że filtr nie różnicował N-glikanów ze względu na zakres masy cząsteczkowej i hydrofilowość (Rysunek 4).
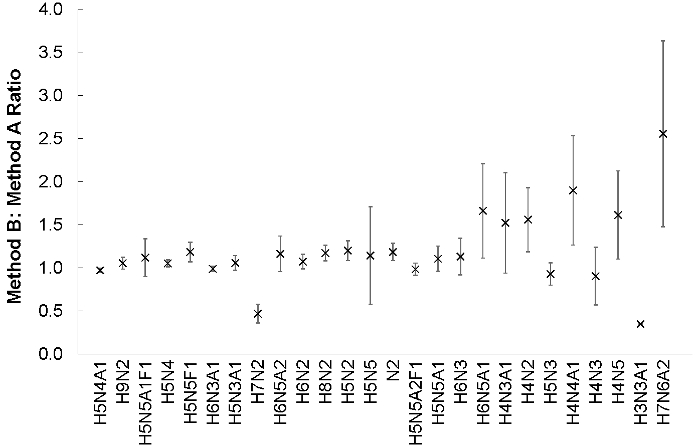
Rycina 2: Równomolowa mieszanina NAT i SIL N-glikany wyekstrahowane metodą A lub metodą B zostały przygotowane z 2.5 μl osocza kurzej (N = 4). Próbki analizowano metodą UPLC-MS zgodnie z zalecanymi parametrami opisanymi w sekcji 6. Zawartość każdego glikanu w każdym kanale NAT/SIL obliczono poprzez całkowanie pola pod chromatogramem jonów wyekstrahowanych (MMA = 3 ppm), korygując wynik o nakładanie się mas cząsteczkowych oraz dostosowując go do TGNF. Stosunki te przedstawiono wraz z błędami standardowymi. Zawartość Metody B : Metody A N-glikany nie różniły się istotnie (p >0.05). Kliknij tutaj, aby wyświetlić większą wersję tej ryciny.
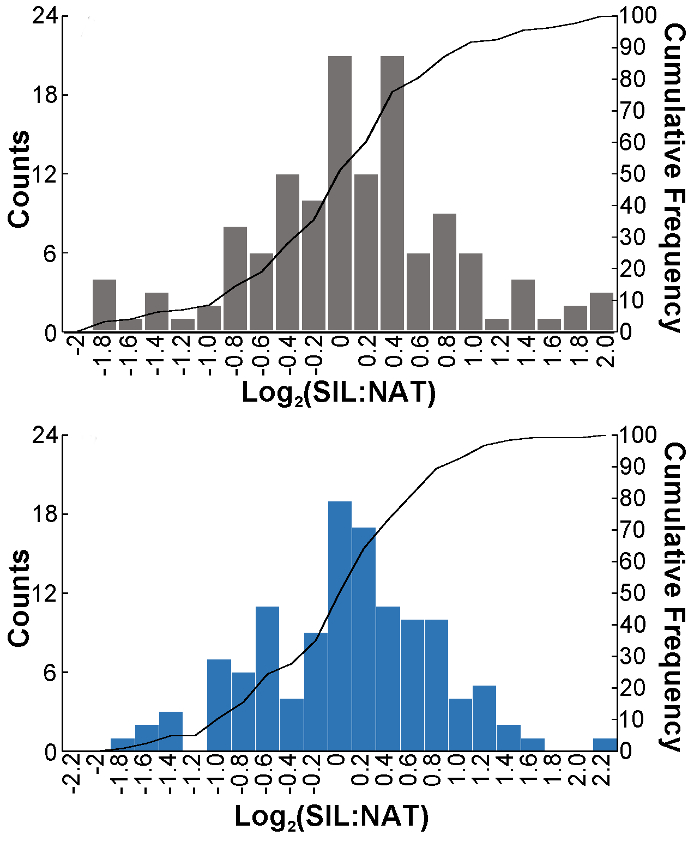
Rysunek 3: zmienność wewnątrzobiektowa w (A) Metoda A (N = 13) lub (B) porównano strategie metody B (N = 123). Równomolowe mieszaniny NAT i SIL z N-glikany, pochodzące z tego samego schematu ekstrakcji, analizowano w trzech powtórzeniach technicznych. Log2Rozkłady były skoncentrowane wokół zera i nie wykazano istotnych różnic między dwoma schematami pracy. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
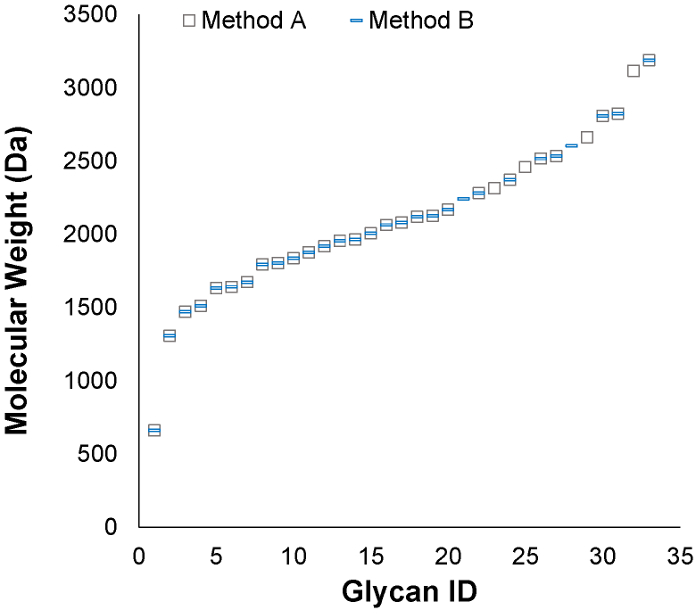
Rysunek 4: Porównano zakresy masy cząsteczkowej glikanów uzyskanych z każdej ze strategii. Oba schematy pracy pozwoliły na uzyskanie glikanów obejmujących ten sam zakres masy cząsteczkowej. N-glikany wykryte w jednym protokole w porównaniu z drugim znajdowały się tuż powyżej granicy wykrywalności (1 × 10⁵ obfitość) i nie odzwierciedlają systematycznego błędu. Kliknij tutaj, aby wyświetlić powiększoną wersję tej figury.
Zatrzymanie odglikozylowanych białek przez filtr masy cząsteczkowej umożliwiło analizę całego proteomu w układzie on-line oraz identyfikację miejsc glikozylacji. Porównano wiele protokołów połączonego oczyszczania glikanów i białek z tradycyjnym przygotowaniem metodą FASP bez odglikozylowania (Tabela 5). Nasze typowe 18-godzinne trawienie PNGazą F na filtrze, po którym następowało trawienie trypsyną metodą FASP (protokół Std), prowadziło do znacznego poziomu niespecyficznej deamidacji, co może utrudniać identyfikację miejsc glikozylacji. Dlatego też, w celu zminimalizowania niespecyficznej deamidacji, jako alternatywę zbadano metodę wykorzystującą krótszy czas inkubacji w podwyższonej temperaturze (50 °C) oraz etap dodania PNGazy F (protokół SPI), a także protokół trawienia mikrofalowego (protokół MD). Glikany zaobserwowane w nowych metodach trawienia nie różniły się znacząco pod względem składu ani liczebności od standardowego 18-godzinnego trawienia PNGazą F na filtrze w 37 °C (Rycina 5). W połączeniu z krótką inkubacją z trypsyną, niespecyficzna deamidacja została znacznie ograniczona, a odsetek wyników fałszywie dodatnich dla miejsc glikozylacji wyniósł <5% (Tabela 5).
| Białka | Peptydy | Peptydy deamidowane | Glikozyty | Glikoproteiny | |||||||||||||||||||||
| + | - | + | - | + | - | + | - | + | - | ||||||||||||||||
| FASP | 249 | 3083 | 795 | 5 | 5 | ||||||||||||||||||||
| 18 godz. | 217 | 304 | 6013 | 5086 | 1029 | 733 | 257 | 24 | 112 | 18 | |||||||||||||||
| MD | 270 | 266 | 5190 | 5125 | 465 | 455 | 254 | 8 | 102 | 7 | |||||||||||||||
| SPI | 281 | 288 | 4729 | 4482 | 602 | 573 | 232 | 10 | 145 | 8 | |||||||||||||||
Tabela 5: Przeprowadzono porównanie danych proteomicznych uzyskanych po standardowym trawieniu trypsyną oraz z zastosowaniem metody znakowania in-line FANGS-P2GPN. Próbki przygotowano z dodatkiem (+) i bez (-) PNGazy F, aby określić poziom tła niespecyficznej deamidacji oraz oszacować odsetek wyników fałszywie dodatnich dla miejsc glikozylacji. Białka zidentyfikowano przy zastosowaniu 1% wskaźnika fałszywych odkryć (FDR); peptydy odfiltrowano na podstawie „wysokiej” pewności identyfikacji peptydów w programie Proteome Discoverer 1.4 (q <0,01); miejsca glikozylacji zidentyfikowano na podstawie unikalnych sekwencji zawierających deamidację konserwowanego motywu glikozylacji (N-X-S/T); białka glikozylowane zdefiniowano jako zidentyfikowane białka zawierające co najmniej jedno zidentyfikowane miejsce glikozylacji.
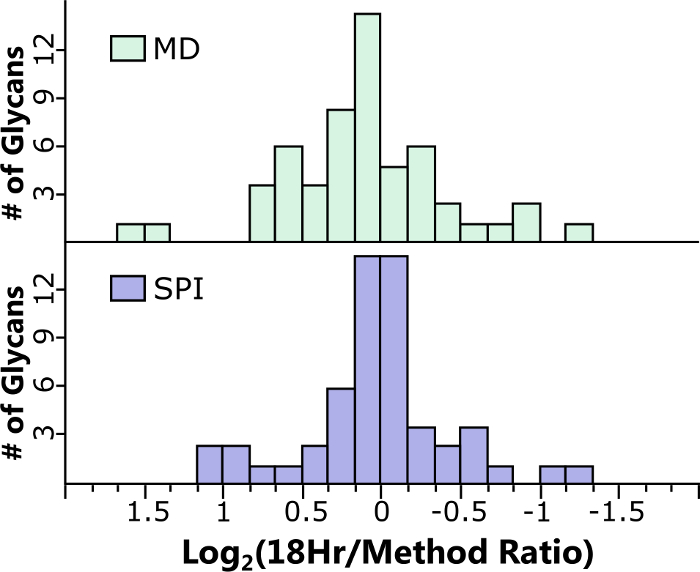
Rysunek 5: Opracowano skrócone protokoły analizy glikanów w celu zminimalizowania deaminacji w próbkach, a następnie porównano je z 18-godzinnym trawieniem PNGazą F metodą FANGS. Średnie różnice w zawartości wynosiły odpowiednio 10% dla protokołu MD (2.2.3) oraz 5% dla protokołu SPI (2.2.2). Spośród 48 zidentyfikowanych glikanów 90% wykazało wariację mniejszą niż 1,5-krotność. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
Dyskusja
Potrzebne są wysokoprzepustowe metody ilościowe, aby ułatwić rutynową analizę glikanów. Przez ostatnie trzydzieści lat analiza glikomiki była ograniczona do podzbioru grup badawczych, pomimo jej znaczenia w chorobach, zastosowaniach klinicznych i farmaceutykach. Metoda oczyszczania i znakowania FANGS-P2GPN dla glikomiki i proteomiki przeprowadza tę samą analizę na pojedynczej podwielokrotności próbki, zmniejszając koszty dostaw i ilość potrzebnego materiału (szczególnie ważne w badaniach na ludziach i myszach). Co więcej, wysiłki mające na celu zminimalizowanie zmienności w preparatach są niezwykle ważne, ponieważ każdy dodatkowy krok przyczynia się do błędu, potencjalnie maskując ważne, ale mało obfite zmiany w badaniach kliniczno-kontrolnych. Sprzężenie FANGS z hydrofobowym znakowaniem hydrazydowym umożliwia prowadzenie próbek białek i glikanów na tej samej kolumnie RPLC, zwiększa jonizację glikanów, zapewnia względną kwantyfikację i może być ilościowo stosowane do osocza.
Do analizy N-glikanów kluczowe znaczenie ma użycie sugerowanego poziomu PNGazy F, aby osiągnąć pełną deglikozylację. Chociaż glikany są narażone na działanie rozpuszczalników, denaturacja białek i nadmiar enzymu pomagają zapewnić skuteczne i całkowite rozszczepienie. W celu dokładnego określenia ilościowego glikanów konieczne jest upewnienie się, że są one całkowicie wysuszone po derywatyzacji, aby wygasić reakcję i zapobiec reakcjom krzyżowym podczas mieszania gatunków NAT i SIL. Wreszcie, przy rozszerzaniu przepływu pracy o analizę glikozytów, czas etapów ma kluczowe znaczenie dla zminimalizowania nieswoistej deamidacji. Zmodyfikowane protokoły przewidziane dla połączonej analizy glikomicznej i proteomicznej działają spójnie, gdy są odpowiednio wykonywane.
Przepływ pracy pozwala na dokładne względne oznaczanie ilościowe N-glikanów z osocza w porównaniu ze złotym standardem, metodą SPE. Nie ma widocznej stronniczości w rodzajach ekstrahowanych glikanów pod względem masy cząsteczkowej, hydrofilowości i struktury składowej. Chociaż nie zbadaliśmy analizy jakościowej glikanów związanych z O, spodziewamy się, że FANGS może pomieścić dodanie etapu eliminacji β po trawieniu PNGazy F glikanów związanych z N. Jednak procedury wymagałyby znacznych modyfikacji w celu oczyszczenia odczynnika przed spektrometrią mas, a analiza peptydów miałaby znaczący wpływ. W przypadku proteomiki uzyskuje się taką samą głębokość pokrycia proteomu w porównaniu z tradycyjnymi metodami FASP. Co ważne, metody te pozwalają na minimalny odsetek fałszywych wykryć deamidacji N-glikanów. Chociaż metoda jest zgodna z znakowaniem 18O Asn podczas etapu trawienia PNGazy22,23, niski wskaźnik fałszywego wykrywania miejsca glikozylacji sugeruje, że może to nie być konieczne, co jeszcze bardziej zmniejsza koszty i złożoność.
W tej metodzie proteom nie jest wzbogacony o glikoproteiny, co ma zarówno zalety, jak i wady. Niektóre glikoproteiny o niskiej obfitości mogą nie zostać wykryte w analizie. Jednak zajętość miejsc glikozylowanych na białko można porównać między próbkami biologicznymi. Dodatkowo eliminowany jest błąd i stronniczość wynikająca z oczyszczania powinowactwa do lektyn lub wzbogacania chemicznego. Podsumowując, sprzężenie FANGS z normalizacją indywidualności podczas znakowania strategią znaczników hydrazydu glikanu skutkuje uproszczoną, ilościową, wysokoprzepustową metodą tandemowej analizy glimu i proteomu o dużym potencjale zastosowania w klinicznych badaniach kliniczno-kontrolnych.
Oświadczenia
Współpracujemy z Cambridge Isotope Laboratories (CIL) w celu rozpowszechnienia odczynnika i technologii P2GPN wśród szerszej społeczności naukowej w postaci produktu (GTK-1000). Nie otrzymujemy jednak żadnych przychodów ze sprzedaży tego produktu.
Podziękowania
To badanie zostało hojnie sfinansowane przez NIH NCI IMAT Program Grant R33 (CA147988-02), NIH NIGMS Graduate Training in Molecular Biotechnology at NC State Grant (T32GM008776), US Dept. of Education GAANN Fellowship Program in Molecular Biotechnology at NC State Grant (P200A140020), Fundację W.M. Keck oraz North Carolina State University. Osocze kury uzyskano z pomocą dr Jamesa N. Petitte'a i Rebeki Wysocky z Wydziału Nauk o Drobiarstwie Uniwersytetu Stanowego NC.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Kwas octowy (50%) | Sigma Aldrich | 45754 | |
| Acetonitryl, klasa HPLC | Burdick & Jackson | AH015-4 | |
| Wodorowęglan amonu | Sigma Aldrich | A6141 | |
| Odczynnik Bradford | Sigma Aldrich | B6916 | Alternatywa: Zestaw kwasu bicunchoninowego (Sigma Aldrich BCA1) |
| Chlorek wapnia | Sigma Aldrich | C1016 | |
| Wirówka | Eppendorf | 5804 R | Alternatywne wirówki, które osiągają 14 000 x g są odpowiednie |
| DL-Dithiothreitol, 1 M w roztworze | Sigma Aldrich | ||
| Easy-nLC 1000 | Thermo Scientific | LC120 | Alternatywne nano lub ultra wysokociśnieniowe ciekły LC generują podobne dane, takie jak: 1. Dionex UltiMateÒ 3000 LC (Thermo Scientific); 2. Uniewinnienie UPLC (wody). |
| Pływający stojak | rurki TedPella | 20831-20 | |
| Fetuin | New England Biolabs | P6042S | |
| Fisher Scientific Isotemp Standardowe piece laboratoryjne | Fisher Scientific | 11-690-625F | Alternatywne inkubatory osiągające 56 ° C są odpowiednie |
| Kwas mrówkowy | Sigma Aldrich | 56302 | |
| GE Kuchenka mikrofalowa | General Electric | 57B5 E82904 | Każda kuchenka mikrofalowa z regulowanymi ustawieniami mocy jest odpowiednia |
| Zestaw do znakowania INLIGHT Glycan | Cambridge Isotope Laboratories | GTK-1000 | Zestaw INLIGHT zawiera wersje NAT i SIL odczynnika P2GPN. |
| Jodoacetamid | Sigma Aldrich | A3221 | |
| Kinetix 2.6 mM, 100 Å, C18 masowa faza stacjonarna | Phenomenex | Alternatywa dla nośników masowych | : Dowolna C18 faza stacjonarna 5 mM |
| Mascot Daemon Software i Server | Matrix Science | Alternative: Oprogramowanie Proteome Discoverer (Thermo Scientific) | |
| Metanol, klasa HPLC | Burdick & Jackson | AH230-4 | |
| PicoFrit Kolumna do samodzielnego pakowania: 360 μ m, OD 75 μ m ID, 15 μ m końcówka, niepowlekana, 5 w opakowaniu, 50 cm | Nowy Obiektyw | 1 5 PF360-75-15-N-5 | |
| PNGase F (bez glicerolu), 75 000 jednostek/ml | New England BioLabs | P0705L | |
| Q Exactive HF Hybrydowy spektrometr masowy kwadrupolowo-orbitrapowy | Thermo Scientific | Alternatywna wysoka dokładność masy (5 ppm) spektrometry mas dostarczą podobnych danych | |
| RNaza B | New England Biolabs | P7817S | |
| Trypsyna z trzustki świni | Sigma Aldrich | T6567-5X | |
| Mocznik | Sigma Aldrich | 51456 | |
| Koncentrator próżniSavant SPD131DDA Koncentrator SpeedVac | Thermo Scientific | SPD131DDA | Alternatywne koncentratory próżniowe są odpowiednie Filtry |
| Vivacon 500 30 kDa | Sartorius Stedim Biotech | VN01H22 | Alternatywa: Filtry odśrodkowe Amicon Ultra 0,5 z Ultracel-10 Membrana kDa (Millipore UFC501096) |
| Woda, klasa HPLC | Burdick & Jackson | AH365-4 | |
| Woda, 18O | Cambridge Isotope Laboratories | OLM-240-97-1 | Dodanie 18O w kroku trawienia PNGazy F jest opcjonalne i może nie być konieczne w przypadku badań deamidacji zakończonych z 95% pewnością |
| Xcalibur 2.0 | Thermo Scientific | XCALIBUR20 | |
| Zestaw testowy Zwittergent Merck | Millipore | 693030 |
Bibliografia
- Wisniewski, J. R., Zougman, A., Nagaraj, N., Mann, M. Universal sample preparation method for proteome analysis. Nat. Meth. 6, 359-362 (2009).
- Preston, R. J. S., Rawley, O., Gleeson, E. M., O'Donnell, J. S. Elucidating the role of carbohydrate determinants in regulating hemostasis: insights and opportunities. Blood. 121, 3801-3810 (2013).
- Hasnain, S. Z., Gallagher, A. L., Grencis, R. K., Thornton, D. J. A new role for mucins in immunity: Insights from gastrointestinal nematode infection. Int. J. Biochem. Cell Biol. 45, 364-374 (2013).
- Roseman, S. Reflections on glycobiology. J. Biol. Chem. 276, 41527-41542 (2001).
- Laine, R. A. A calculation of all possible oligosaccharide isomers both branched and linear yields 1.05 x 10(12) structures for a reducing hexasaccharide: The isomer barrier to development of single-method saccharide sequencing or synthesis systems. Glycobiology. 4, 759-767 (1994).
- Zaia, J. Mass spectrometry and glycomics. Omics. 14, 401-418 (2010).
- Hirabayashi, J. Lectin-based structural glycomics: Glycoproteomics and glycan profiling. Glycoconjugate J. 21, 35-40 (2004).
- Nilsson, J., et al. Enrichment of glycopeptides for glycan structure and attachment site identification. Nat. Methods. 6, 809-811 (2009).
- Redmond, J. W., Packer, N. H. The use of solid-phase extraction with graphitised carbon for the fractionation and purification of sugars. Carbohyd. Res. 319, 74-79 (1999).
- Ruhaak, L. R., et al. Hydrophilic interaction chromatography-based high-throughput sample preparation method for N-glycan analysis from total human plasma glycoproteins. Anal. Chem. 80, 6119-6126 (2008).
- Kim, Y. -G., et al. Rapid and high-throughput analysis of N-glycans from ovarian cancer serum using a 96-well plate platform. Anal. Biochem. 391, 151-153 (2009).
- Zielinska, D. F., Gnad, F., Wiśniewski, J. R., Mann, M. Precision mapping of an in vivo N-glycoproteome reveals rigid topological and sequence constraints. Cell. 141, 897-907 (2010).
- Abdul Rahman, S., et al. Filter-aided N-glycan separation (FANGS): a convenient sample preparation method for mass spectrometric N-glycan profiling. J. Proteome Res. 13, 1167-1176 (2014).
- Walker, S. H., Carlisle, B. C., Muddiman, D. C. Systematic comparison of reverse phase and hydrophilic interaction liquid chromatography platforms for the analysis of N-linked glycans. Anal. Chem. 84, 8198-8206 (2012).
- Walker, S. H., Taylor, A. D., Muddiman, D. C. Individuality normalization when labeling with isotopic glycan hydrazide tags (INLIGHT): A novel glycan-relative quantification strategy. J. Am. Soc. Mass Spectr. 24, 1376-1384 (2013).
- Walker, S. H., Lilley, L. M., Enamorado, M. F., Comins, D. L., Muddiman, D. C. Hydrophobic derivatization of N-linked glycans for increased ion abundance in electrospray ionization mass spectrometry. J. Am. Soc. Mass. Spectr. 22, 1309-1317 (2011).
- Baldwin, M. A., et al. Permethylation and tandem mass spectrometry of oligosaccharides having free hexosamine: Analysis of the glycoinositol phospholipid anchor glycan from the scrapie prion protein. Anal. Biochem. 191, 174-182 (1990).
- Harvey, D. J. Derivatization of carbohydrates for analysis by chromatography; electrophoresis and mass spectrometry. J. Chromatogr. B. 879, 1196-1225 (2011).
- Bradford, M. M. A rapid and sensitive method for the quantitation of microgram quantities of protein utilizing the principle of protein-dye binding. Anal. Biochem. 72, 248-254 (1976).
- Smith, P. K., et al. Measurement of protein using bicinchoninic acid. Anal. Biochem. 150, 76-85 (1985).
- Hecht, E. S., McCord, J. P., Muddiman, D. C. Definitive screening design optimization of mass spectrometry parameters for sensitive comparison of filter and solid phase extraction purified, inlight plasma N-glycans. Anal. Chem. 87, 7305-7312 (2015).
- Nepomuceno, A. I., Gibson, R. J., Randall, S. M., Muddiman, D. C. Accurate identification of deamidated peptides in global proteomics using a quadrupole orbitrap mass spectrometer. J. Proteome Res. 13, 777-785 (2013).
- Yen, T. -Y., et al. Overcoming challenges and opening new opportunities in glycoproteomics. Biomolecules. 3, 270-286 (2013).
- Meiring, H. D., van der Heeft, E., ten Hove, G. J., de Jong, A. P. J. M. Nanoscale LC-MS(n): technical design and applications to peptide and protein. J. Sep. Sci. 25, 557-568 (2002).
- Apweiler, R., et al. UniProt: the Universal Protein knowledgebase. Nucleic Acids Res. 32, 115-119 (2004).
- Perkins, D. N., Pappin, D. J. C., Creasy, D. M., Cottrell, J. S. Probability-based protein identification by searching sequence databases using mass spectrometry data. Electrophoresis. 20, 3551-3567 (1999).
- Eng, J. K., McCormack, A. L., Yates, J. R. An approach to correlate tandem mass spectral data of peptides with amino acid sequences in a protein database. J. Am. Soc. Mass. Spectrom. 5, 976-989 (1994).
- Gonzalez-Galarza, F. F., et al. A critical appraisal of techniques, software packages, and standards for quantitative proteomic analysis. Omics. 16, 431-442 (2012).
- Spivak, M., Weston, J., Bottou, L., Käll, L., Noble, W. S. Improvements to the Percolator Algorithm for Peptide Identification from Shotgun Proteomics Data Sets. J Proteome Res. 8, 3737-3745 (2009).
- Collier, T. S., et al. Comparison of stable-isotope labeling with amino acids in cell culture and spectral counting for relative quantification of protein expression. Rapid Commun Mass Sp. 25, 2524-2532 (2011).
- Kronewitter, S. R., et al. The development of retrosynthetic glycan libraries to profile and classify the human serum N-linked glycome. Proteomics. 9, 2986-2994 (2009).
- Sheeley, D. M., Reinhold, V. N. Structural characterization of carbohydrate sequence, linkage, and branching in a quadrupole ion trap mass spectrometer: Neutral oligosaccharides and N-linked glycans. Anal. Chem. 70, 3053-3059 (1998).
Przedruki i uprawnienia
