Mikroskopia fluorescencyjna z lekkim arkuszem jest doskonałym narzędziem do obrazowania rozwoju embrionalnego. Pozwala na nagrywanie długich filmów poklatkowych żywych zarodków w warunkach zbliżonych do fizjologicznych. Demonstrujemy jego zastosowanie do obrazowania rozwoju oka danio pręgowanego w szerokich skalach czasoprzestrzennych i przedstawiamy potok do fuzji i dekonwolucji zestawów danych multiview.
Artykuł metodologiczny
Wykorzystanie mikroskopii fluorescencyjnej arkuszy świetlnych do obrazowania rozwoju oka danio pręgowanego
* These authors contributed equally
W tym artykule
Podsumowanie
Streszczenie
Mikroskopia fluorescencyjna z lekkim arkuszem (LSFM) zyskuje coraz większą popularność jako metoda obrazowania rozwoju embrionalnego. Głównymi zaletami LSFM w porównaniu z systemami konfokalnymi są niska fototoksyczność, delikatne strategie montażu, szybka akwizycja z wysokim stosunkiem sygnału do szumu oraz możliwość obrazowania próbek pod różnymi kątami (widokami) przez długi czas. Obrazowanie z wielu widoków uwalnia pełny potencjał LSFM, ale jednocześnie może tworzyć zestawy danych o rozmiarze terabajta. Przetwarzanie takich zbiorów danych jest największym wyzwaniem związanym z korzystaniem z LSFM. W tym protokole przedstawiamy kilka rozwiązań tego problemu. Do niedawna LSFM był wykonywany głównie w laboratoriach, które posiadały doświadczenie w budowie i obsłudze własnych mikroskopów arkuszowych. Jednak w ciągu ostatnich trzech lat pojawiło się kilka komercyjnych implementacji LSFM, które są uniwersalne i łatwe w użyciu dla każdego biologa rozwojowego. Niniejszy artykuł skierowany jest przede wszystkim do tych badaczy, którzy nie są twórcami technologii LSFM, ale chcą wykorzystać LSFM jako narzędzie do odpowiedzi na konkretne pytania z zakresu biologii rozwojowej.
Tutaj używamy obrazowania rozwoju oka danio pręgowanego jako przykładu, aby zapoznać czytelnika z technologią LSFM i demonstrujemy zastosowania LSFM w wielu skalach przestrzennych i czasowych. W tym artykule opisano kompletny protokół eksperymentalny, rozpoczynający się od zamontowania zarodków danio pręgowanego do LSFM. Następnie przedstawiamy opcje obrazowania za pomocą dostępnego na rynku mikroskopu z arkuszami świetlnymi. Co ważne, wyjaśniamy również potok późniejszej rejestracji i fuzji zestawów danych multiview przy użyciu rozwiązania open source zaimplementowanego jako wtyczka Fidżi. Chociaż protokół ten koncentruje się na obrazowaniu rozwijającego się oka danio pręgowanego i przetwarzaniu danych z określonej konfiguracji obrazowania, większość przedstawionych tutaj spostrzeżeń i sugestii dotyczących rozwiązywania problemów ma ogólne zastosowanie, a protokół można dostosować do różnych eksperymentów mikroskopowych z użyciem arkuszy świetlnych.
Wprowadzenie
Morfogeneza to proces, który kształtuje zarodek i wraz ze wzrostem i różnicowaniem napędza ontogenezę z zapłodnionej komórki jajowej do dojrzałego organizmu wielokomórkowego. Procesy morfogenetyczne zachodzące podczas rozwoju zwierząt można najlepiej przeanalizować poprzez obrazowanie nienaruszonych żywych osobników1-3. Dzieje się tak dlatego, że takie obrazowanie całego zarodka zachowuje wszystkie składniki, które napędzają i regulują rozwój, w tym gradienty cząsteczek sygnałowych, macierz zewnątrzkomórkową, unaczynienie, unerwienie, a także właściwości mechaniczne otaczającej tkanki. Aby połączyć skale, w których zachodzi morfogeneza, szybkie zdarzenia subkomórkowe muszą zostać uchwycone w minutowej skali czasowej w kontekście rozwoju całej tkanki w ciągu godzin lub dni. Aby spełnić wszystkie te wymagania, opracowano nowoczesną implementację4 mikroskopu oświetlenia w płaszczyźnie ortogonalnej5. Pierwotnie nosiła nazwę Selektywnej Mikroskopii Oświetlenia Płaskiego (SPIM)4; obecnie zwykle stosuje się wszechstronny termin mikroskopia fluorescencyjna arkusza świetlnego (LSFM). LSFM umożliwia obrazowanie w wysokiej rozdzielczości czasowej, przy jednoczesnym wywoływaniu mniejszej fototoksyczności niż skanowanie laserowe lub mikroskopy konfokalne z wirującym dyskiem6,7. Obecnie istnieje już wiele implementacji podstawowej zasady oświetlenia arkusza świetlnego i jest ona wykorzystywana do obrazowania wielu różnych próbek i procesów, które wcześniej były niedostępne dla badaczy8-11.
Chcielibyśmy najpierw podkreślić kilka kluczowych zalet LSFM w porównaniu z konwencjonalnymi metodami mikroskopii konfokalnej:
Aby uzyskać znaczące wyniki z eksperymentów mikroskopowych na żywo, ważne jest, aby obserwacja tylko minimalnie wpływała na próbkę. Jednak wiele organizmów, w tym danio pręgowany, jest bardzo podatnych na ekspozycję na światło laserowe, co utrudnia zobrazowanie ich w mikroskopie konfokalnym z wysoką rozdzielczością czasową bez skutków fototoksyczności, takich jak zatrzymany lub opóźniony rozwój6,7. LSFM jest obecnie techniką obrazowania fluorescencyjnego o najmniejszym wpływie zakłócającym na próbkę7. Ponieważ cienki arkusz światła laserowego oświetla tylko tę część próbki, która jest obrazowana w określonym punkcie czasowym, mikroskop arkusza świetlnego bardzo efektywnie wykorzystuje fotony. W związku z tym ekspozycja przy słabym oświetleniu pozwala na dłuższe obserwacje poklatkowe zdrowszych okazów, np. 12-17. Co więcej, dzięki minimalnej inwazyjności LSFM, liczba pozyskanych obrazów nie jest już podyktowana ilością światła, które próbka może tolerować, ale raczej tym, ile danych można przetworzyć i przechowywać.
Podobnie jak w przypadku utrzymywania próbki w warunkach zbliżonych do fizjologicznych, LSFM oferuje alternatywne strategie montażu próbek, które dobrze nadają się do żywych zarodków. W technikach LSFM zarodki są zwykle osadzone w cienkiej kolumnie agarozy o niskiej zawartości procentowej. Montaż w cylindrach z agarozy pozwala na pełną swobodę obrotu, dzięki czemu próbka może być obserwowana pod idealnym kątem (w LSFM określanym jako widok) i z kilku widoków jednocześnie. Obrazowanie wielowidokowe i późniejsza fuzja multiview jest korzystne szczególnie w przypadku dużych, rozpraszających się próbek i umożliwia ich uchwycenie z wysoką, izotropową rozdzielczością. Podsumowanie innych możliwych strategii montażu LSFM można znaleźć w oficjalnej instrukcji obsługi mikroskopu, w rozdziale dotyczącym przygotowania próbki napisanym przez laboratorium E. Reynaud. Jest to lektura zalecana, zwłaszcza jeśli celem jest zobrazowanie innych próbek niż opisane tutaj.
Akwizycja obrazu w LSFM odbywa się za pomocą kamery, w przeciwieństwie do laserowego skaningowego mikroskopu konfokalnego. Skutkuje to wyższym stosunkiem sygnału do szumu (SNR) dla pozyskanych obrazów i może być niezwykle szybkie (dziesiątki do setek klatek na sekundę). Wysoka czułość LSFM umożliwia ponadto obrazowanie słabo fluorescencyjnych próbek, takich jak czynniki transkrypcyjne wyrażane na poziomie endogennym18 lub, w niedalekiej przyszłości, endogenne białka znakowane za pomocą CRISPR/Cas9. Wysoki stosunek sygnału do szumu (SNR) jest również ważny dla udanej analizy obrazu na dalszym etapie. Duża prędkość jest wymagana nie tylko do uchwycenia szybkich procesów wewnątrzkomórkowych, ale także do wystarczająco szybkiego zobrazowania całego zarodka z wielu widoków. Płynne połączenie wielu widoków można osiągnąć tylko wtedy, gdy obserwowane zjawisko nie zmienia się podczas pozyskiwania tych kilku stosów z pochodzących z oddzielnych widoków.
Zalety LSFM zazwyczaj nie kosztują jakości obrazu. Rozdzielczość boczna LSFM jest nieco gorsza niż rozdzielczość mikroskopu konfokalnego. Dzieje się tak, ponieważ obiektywy detekcyjne stosowane w LSFM mają niższą aperturę numeryczną (zwykle 1,0 lub mniej) w porównaniu do 1,2-1,3 obiektywów zanurzeniowych w wodzie lub krzemie w standardowych konfokalnych konfokalnych. Dodatkowo, ze względu na szerokie pole detekcji w LSFM (brak otworka), jest więcej nieostrego światła w porównaniu z mikroskopem konfokalnym. Ilość nieostrego światła zależy od grubości blachy świetlnej. Niemniej jednak te wady są kompensowane przez wyższy stosunek sygnału do szumu (SNR) w LSFM. W praktyce skutkuje to obrazami o podobnej jakości w porównaniu na przykład z konfokalną akwizycją z wirującym dyskiem15. W związku z tym umożliwia to niezawodną ekstrakcję cech, takich jak błony komórkowe lub jądra komórkowe, np. w celu śledzenia linii komórkowych15,19.
Rozdzielczość osiowa LSFM jest określana, oprócz celu wykrywania, przez grubość lekkiego arkusza. Rozdzielczość osiowa LSFM może w niektórych przypadkach przewyższać rozdzielczość mikroskopów konfokalnych. Po pierwsze, poprawa rozdzielczości następuje, gdy arkusz światła jest cieńszy niż rozdzielczość osiowa obiektywu detekcji, co zwykle ma miejsce w przypadku dużych próbek obrazowanych za pomocą obiektywu o małym powiększeniu. Drugim sposobem, w jaki LSFM może osiągnąć lepszą rozdzielczość osiową, jest fuzja wielu widoków, w której informacje o wysokiej rozdzielczości xy z różnych widoków są łączone w jeden stos obrazów. Wynikowy scalony stos ma rozdzielczość izotropową zbliżoną do wartości rozdzielczości w kierunku bocznym20,21. Opisana w tym artykule strategia rejestrowania wielu widoków na siebie nawzajem opiera się na użyciu fluorescencyjnych kulek polistyrenowych jako znaczników powierniczych osadzonych w agarozie wokół próbki20,21.
W wyniku komercjalizacji LSFM, technika ta jest teraz dostępna dla szerokiej społeczności naukowców22. Dlatego motywacją do napisania tego protokołu jest udostępnienie tej technologii biologom rozwojowym, którzy nie mają praktycznego doświadczenia w LSFM i skłonienie tych naukowców do korzystania z tej technologii w swoich próbkach. W naszym protokole wykorzystano komercyjny mikroskop z arkuszami świetlnymi, który jest koncepcyjnie prostym mikroskopem, który jest łatwy w obsłudze. Chcielibyśmy również wspomnieć o innych najnowszych protokołach obrazowania danio pręgowanego za pomocą domowych konfiguracji LSFM, które mogą być odpowiednie do udzielenia odpowiedzi na konkretne pytania23-25. Inną opcją wejścia do LSFM są otwarte platformy26,27, które wykorzystują zasady otwartego dostępu, aby udostępnić mikroskopię arkuszową światła szerszej społeczności. Dokumentację zarówno sprzętu, jak i oprogramowania można znaleźć na stronach http://openspim.org i https://sites.google.com/site/openspinmicroscopy/.
W tym protokole używamy danio pręgowanego teleost jako systemu modelowego do badania procesów rozwojowych za pomocą LSFM. Morfogeneza oka danio pręgowanego jest przykładem, który podkreśla wiele korzyści płynących z LSFM. LSFM był już stosowany w przeszłości do badania rozwoju oka u medaka28 i u danio pręgowanego29,30. Na wczesnym etapie rozwoju oka prawidłowe ustawienie zarodka w konwencjonalnej mikroskopii jest skomplikowane, ponieważ masywne żółtko nie pozwala zarodkowi leżeć na boku z okiem skierowanym w stronę obiektywu. Jednak dzięki zamontowaniu LSFM w kolumnie agarozowej, próbka może być odtwarzalnie pozycjonowana. Dodatkowo, podczas przejścia od stadium pęcherzyka wzrokowego do stadium miseczki wzrokowej, oko ulega poważnym rearanżacjom morfogenetycznym, którym towarzyszy wzrost, co wymaga uchwycenia dużego stosu z i dużego pola widzenia. Również w przypadku tych wyzwań LSFM jest lepszy od konwencjonalnego obrazowania konfokalnego. Proces powstawania kubka optycznego jest trójwymiarowy, dlatego trudno go zrozumieć i zwizualizować wyłącznie poprzez obrazowanie z jednego widoku. To sprawia, że obrazowanie wielowidokowe z rozdzielczością izotropową jest korzystne. Po uformowaniu się miseczki wzrokowej siatkówka staje się coraz bardziej wrażliwa na ekspozycję lasera. W związku z tym niska fototoksyczność związana z LSFM jest główną zaletą w przypadku obrazowania długoterminowego.
Tutaj prezentujemy zoptymalizowany protokół obrazowania zarodków i larw danio pręgowanego w wieku od jednego do trzech dni, z naciskiem na rozwój oka. Nasza metoda pozwala na nagrywanie filmów poklatkowych obejmujących do 12-14 godzin z wysoką rozdzielczością przestrzenną i czasową. Co ważne, pokazujemy również potok przetwarzania danych, który jest niezbędnym krokiem w LSFM, ponieważ technika ta niezmiennie generuje duże zbiory danych, często w zakresie terabajtów.
Protokół
UWAGA: Wszystkie prace z udziałem zwierząt zostały przeprowadzone zgodnie z dyrektywą Unii Europejskiej (UE) 2011/63/UE oraz niemiecką ustawą o ochronie zwierząt. Protokół należy realizować bez przerwy, od montażu po obrazowanie próbki. W zależności od doświadczenia praktycznego, rozpoczęcie eksperymentu time-lapse zajmie od 2 do 3 h. Przetwarzanie danych nie jest wliczone w ten czas. Wszystkie materiały niezbędne do przeprowadzenia eksperymentu znajdują się w liście kontrolnej materiałów wymaganych przed rozpoczęciem prac, która jest dołączona jako dokument uzupełniający. Podczas kroków 1, 2, 3 i 4 należy nosić rękawiczki bezpudrowe. W odniesieniu do kroków 2, 3, 4 i 5 protokołu należy również zapoznać się z oficjalną instrukcją obsługi mikroskopu.
1. Prace przygotowawcze przed eksperymentem obrazowania
- Roztwór zapasowy fluorescencyjnych kulek
- W tym protokole należy użyć polistyrenowych kulek o średnicy 500 lub 1 000 nm (oznaczonych czerwonym barwnikiem fluorescencyjnym). Rozcieńczenie robocze kulek wynosi 1:4 000. Najpierw wymieszaj roztwór zapasowy kulek w wortexie przez 1 min. Rozcieńcz 10 µl kulek w 990 µl ddH2O. Przechowuj roztwór w ciemności w temperaturze 4 °C i używaj tego rozcieńczenia 1:100 jako roztworu zapasowego do dalszego rozcieńczenia 1:40.
- Przygotowanie roztworu do komory próbki
- W zlewce o pojemności 100 ml wymieszaj 38,2 ml pożywki E3 bez błękitu metylenowego, 0,8 ml 10 mM N-fenylotiomocznika oraz 1 ml 0,4% MS-222. Zaleca się stosowanie filtrowanej pożywki E3, aby uniknąć obecności drobnych cząstek kurzu lub nierozpuszczonych kryształów unoszących się później w komorze próbki.
- Wybór fluorescencyjnych zarodków ryb
- Na kilka dni przed eksperymentem przygotuj zarodki wykazujące ekspresję białek fluorescencyjnych. Bezpośrednio przed eksperymentem wyselekcjonuj zarodki pod fluorescencyjnym stereomikroskopem, wybierając te o pożądanej intensywności sygnału fluorescencyjnego. Pobierz 5-10 zdrowych zarodków i usuń z nich chorion za pomocą pęsety.
UWAGA: Niniejszy protokół jest zoptymalizowany dla zarodków w wieku od 16 do 72 h.
- Na kilka dni przed eksperymentem przygotuj zarodki wykazujące ekspresję białek fluorescencyjnych. Bezpośrednio przed eksperymentem wyselekcjonuj zarodki pod fluorescencyjnym stereomikroskopem, wybierając te o pożądanej intensywności sygnału fluorescencyjnego. Pobierz 5-10 zdrowych zarodków i usuń z nich chorion za pomocą pęsety.
2. Przygotowanie komory z próbką
- Montaż okien trzech komór
- W komorze z próbką znajdują się 4 okna: jedno dla obiektywu i trzy, które należy uszczelnić szkiełkami nakrywkowymi (średnica 18 mm, wybrana grubość 0,17 mm). Przechowywać szkiełka nakrywkowe w 70% etanolu. Przed użyciem przetrzeć je eterem:etanolem (1:4).
- Włożyć szkiełko nakrywkowe do okna za pomocą precyzyjnej pęsety, upewniając się, że pasuje ono do najmniejszego rowka. Przykryć je gumowym pierścieniem O-ring o średnicy 17 mm i wkręcić pierścień adaptera oświetlenia za pomocą narzędzia do okien komory. Powtórzyć ten proces dla pozostałych dwóch okien.
- Mocowanie pozostałych części komory
- Wkręcić adapter dla odpowiedniego obiektywu w czwartą pozostałą ścianę komory. Włożyć pierścień O-ring o średnicy 15 mm do środka adaptera.
- Wkręcić biały adapter Luer-Lock w prawy dolny otwór komory oraz szary konektor odpływowy w lewy górny otwór. Wszystkie trzy pozostałe otwory zablokować czarnymi zaślepkami.
- Przymocować blok Peltiera oraz metalną prowadnicę w kształcie jaskółki do dna komory za pomocą klucza imbusowego. Podłączyć wąż ze strzykawką 50 ml do adaptera Luer-Lock. Włożyć sondę temperatury do komory.
- Montaż obiektywów i komory w mikroskopie
- Sprawdzić pod stereomikroskopem, czy wszystkie obiektywy są czyste. Użyć obiektywów oświetlających 10X/0.2 oraz obiektywu detekcyjnego Plan-Apochromat 20X/1.0 W, upewniając się, że pierścień korekcji współczynnika załamania światła jest ustawiony na 1,33 dla wody. Wkręcić obiektyw detekcyjny do mikroskopu, pozostawiając obiektywy oświetlające przykryte.
- Zdjąć plastikowe osłony zabezpieczające obiektywy oświetlające. Ostrożnie wsunąć komorę do mikroskopu i dokręcić ją śrubą zabezpieczającą.
- Podłączyć sondę temperatury i blok Peltiera do mikroskopu.
UWAGA: Dwie rurki, przez które krąży ciecz chłodząca dla bloku Peltiera, są kompatybilne z oboma złączami. Tworzą one działający obwód niezależnie od orientacji podłączenia. - Wypełnić komorę za pomocą strzykawki roztworem przygotowanym w kroku 1.2 aż do górnej krawędzi okien komory. Sprawdzić, czy komora nie przecieka.
- Uruchomić mikroskop, inkubator oraz komputery sterujące i przechowujące dane. Uruchomić oprogramowanie sterujące mikroskopem i ustawić temperaturę inkubacji na 28,5 °C.
UWAGA: Osiągnięcie pełnej równowagi zajmie 1 h. W tym czasie przygotować próbkę.
3. Przygotowanie próbek
- Przygotowanie mieszaniny agarozy
- Na 15 min przed przygotowaniem mieszaniny agarozy, roztop jedną 1 ml alikwot 1% agarozy o niskiej temperaturze topnienia (rozpuszczonej w medium E3) w bloku grzewczym ustawionym na 70 °C. Gdy agaroza będzie całkowicie roztopiona, przenieś 600 µl do nowej probówki 1,5 ml, dodaj 250 µl medium E3, 50 µl 0,4% MS-222 oraz 25 µl wymieszanego w wirówce roztworu zapasowego kulek.
UWAGA: Pozwala to na otrzymanie 925 µl mieszaniny, natomiast dodatkowe 75 µl jest przewidziane na ciecz dodaną później wraz z embrionami. - Przechowuj probówkę w drugim bloku grzewczym w temperaturze 38-40 °C lub upewnij się, że agaroza znajduje się bardzo blisko swojego punktu żelowania przed umieszczeniem w niej embrionów próbnych.
- Na 15 min przed przygotowaniem mieszaniny agarozy, roztop jedną 1 ml alikwot 1% agarozy o niskiej temperaturze topnienia (rozpuszczonej w medium E3) w bloku grzewczym ustawionym na 70 °C. Gdy agaroza będzie całkowicie roztopiona, przenieś 600 µl do nowej probówki 1,5 ml, dodaj 250 µl medium E3, 50 µl 0,4% MS-222 oraz 25 µl wymieszanego w wirówce roztworu zapasowego kulek.
- Montaż embrionów
- Pobierz pięć szklanych kapilar o objętości 20 µl (z czarnym oznaczeniem, średnica wewnętrzna ~1 mm) i włóż do nich pasujące tłoki z końcówką teflonową. Przesuń tłok przez kapilarę tak, aby końcówka teflonowa znajdowała się na dnie kapilary.
- Przenieś pięć embrionów (liczbę, którą można zamontować jednocześnie) za pomocą szklanej lub plastikowej pipety do probówki z wymieszaną w wirówce mieszaniną agarozy o temperaturze 37 °C.
UWAGA: Staraj się przenieść minimalną objętość cieczy wraz z embrionami. - Włóż kapilarę do mieszaniny i zassij jeden embrion do środka, wyciągając tłok do góry. Upewnij się, że głowa embrionu wchodzi do kapilary przed ogonem. Unikaj powstawania pęcherzyków powietrza między tłokiem a próbką. Powinno znajdować się ±2 cm agarozy powyżej embrionu i ±1 cm poniżej niego. Powtórz czynność dla pozostałych embrionów.
- Odczekaj do całkowitego stwardnienia agarozy, co następuje w ciągu kilku minut, a następnie przechowuj próbki w medium E3, mocując je do ścianki zlewki za pomocą plasteliny lub taśmy. Dolny otwór kapilary powinien swobodnie zwisać w roztworze, umożliwiając wymianę gazową próbki.
UWAGA: Podobny protokół do sekcji 3.1 i 3.2 można znaleźć również na stronie wiki OpenSPIM http://openspim.org/Zebrafish_embryo_sample_preparation.
4. Pozycjonowanie próbki
- Montaż uchwytu próbki
- Wsunąć 2 plastikowe tulejki odpowiedniej wielkości (czarne) przeciwlegle do siebie do trzpienia uchwytu próbki. Ich nacięcia muszą być skierowane na zewnątrz. Luźno przymocować śrubę zaciskową, obracając ją o 2-3 obroty. Wsunąć kapilarę przez śrubę zaciskową i pchnąć ją przez uchwyt, aż po drugiej stronie stanie się widoczny czarny pasek. Unikać dotykania tłoka.
- Dokręcić śrubę zaciskową. Wypchnąć nadmiar 1 cm agarozy znajdującej się poniżej embrionu z kapilary i odciąć go. Wsunąć trzpień do tarczy uchwytu próbki.
- Potwierdzić w oprogramowaniu, że stolik mikroskopu znajduje się w pozycji załadunku. Używając prowadnic, przesunąć cały uchwyt z próbką pionowo w dół do wnętrza mikroskopu. Obrócić go tak, aby magnetyczna tarcza uchwytu zablokowała się w pozycji.
- Lokalizacja kapilary
- Od tego momentu pozycjonowanie próbki kontrolować za pomocą oprogramowania. W zakładce Locate wybrać opcję Locate capillary i ustawić kapilarę w osiach x, y i z w ogniskowej tuż nad obiektywem detekcyjnym. W celu orientacji korzystać z reprezentacji graficznej w nawigatorze preparatów.
- Delikatnie wypchnąć embrion z kapilary, aż znajdzie się on przed źrenicą obiektywu detekcyjnego.
UWAGA: „Locate capillary” jest jedynym krokiem w dalszej części protokołu, podczas którego górna pokrywa mikroskopu powinna być otwarta, a próbka wypchnięta.
- Lokalizacja próbki
- Przełączyć na opcję „Locate sample” i przy powiększeniu 0,5 ustawić oko danio pręgowanego w centrum pola widzenia. Obrócić embrion tak, aby arkusz światła nie przechodził przez żadne silnie załamujące lub absorbujące części preparatu przed dotarciem do oka. Podobnie, emitowana fluorescencja musi mieć swobodną drogę wyjścia z preparatu. Kliknąć „Set Home Position”.
- Otworzyć przednie drzwiczki mikroskopu i nałożyć na komorę plastikową osłonę z otworem 3 mm, aby zapobiec parowaniu.
UWAGA: Jeśli poziom cieczy spadnie poniżej poziomu obrazowania, eksperyment zostanie zakłócony. - Sprawdzić tętno embrionu jako wskaźnik ogólnego stanu zdrowia. Jeśli jest zbyt wolne, użyć innej próbki (porównać z kontrolami niezamontowanymi; konkretne wartości zależą od stadium rozwoju). Przełączyć na końcowe ustawienie powiększenia i ponownie skorygować pozycję embrionu.
5. Konfiguracja wielowymiarowej akwizycji
- Parametry akwizycji
- Przejdź do karty „Acquisition”. Zdefiniuj tor światła, uwzględniając linie laserowe, obiektyw detekcyjny, filtr blokujący laser, dzielnik wiązki oraz kamery.
- Zaznacz pole wyboru skanowania obrotowego (pivot scan). Zdefiniuj pozostałe ustawienia akwizycji, takie jak głębokość bitowa, format obrazu oraz grubość arkusza światła, a następnie wybierz jednostronne oświetlenie.
- Naciśnij przycisk „Continuous” (Tryb ciągły), a następnie, w zależności od intensywności uzyskanego obrazu, zmień moc lasera oraz czas ekspozycji kamery.
UWAGA: Podczas regulacji wszystkich ustawień obrazowania należy zastosować mniejszą moc lasera (0,5% mocy lasera 100 mW, czas ekspozycji 30 ms) niż podczas właściwego eksperymentu, aby uniknąć niepotrzebnego uszkodzenia próbki przez światło.
- Regulacja płaszczyzny światła
- Przełącz na tryb „Dual Sided Illumination” (oświetlenie dwustronne) i Zaznacz pole wyboru „Online Dual Side Fusion”. Uruchom kreator „Lightsheet Auto-adjust wizard”. Postępuj zgodnie z instrukcjami krok po kroku.
UWAGA: Kreator przesuwa arkusz światła do płaszczyzny ogniskowej obiektywu detekcyjnego oraz upewnia się, że nie jest on pochylony, a jego przerwa jest w centrum pola widzenia. Po zakończeniu automatycznej regulacji pozycje lewego i prawego arkusza światła są automatycznie aktualizowane w oprogramowaniu. Powinna być teraz widoczna poprawa jakości obrazu. Zaznacz pole wyboru „Z-stack”. - Sprawdź ustawienie płata światła, analizując symetrię funkcji rozproszenia punktu (PSF) tworzonej przez fluorescencyjne kuleczki w rzutach ortogonalnych xz i yz. Jeśli PSF nie jest symetryczna, ręcznie koryguj położenie parametru płata światła w górę i w dół, aż do uzyskania symetrycznej PSF w kształcie klepsydry (Rycina 1A).
- Przełącz na tryb „Dual Sided Illumination” (oświetlenie dwustronne) i Zaznacz pole wyboru „Online Dual Side Fusion”. Uruchom kreator „Lightsheet Auto-adjust wizard”. Postępuj zgodnie z instrukcjami krok po kroku.
- Ustawienia akwizycji wielowymiarowej
- Zdefiniuj stos z (z-stack), korzystając z opcji „First Slice” (pierwszy przekrój) i „Last Slice” (ostatni przekrój), a następnie ustaw krok z na 1 µm.
UWAGA: Arkusz światła w tym mikroskopie jest statyczny, a sekcjonowanie w osi z odbywa się poprzez przesuwanie próbki. W celu szybszego pozyskiwania stosów z (z-stacks) zawsze należy korzystać z opcji „Continuous Drive”. - Zaznacz pole wyboru „Time Series”. Określ całkowitą liczbę punktów czasowych oraz odstęp między nimi.
- Zaznacz pole wyboru „Multiview”. Dodaj aktualny widok do listy widoków wielokrotnych, w której przechowywane są informacje o współrzędnych x, y, z oraz kącie. Użyj sterownika stolika, aby obrócić kapilarę i zdefiniować pozostałe pożądane widoki. Dla każdego widoku ustaw stos obrazów (z-stack) i dodaj je do listy widoków wielokrotnych.
UWAGA: Oprogramowanie sortuje widoki w sposób sekwencyjny, tak aby podczas akwizycji obrazu kapilara była obracana jednokierunkowo.
- Zdefiniuj stos z (z-stack), korzystając z opcji „First Slice” (pierwszy przekrój) i „Last Slice” (ostatni przekrój), a następnie ustaw krok z na 1 µm.
- Korekcja dryftu i rozpoczęcie eksperymentu
- Po zakończeniu konfiguracji akwizycji należy odczekać 15–30 min przed rozpoczęciem właściwego eksperymentu.
UWAGA: Próbka początkowo przemieszcza się o kilka mikrometrów w osiach x, y i z, jednak proces ten powinien ustąpić w ciągu 30 min. Jeśli dryft próbki trwa dłużej, należy użyć innej próbki lub zamontować ją ponownie. - Przejdź do karty „Maintain” i w opcji „Streaming” określ sposób zapisywania danych, np.jeden plik na punkt czasowy lub oddzielny plik dla każdego widoku i kanału. Powróć do karty „Acquisition”, naciśnij „Start Experiment” i określ nazwę pliku, lokalizację zapisu oraz format pliku (użyj .czi).
- Obserwuj akwizycję pierwszego punktu czasowego, aby potwierdzić, że wszystko przebiega bez zakłóceń. Następnie niezwłocznie przystąp do rejestracji i fuzji pierwszego punktu czasowego zgodnie z opisem w krokach 6 i 7, aby potwierdzić możliwość przetworzenia całego zestawu danych.
- Po zakończeniu konfiguracji akwizycji należy odczekać 15–30 min przed rozpoczęciem właściwego eksperymentu.
6. Rejestracja wielowidokowa
- Aplikacja do rekonstrukcji wielowidokowej
- Po zakończeniu sesji obrazowania przenieś dane z komputera do przechowywania danych przy mikroskopie na komputer do przetwarzania danych. Do przetwarzania danych wykorzystaj aplikację 'MultiView ReconstructionApplication'20,21,31 zaimplementowaną w programie Fiji32 (Rycina 1B).
- Definiowanie zbioru danych
- Zaktualizuj program Fiji: Fiji > Help > Update ImageJ and Fiji > Help > Update Fiji. Skorzystaj z głównych stron aktualizacji ImageJ i Fiji.
- Przenieś cały zbiór danych do jednego folderu. Wyniki oraz pliki pośrednie przetwarzania zostaną zapisane w tym folderze. Uruchom aplikację MultiView Reconstruction Application: Fiji > Plugins > Multiview Reconstruction > Multiview Reconstruction Application.
- Wybierz opcję 'define a new dataset'. Jako typ zbioru danych wybierz z menu opcję "Zeiss Lightsheet Z.1 Dataset (LOCI Bioformats)" i utwórz nazwę dla pliku .xml. Następnie wybierz pierwszy plik .czi ze zbioru danych (t.j. plik bez indeksu). Zawiera on dane obrazowe oraz metadane nagrania.
UWAGA: Po otwarciu przez program pierwszego pliku .czi, metadane zostaną załadowane do programu. - Potwierdź liczbę kątów, kanałów, oświetleń i sprawdź rozmiar woksela w metadanych. Po naciśnięciu OK otworzą się trzy osobne okna (Rycina 1C): okno logów, wyświetlające postęp przetwarzania i jego wyniki, 'ViewSetup Explorer' oraz konsolę, wyświetlającą komunikaty o błędach programu Fiji.
UWAGA: 'ViewSetup Explorer' to przyjazny dla użytkownika interfejs, który pokazuje każdy widok, kanał i oświetlenie oraz umożliwia wybór interesujących plików. Dodatkowo 'ViewSetup Explorer' pozwala na sterowanie wszystkimi etapami przetwarzania. - Wybierz pliki, które wymagają przetworzenia, i kliknij prawym przyciskiem myszy w eksploratorze. Otworzy się okno z różnymi etapami przetwarzania (Rycina 1C).
- Po zdefiniowaniu zbioru danych w folderze z danymi zostanie utworzony plik .xml.
UWAGA: Plik ten zawiera wcześniej potwierdzone metadane. - W prawym górnym rogu znajdują się dwa przyciski: 'info' i 'save'. Naciśnięcie 'info' wyświetla podsumowanie zawartości pliku .xml. Naciśnięcie 'save' zapisze wyniki przetwarzania.
UWAGA: Podczas pracy w 'MultiView Reconstruction Application' poszczególne etapy przetwarzania muszą zostać zapisane w pliku .xml przed zamknięciem programu Fiji.
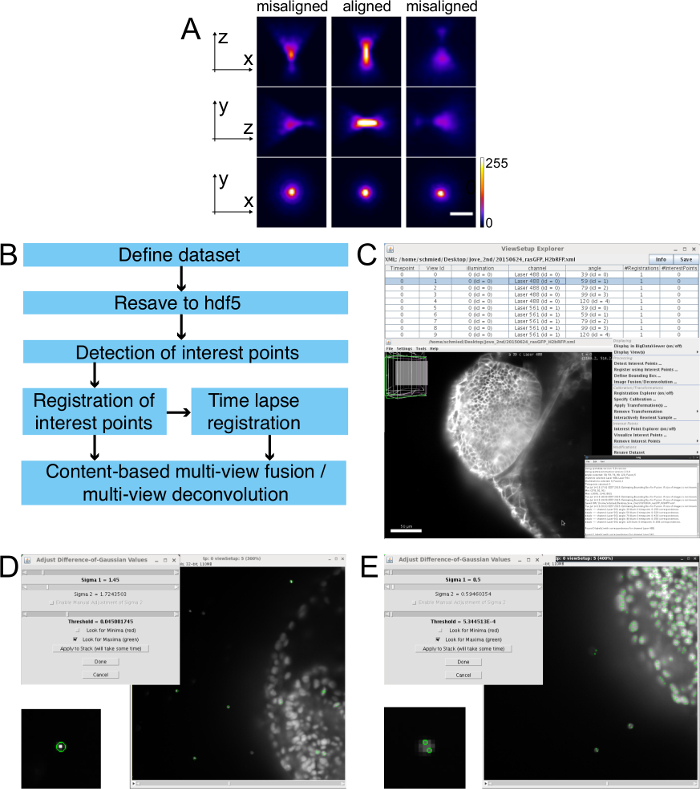
Rycina 1: Schemat pracy rekonstrukcji wielowidokowej oraz detekcja punktów zainteresowania. (A) Dopasowanie arkusza światła na podstawie obrazowania fluorescencyjnych kulek. System jest dopasowany (środek), gdy obraz kulki ma symetryczny kształt klepsydry w projekcjach xz i yz. Przykłady niedopasowanego arkusza światła w obu kierunkach pokazano po lewej i prawej stronie. Przedstawiono maksymalne projekcje intensywności kulki 500 nm w osiach xz, yz i xy. Należy zauważyć, że stosunek intensywności centralnego piku dysku Airy'ego (w xy) do listków bocznych jest większy przy prawidłowym dopasowaniu arkusza światła w porównaniu do sytuacji niedopasowania. Obrazy wykonano obiektywem 20X/1.0 W przy powiększeniu 0,7. Pasek skali reprezentuje 5 µm. (B) Zbiór danych zostaje zdefiniowany, a następnie zapisany w formacie HDF5. Kulki są segmentowane, a następnie rejestrowane. W przypadku serii czasowych każdy punkt czasowy jest rejestrowany względem punktu referencyjnego. Dane są ostatecznie łączone w jedną izotropową objętość. (C, góra) ViewSetup Explorer pokazuje różne punkty czasowe, kąty, kanały i strony oświetlenia zbioru danych. (C, lewy dolny róg) Okno BigDataViewer pokazuje widok wybrany w ViewSetup Explorer. (C, środek po prawej) Kliknięcie prawym przyciskiem myszy w ViewSetup Explorer otwiera opcje przetwarzania. (C, prawy dolny róg) Postęp i wyniki przetwarzania są wyświetlane w pliku dziennika (log). (D i E) Celem detekcji jest segmentacja jak największej liczby punktów zainteresowania (kulek) przy jak najmniejszej liczbie detekcji w próbce, pokazane tutaj jako zrzuty ekranu z interaktywnej segmentacji kulek. (D i E, górny lewy róg) Segmentacja jest definiowana przez dwa parametry: Wartości Różnicy Gaussa (Difference-of-Gaussian Values) dla Sigma 1 oraz Próg (Threshold). (D) Przykład udanej detekcji z powiększonym widokiem prawidłowo wykrytej kulki. (E) Segmentacja z nadmierną liczbą wyników fałszywie dodatnich i wielokrotną detekcją pojedynczej kulki. Pasek skali w (C) reprezentuje 50 µm. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
- Ponowne zapisanie zbioru danych w formacie HDF5
- Aby ponownie zapisać cały zbiór danych, zaznacz wszystkie pliki za pomocą Ctrl/Apple+a i kliknij prawym przyciskiem myszy. Następnie wybierz resave dataset (ponownie zapisz zbiór danych), a następnie as HDF5 (jako HDF5).
- Pojawi się okno z ostrzeżeniem, że wszystkie widoki aktualnego zbioru danych zostaną ponownie zapisane. Naciśnij yes (tak).
UWAGA: Program będzie kontynuował ponowne zapisywanie plików .czi do formatu hdf5 poprzez otwieranie każdego pliku i zapisywanie różnych poziomów rozdzielczości formatu hdf5. Po zakończeniu procesu pojawi się potwierdzenie „done” (gotowe). Ponowne zapisywanie trwa zazwyczaj kilka minut na punkt czasowy (patrz Tabela 1).
UWAGA: Ponieważ pliki w formacie hdf5 mogą być ładowane bardzo szybko, możliwe jest teraz przeglądanie niezarejestrowanego zbioru danych poprzez kliknięcie „prawym przyciskiem myszy” w eksploratorze i przełączenie opcji „display in BigDataViewer (on/off)” (wyświetl w BigDataViewer (wł./wył.)). Pojawi się okno BigDataViewer z wybranym widokiem (Rysunek 1C). Podstawowe funkcje programu BigDataViewer33 są wyjaśnione w Tabeli 2 oraz pod adresem http://fiji.sc/BigDataViewer.
- Wykrywanie punktów zainteresowania
- Zaznacz wszystkie punkty czasowe za pomocą Ctrl/Apple+a, kliknij prawym przyciskiem myszy i wybierz detect interest points (wykryj punkty zainteresowania).
- W polu type of interest point detection (typ wykrywania punktów zainteresowania) wybierz Difference-of-Gaussian34. Ponieważ w tym przypadku stosowana jest rejestracja oparta na koralikach, w polu etykietowania punktów zainteresowania wpisz „beads” (koraliki). Aktywuj opcję „Downsample images prior to segmentation” (zmniejsz próbkowanie obrazów przed segmentacją).
- W następnym oknie sprawdź ustawienia wykrywania. Dla „subpixel localization” (lokalizacji subpikselowej) użyj „3-dimensional quadratic fit'”34, a w celu określenia wartości Difference-of-Gaussian oraz promienia segmentacji koralików użyj opcji „interactive” (interaktywne) w sekcji „interest point specification” (specyfikacja punktów zainteresowania).
- Dla „Downsample XY” użyj „Match Z Resolution (less downsampling)” (dopasuj rozdzielczość Z (mniejsze zmniejszenie próbkowania)), a dla „Downsample Z” użyj 1×. Krok w osi Z jest większy niż rozmiar piksela XY, zatem proste zmniejszenie próbkowania XY w celu dopasowania do rozdzielczości Z jest wystarczające. Wybierz „compute on CPU (JAVA)” (obliczaj na procesorze CPU (JAVA)). Naciśnij „OK”.
- W wyskakującym oknie wybierz z menu rozwijanego jeden widok do przetestowania parametrów. Po załadowaniu widoku dostosuj jasność i kontrast okna za pomocą Fiji > Image > Adjust > Brightness/Contrast lub Ctrl + Shift + C. Zaznacz pole „look for maxima (green)” (szukaj maksimów (zielone)) dla wykrywania koralików.
- Obserwuj segmentację w oknie „viewSetup” jako zielone pierścienie wokół wykryć podczas szukania maksimów i czerwone dla minimów. Segmentacja jest definiowana przez dwa parametry: Difference-of-Gaussian Values (wartości Difference-of-Gaussian) dla Sigma 1 oraz Threshold (próg) (Rysunek 1D). Dostosuj je tak, aby wysegmentować jak najwięcej koralików wokół próbki i jak najmniej fałszywie dodatnich wykryć wewnątrz próbki (Rysunek 1D). Wykrywaj każdy koralik tylko raz, a nie wielokrotnie (Rysunek 1E). Po określeniu optymalnych parametrów naciśnij „done” (gotowe).
UWAGA: Wykrywanie rozpoczyna się od ładowania każdego pojedynczego widoku punktu czasowego i segmentowania koralików. W pliku dziennika program wypisuje liczbę wykrytych koralików na widok. Wykrywanie powinno zakończyć się w ciągu kilku sekund (patrz Tabela 1). - Naciśnij save (zapisz), gdy liczba wykryć będzie odpowiednia (od 600 do kilku tysięcy na widok).
UWAGA: W katalogu danych zostanie utworzony folder zawierający informacje o współrzędnych wykrytych koralików.
- Rejestracja przy użyciu punktów zainteresowania
- Zaznacz wszystkie punkty czasowe za pomocą Ctrl/Apple+a, kliknij prawym przyciskiem myszy i wybierz „Register using Interest Points” (rejestruj przy użyciu punktów zainteresowania).
- Jako „registration algorithm” (algorytm rejestracji) dla wykrywania koralików wybierz ’fast 3d geometric hashing (rotation invariant) (szybkie 3D geometryczne haszowanie (niezmiennicze względem obrotu)’.
UWAGA: Algorytm ten zakłada brak wcześniejszej wiedzy na temat orientacji i rozmieszczenia różnych widoków względem siebie. - W celu rejestracji widoków względem siebie, w polu „type of registration” (typ rejestracji) wybierz „register timepoints individually” (rejestruj punkty czasowe indywidualnie). W przypadku „interest points” (punktów zainteresowania) w wybranym kanale powinna być teraz widoczna wcześniej określona etykieta punktów zainteresowania (np. „beads”).
- W następnym oknie użyj predefiniowanych wartości rejestracji. Ustal pierwszy widok, wybierając „Fix tiles: Fix first tile and use Do not map back” (ustal kafelki: ustal pierwszy kafelek i użyj „nie mapuj z powrotem”) w sekcji „Map back tiles” (użyj tej opcji, jeśli kafelki nie są ustalone).
- Użyj „affine transformation model” (model transformacji afinicznej) z „regularization” (regularyzacją).
UWAGA: Dopuszczalny błąd dla RANSAC wyniesie 5px, a „significance for a descriptor match” (istotność dopasowania deskryptora) będzie wynosić 10. Dla „regularization” (regularyzacji) użyj „rigid model” (modelu sztywnego) z wartością lambda 0,10, co oznacza, że transformacja jest w 10% sztywna i w 90% afiniczna35. Naciśnij OK, aby rozpocząć rejestrację.
UWAGA: Jak pokazano w oknie dziennika, najpierw każdy widok jest dopasowywany do wszystkich pozostałych widoków. Następnie metoda random sample consensus (RANSAC)36 testuje odpowiedniości i wyklucza wyniki fałszywie dodatnie. Dla stabilnej rejestracji wartość RANSAC powinna być wyższa niż 90%. Gdy zostanie znaleziona wystarczająca liczba prawdziwych kandydatów odpowiadających sobie między dwoma widokami, dla każdego dopasowania oblicza się model transformacji ze średnim przesunięciem w pikselach. Następnie przeprowadzana jest iteracyjna optymalizacja globalna i wszystkie widoki są rejestrowane względem widoku ustalonego. Przy pomyślnej rejestracji obliczany jest model transformacji, wyświetlany wraz ze skalowaniem i przesunięciem w pikselach. Średni błąd powinien być optymalnie poniżej 1 px, a skalowanie transformacji bliskie 1. Rejestracja jest wykonywana w ciągu kilku sekund (patrz Tabela 1). - Potwierdź, że nie ma przesunięcia między różnymi widokami, obserwując drobne struktury wewnątrz próbki, np. błony komórkowe. Następnie zapisz transformację dla każdego widoku w pliku .xml.
UWAGA: Teraz zarejestrowane widoki nakładają się na siebie w BigDataViewer (Rysunek 2A), a obrazy koralików również powinny się pokrywać (Rysunek 2B). - Usuń transformacje, zaznaczając punkty czasowe, klikając na nich prawym przyciskiem myszy, a następnie wybierając Remove Transformations > Latest/Newest Transformation (usuń transformacje > ostatnia/najnowsza transformacja).

Rysunek 2: Wyniki rekonstrukcji wielowidokowej. (A) Nałożone na siebie zarejestrowane widoki, każdy w innym kolorze, aby zademonstrować ich wzajemne pokrycie. (B) Powiększony widok pokazujący pokrycie się PSF kulek obrazowanych z różnych perspektyw. (C) Zbliżenie kuleczki po fuzji; PSF stanowi średnią z różnych widoków. (D) PSF tej samej kuleczki co w (C) po dekonwolucji wielowidokowej, pokazująca, że PSF zapada się do pojedynczego punktu. (E) przekrój x-y oraz (F) przekrój y-z pojedynczego widoku pęcherzyka optycznego, w którym błony są znakowane GFP, co pokazuje degradację sygnału w osi z głębiej w tkance. (G) przekrój x-y oraz (H) przekrój y-z tego samego widoku po fuzji średniej ważonej 4 widoków oddalonych od siebie o około 20 stopni, z ogólnie nieco bardziej zdegradowaną rozdzielczością x-y, ale zwiększoną rozdzielczością w osi z. (I) przekrój x-y oraz (J) przekrój y-z tych samych danych po dekonwolucji wielowidokowej, wykazujące znaczny wzrost rozdzielczości i kontrastu sygnału zarówno w płaszczyźnie xy, jak i w osi z. Obrazy w (E-J) to pojedyncze plastry optyczne. Pasek skali reprezentuje 50 µm (A, B, E-J) oraz 10 µm (C, D). Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
- Rejestracja obrazów w technice time-lapse
- Wybierz cały timelapse, kliknij prawym przyciskiem myszy i wybierz opcję „Register using Interest Points”, aby ustabilizować timelapse w czasie.
- W oknie „Basic Registration Parameters” w polu „Type of registration” wybierz opcję „Match against one reference time point (no global optimization)”.ep tpozostałe ustawienia pozostały takie same, jak podczas rejestracji poszczególnych punktów czasowych.
- W następnym oknie wybierz punkt czasowy, który będzie służył jako referencja; zazwyczaj jest to punkt czasowy w połowie sekwencji time-lapse. Zaznacz pole „consider each timepoint as rigid unit”, ponieważ poszczególne widoki w obrębie każdego punktu czasowego są już zarejestrowane względem siebie.
- Zaznacz pole „Pokaż statystyki szeregów czasowych”. Pozostałe parametry rejestracji, w tym regularyzacja, pozostają bez zmian. Naciśnij Proszę podać tekst źródłowy do tłumaczenia..
UWAGA: W oknie dziennika wyświetlony zostanie taki sam wynik, jak w przypadku rejestracji poszczególnych punktów czasowych. Jeśli rejestracja poszczególnych punktów czasowych przebiegła pomyślnie i była stabilna, wskaźnik RANSAC wynosi obecnie 99-100%, a średni, minimalny i maksymalny błąd zazwyczaj nie przekracza 1 px. Przed kontynuacją należy zapisać tę rejestrację.
7. Fuzja wielowidokowa
UWAGA: Transformacje wynikające z etapów rejestracji są wykorzystywane do obliczenia zintegrowanego stosu izotropowego z wielu widoków. Stos ten posiada zwiększoną liczbę przekrojów z w porównaniu do danych oryginalnych, ponieważ odstęp z jest teraz równy oryginalnemu rozmiarowi piksela w płaszczyźnie xy. Fuzja może zostać przeprowadzona za pomocą fuzji wielowidokowej opartej na treści21,31 lub dekonwolucji wielowidokowej opartej na metodzie bayesowskiej31, z których obie są zaimplementowane w aplikacji do rekonstrukcji wielowidokowej.
- Ramka ograniczająca
UWAGA: Fuzja jest procesem kosztownym obliczeniowo (patrz Tabela 1), zatem ograniczenie ilości danych poprzez zdefiniowanie ramki ograniczającej (bounding box) znacznie zwiększa szybkość przetwarzania.- Wybierz wszystkie punkty czasowe, kliknij prawym przyciskiem myszy i wybierz opcję „Define 'Bounding Box'”. Użyj funkcji „Define with BigDataViewer” i nadaj nazwę ramce ograniczającej.
- Przesuń suwaki „min” i „max” dla każdej osi, aby wyznaczyć obszar zainteresowania, a następnie naciśnij „OK”. Wyświetlone zostaną parametry ramki ograniczającej.
UWAGA: Ramka ograniczająca będzie zawierać wszystko, co znajduje się wewnątrz zielonego prostokąta pokrytego przezroczystą purpurową warstwą.
- Fuzja wielowidokowa oparta na treści
UWAGA: Fuzja wielowidokowa oparta na treści21 uwzględnia różnice w jakości obrazu w obrębie stosu (t.j. uwzględnia degradację sygnału w z) i stosuje wyższe wagi w celu uzyskania lepszej jakości obrazu, zamiast korzystać z prostego uśredniania.- Wybierz punkty czasowe, które mają zostać połączone w „ViewSetup Explorer”, kliknij prawym przyciskiem myszy i wybierz „Image Fusion/Deconvolution”.
- W oknie Image Fusion z menu rozwijanego wybierz „Weighted-average fusion” i zaznacz opcję „Use pre-defined Bounding Box for Bounding Box”. Jako wyjście dla scalonego obrazu wybierz „Append to current XML Project”, co spowoduje dopisanie nowych plików hdf5 do już istniejących plików hdf5 i umożliwi jednoczesne korzystanie z zarejestrowanych widoków niescalonych oraz z obrazu scalonego. Naciśnij „OK”.
- Następnie w wyskakującym oknie „Pre-define Bounding Box” wybierz nazwę wcześniej zdefiniowanego pola ograniczającego i naciśnij „OK”.
- Obserwuj parametry ramki ograniczającej w następnym oknie. W celu szybkiej fuzji zastosuj podpróbkowanie w połączonym zbiorze danych.
UWAGA: Jeśli połączony stos przekracza określony rozmiar, program zarekomenduje użycie bardziej wydajnego pod względem pamięci kontenera „ImageLib2”. Należy zmienić kontener z „ArrayImg” na „PlanarImg (large images, easy to display)” lub „CellImg (large images)”, co umożliwi przetwarzanie większych zbiorów danych. W przeciwnym razie należy użyć predefiniowanych ustawień i zastosować „blending and content-based fusion”. Zatwierdź operację, klikając „OK”. - Przeanalizuj ustawienia hdf5 w następnym oknie. Użyj zdefiniowanych parametrów i uruchom proces fuzji. Upewnij się, że program Fiji ma przydzieloną wystarczającą ilość pamięci w Edycja > Opcje > Pamięć & Nitki.
- Dekonwolucja wielowidokowa
UWAGA: Dekonwolucja wielowidokowa31 jest innym rodzajem fuzji wielowidokowej. Tutaj, dodatkowo do fuzji, bierze się pod uwagę PSF (funkcję rozmycia punktowego) systemu obrazowania w celu dekonwolucji obrazu, co pozwala na uzyskanie zwiększonej rozdzielczości i kontrastu sygnału (w porównaniu do Rysunek 2C-J, Rysunek 5 i Film 3).- Wybierz punkt(y) czasowe do dekonwolucji, kliknij prawym przyciskiem myszy i wybierz opcję „Image Fusion/Deconvolution”.
- Wybierz opcję „Multiview Deconvolution” i użyj funkcji „the pre-defined bounding box and append to the current XML project”. Zaznacz ramkę ograniczającą i kontynuuj.
UWAGA: Predefiniowane parametry dekonwolucji stanowią dobry punkt wyjścia. W pierwszej próbie należy ustawić „20 iteracji” i ocenić wpływ dekonwolucji, korzystając z „trybu debugowania” (Debug mode). Na koniec należy ustawić obliczenia na bloki 512 x 512 x 512. - W następnym oknie należy użyć zdefiniowanych ustawień. W ustawieniu „debug mode” (tryb debugowania) należy wybrać wyświetlanie wyników co „5 iteracji”.
UWAGA: Wynikiem dekonwolucji są dane 32-bitowe, jednak BigDataViewer obecnie obsługuje wyłącznie dane 16-bitowe. Aby dołączyć wynik dekonwolucji do istniejącego zbioru danych hdf5, należy go przekonwertować na format 16-bitowy. - W celu dokonania konwersji należy wybrać opcję „Use min/max of the first image (might saturate intensities over time)”.
UWAGA: Proces dekonwolucji rozpocznie się od wczytania obrazów i przygotowania ich do dekonwolucji.
- Serwer Big Data
- W celu udostępniania bardzo dużych zbiorów danych XML/HDF5 należy użyć serwera http BigDataServer33Wprowadzenie do konfiguracji i łączenia się z takim serwerem znajduje się pod adresem http://fiji.sc/BigDataServer.
- Aby połączyć się z istniejącym serwerem BigDataServer, otwórz program Fiji > Wtyczki > BigDataViewer > PrzeglądajSerwerWielkichZbiorówDanych.
- Wprowadź adres URL wraz z portem w oknie.
UWAGA: Filmy opisane w niniejszej publikacji są dostępne pod adresem: http://opticcup.mpi-cbg.de:8085 - Należy zwrócić uwagę na okno umożliwiające wybór dostępnych plików wideo. Kliknij dwukrotnie, aby otworzyć okno BigDataViewer i wyświetlić dane zgodnie z wcześniejszym opisem.
Uzupełnienie: Lista kontrolna materiałów niezbędnych przed rozpoczęciem
- zarodki/larwy rybki zebrafish wykazujące ekspresję białek fluorescencyjnych (Przechowywać zarodki w medium E3 dla zebrafish bez błękitu metylenowego. W przypadku stadiów starszych niż 24 h przeciwdziałać pigmentacji poprzez dodanie PTU do stężenia końcowego 0,2 mM.)
- fluorescencyjny stereomikroskop
- kapilary (objętość 20 μl, z czarnym oznaczeniem) i odpowiednie tłoki (Nie używać kapilar ponownie. Tłoki natomiast mogą być wykorzystywane w kilku eksperymentach.)
- plastikowe probówki 1,5 ml
- ostre pęsety
- pipety szklane (polerowane ogniowo) lub plastikowe (plastikowe można stosować dla zarodków w wieku 24 h i starszych)
- szalki szklane lub plastikowe o średnicy 60 mm (plastikowe można stosować dla zarodków w wieku 24 h i starszych)
- dwa zlewki 100 ml
- strzykawka Luer-Lock 50 ml z przewodem przedłużającym do infuzji o długości 150 cm (Przewód i strzykawka powinny być całkowicie wysuszone pomiędzy eksperymentami, aby uniknąć zanieczyszczenia mikroorganizmami.)
- plastelina
- agaroza o niskiej temperaturze topnienia (LMP)
- medium E3 (5 mM NaCl, 0,17 mM KCl, 0,33 mM CaCl2, 0,33 mM MgSO4)
- MS-222 (trykaina)
- fenylotiomocznik (PTU)
- fluorescencyjne mikrosfery (zwane tutaj koralikami)
- podwójnie destylowana H2O (ddH2O)
Wyniki
LSFM jest idealną metodą obrazowania procesów rozwojowych w różnych skalach. Przedstawiono tutaj kilka zastosowań ukazujących obrazowanie struktur wewnątrzkomórkowych, a także komórek i całych tkanek w krótkim i długim okresie czasu. Przykłady te demonstrują również, że LSFM jest użytecznym narzędziem na różnych etapach rozwoju oka, od formowania się pucharu optycznego po neurogenezę w siatkówce. Film 1 służy jako ilustracja ogólnego podejścia LSFM, pokazując najpierw widok ogólny nienaruszonego zarodka w cylindrze z agarozy w świetle przechodzącym, a następnie szczegółowy widok siatkówki w kanale fluorescencyjnym.

Film 1: LSFM siatkówki danio prążkowanego. Aby zilustrować podejście LSFM, film ten pokazuje najpierw w jasnym polu, że obrazowanie zarodka odbywa się w całości wewnątrz cylindra agarowego przed przejściem do fluorescencji. Następnie wykazano, że szerokie pole widzenia umożliwia obserwację całej siatkówki. Dalej film prezentuje powiększony, niewielki obszar siatkówki, aby podkreślić wysoką rozdzielczość subkomórkową. Do obrazowania wykorzystano transgeniczny zarodek danio prążkowanego Ath5:gap-GFP37. Transgen ten znakuje różne neurony w siatkówce (głównie komórki zwojowe i prekursory fotoreceptorów). Część fluorescencyjna filmu została zarejestrowana jako pojedynczy zapis z dwustronnym oświetleniem przy użyciu obiektywu 40X/1.0 W w odstępach 5 min. Przedstawiono maksymalną projekcję intensywności dla objętości o grubości 30 µm. Kliknij tutaj, aby pobrać ten plik.
Film 2 demonstruje, jak bardzo szybkie zdarzenia wewnątrzkomórkowe mogą zostać zarejestrowane z wysoką rozdzielczością; w tym przypadku jest to wzrost mikrotubul na ich końcach plus w komórkach progenitorowych neuronów siatkówki. Informacje zawarte w filmie umożliwiają śledzenie i kwantyfikację wzrostu końców plus mikrotubul.

Film 2: Dynamika mikrotubul w pojedynczej komórce. Film ten przedstawia rosnące końce plus mikrotubul oznakowane białkiem markerem końców plus EB3-GFP38. Białko jest ekspresowane w pojedynczej komórce progenitorowej siatkówki. Mikrotubule rosną głównie w kierunku od strony apikalnej do bazalnej (z góry na dół). Średnią prędkość komet EB3 określono na 0,28 ±0,05 µm/sec. Jasny punkt po stronie apikalnej komórki, wykazujący wysoką aktywność nukleacji mikrotubul, to centrosom. Zarodek typu dzikiego wstrzyknięto plazmidowym DNA hsp70:EB3-GFP. Film zarejestrowano 4 h po szoku termicznym (15 min w 37 °C), około 28 h po zapłodnieniu (hpf), jako nagranie z jednego widoku z jednostronnym oświetleniem przy użyciu obiektywu 63X/1.0 W i 1-sekundowymi odstępami czasu. Pojedyncza komórka została wycięta z pola widzenia obejmującego większość siatkówki. Przedstawiono maksymalną projekcję intensywności dwóch przekrojów. Kliknij tutaj, aby pobrać ten plik.
Rysunek 3 pokazuje, w jaki sposób można śledzić struktury wewnątrzkomórkowe przez wiele godzin. Przedstawiono tutaj centrumsom w przemieszczających się komórkach zwojowych siatkówki (RGCs).

Rysunek 3: Lokalizacja centrosomu podczas translokacji komórek zwojowych siatkówki. Ten montaż z eksperymentu time-lapse pokazuje pozycję centrosomu podczas dojrzewania komórek zwojowych siatkówki (RGC). W progenitorach neuronalnych centrosom zlokalizowany jest w samym wierzchołku wypustki apikalnej (1:00). Podczas podziału komórkowego dwa centrosomy pełnią rolę biegunów wrzeciona mitotycznego (2:25). Podział ten prowadzi do powstania jednej komórki potomnej, która różnicuje się w RGC, oraz drugiej komórki potomnej, która staje się prekursorem komórki fotoreceptora. Po podziale ciało komórki RGC przemieszcza się na stronę bazalną siatkówki, podczas gdy wypustka apikalna pozostaje przytwierdzona po stronie apikalnej. Gdy RGC dotrze do strony bazalnej, jej wypustka apikalna odrywa się, a centrosom przemieszcza się wraz z nią (6:15). Można obserwować centrosom podczas stopniowego retrakcji wraz z wypustką apikalną (6:50, 7:20, 8:10). Na ostatniej klatce (8:55) komórka zwojowa rozwija akson ze swojej strony bazalnej, podczas gdy centrosom nadal jest zlokalizowany apikalnie. Ekspresję mozaikową uzyskano poprzez wstrzyknięcie pDNA do zarodka typu dzikiego na etapie jednej komórki. Komórki są wizualizowane za pomocą konstruktu Ath5:GFP-caax (zielony), który znakuje RGC i inne neurony. Centrosomy (groty strzałek) są znakowane Centrin-tdTomato.29 ekspresja (magenta). Strona apikalna siatkówki znajduje się u góry obrazu, a strona bazalna u dołu. Maksymalna projekcja intensywności (MIP) fragmentu 30 µm przedstawiono gruby wolumen. Obrazy zostały wycięte z filmu obejmującego całą siatkówkę. Film rozpoczyna się około 34 godziny po zapłodnieniu (hpf). Serię obrazów z-stack pozyskiwano co 5 min przy użyciu obiektywu 40X/1.0 W. Czas podano w formacie gg:mm. Pasek skali reprezentuje 10 µm. Proszę kliknąć tutaj, aby wyświetlić powiększoną wersję tej ryciny.
Na Rysunku 4 przedstawiono, w jaki sposób można wyodrębnić zachowanie pojedynczej komórki z danych obejmujących całą tkankę, tak jak pokazano w Filmie 1. Można z łatwością śledzić translokację RGC oraz monitorować jej wypustki apikalne i bazalne.

Rycina 4: Translokacja pojedynczej komórki zwojowej siatkówki. Translokacja RGC ze strony apikalnej na stronę bazalną siatkówki następuje po mitozie końcowej, zgodnie z opisem na Rycinie 3. Komórka RGC została oznakowana poprzez ekspresję transgenu Ath5:gap-GFP37. Przedstawiono maksymalną projekcję intensywności dla objętości o grubości 30 µm. Obrazy zostały wycięte z filmu obejmującego całą siatkówkę. Film rozpoczyna się około 34 hpf. Seria obrazów (z-stack) była pozyskiwana co 5 min przy użyciu obiektywu 40X/1.0 W. Czas podano w formacie hh:mm. Pasek skali reprezentuje 5 µm. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
Rysunek 5 demonstruje zdolność wielowidokowego LSFM do obrazowania procesów morfogenetycznych w skali tkanki z rozdzielczością komórkową na przykładzie morfogenezy pucharka optycznego, podczas której pęcherzyk optyczny przekształca się w pucharzek optyczny. Jakość obrazu może zostać znacząco poprawiona dzięki obrazowaniu wielowidokowemu, gdy końcowy obraz jest łączony z informacji pochodzących z 5 różnych widoków (w tym przypadku) w jeden stos z (z-stack) o izotropowej rozdzielczości. Rysunek ten ilustruje poprawę jakości obrazu po fuzji średniej ważonej oraz dalszy wzrost kontrastu i rozdzielczości obrazu po dekonwolucji wielowidokowej. Rysunek przedstawia dwa przekroje optyczne w różnych orientacjach przez zestaw danych. Dodatkowo, montaż z dekonwolucyjnego zestawu danych pokazuje morfogenezę pucharka optycznego w czasie. Wszystkie punkty czasowe są następnie przedstawione w Filmie 3.

Rycina 5: Porównanie jakości obrazu pomiędzy pojedynczym widokiem a dwiema metodami fuzji wielowidokowej (multiview fusion). (A) Pojedynczy przekrój optyczny danych z pojedynczego widoku przedstawiony z widoku bocznego oraz (B) widoku grzbietowego. Widoczne są artefakty w postaci prążków oraz degradacja sygnału głębiej wewnątrz próbki. Ponadto część obrazu widoczna w danych zfuzowanych (C-F) nie została zarejestrowana w tym konkretnym widoku. (C) Ten sam przekrój optyczny, tym razem jako zfuzowane dane wielowidokowe przedstawione z widoku bocznego oraz (D) widoku grzbietowego. Należy zauważyć, że artefakty w postaci prążków zostały stłumione, a struktury głęboko w próbce są lepiej rozdzielone. (E) Ten sam przekrój optyczny, tym razem jako dane po dekonwolucji wielowidokowej przedstawione z widoku bocznego oraz (F) widoku grzbietowego. Zwrócono uwagę na zwiększony kontrast i rozdzielczość, dzięki czemu poszczególne błony komórkowe i jądra są dobrze rozróżnialne. Rozdzielczość nie pogarsza się znacząco głębiej wewnątrz próbki. Zbiór danych został pozyskany przy dwustronnym oświetleniu z 5 widoków oddalonych od siebie o około 20 stopni. Stosy z (z stacks) o grubości około 100 µm z krokiem 1.5 µm były pozyskiwane dla każdego widoku w odstępach 10 min przez 10 godzin przy użyciu obiektywu 20X/1.0 W. Obrazy wejściowe do fuzji wielowidokowej i dekonwolucji zostały poddane downsamplingowi 2× w celu przyspieszenia przetwarzania obrazów. Wykonano 15 iteracji dekonwolucji wielowidokowej. (G) Montaż przedstawia wycięty obszar widoku grzbietowego z danych po dekonwolucji, aby wyróżnić zdarzenia morfogenetyczne podczas wczesnego rozwoju oka, od stadium pęcherzyka optycznego do stadium kielicha optycznego. Dwie warstwy pęcherzyka optycznego, które początkowo są podobnymi nabłonkami kolumnowymi, różnicują się w odrębne populacje komórek. Warstwa dystalna, bliska nabłonkowi zewnętrznemu, staje się neuroepitelium siatkówki (RN), a warstwa proksymalna, bliska rurce neuralnej, staje się nabłonkiem barwnikowym siatkówki (RP). Komórki w RN wydłużają się i ulegają inwaginacji, tworząc kielich optyczny (1:40 do 5:00); w tym samym czasie komórki RP spłaszczają się. Ektoderma powierzchniowa zostaje indukowana do utworzenia soczewki (1:40), która później ulega inwaginacji (5:00). Film rozpoczyna się w 17 hpf. Czas podano w formacie gg:mm. Wszystkie błony komórkowe są znakowane transgenem β-actin:ras-GFP, a wszystkie jądra transgenem hsp70:H2B-RFP. Pasek skali reprezentuje 30 µm. FB przodomózgowie, LE soczewka, OP placoda węchowa, RN neuroepitelium siatkówki, RP nabłonek barwnikowy siatkówki. Kliknij tutaj, aby wyświetlić większą wersję tej ryciny.

Film 3: Morfogeneza pucharka optycznego przedstawiona w pojedynczym widoku oraz za pomocą dwóch metod fuzji wielowidokowej.Film poklatkowy ilustruje pełny proces morfogenezy pucharka optycznego, od stadium pęcherzyka optycznego do stadium pucharka optycznego. Przedstawiono pojedynczy przekrój optyczny w widoku bocznym (góra) oraz pojedynczy przekrój optyczny w widoku grzbietowym (dół). Komórki rozwijającego się pęcherzyka optycznego przechodzą złożone reorganizacje, aby ostatecznie utworzyć półkolisty pucharzek optyczny z wewnętrznym neuroepitelium siatkówki i zewnętrznym nabłonkiem barwnikowym siatkówki. Soczewka powstaje z ektodermy powierzchniowej. Ulega ona inwaginacji wraz z neuroepitelium i osadza się w pucharku optycznym. Wszystkie błony komórkowe są znakowane ekspresją transgenu β-actin:ras-GFP (zielony), a jądra komórkowe są znakowane hsp70:H2B-RFP (magenta). Film rozpoczyna się około 17 hpf. Zbiór danych uzyskano przy dwustronnym oświetleniu z 5 widoków oddalonych od siebie o około 20 stopni; stosy z-stack o grubości około 100 µm były pozyskiwane co 10 min przy użyciu obiektywu 20X/1.0 W. Czas podano w formacie hh:mm. Pasek skali reprezentuje 50 µm. Kliknij tutaj, aby pobrać ten plik.
Dyskusja
1. Krytyczne kroki i rozwiązywanie problemów związanych z pozyskiwaniem danych
Typowe ustawienia obrazowania dla próbki wyrażającej GFP i RFP można znaleźć w tabeli 3. W opisanym ustawieniu mikroskopu arkusz światła jest statyczny, utworzony przez cylindryczną soczewkę. Dwa obiektywy oświetleniowe to soczewki powietrzne, a obiektyw wykrywania to soczewka zanurzająca się w wodzie. Zoom 1.0 z obiektywami 20X/1.0 lub 40X/1.0 zapewnia rozmiar piksela 230 nm i 115 nm oraz pole widzenia odpowiednio 441 x 441 μm lub 221 x 221 μm. Zaleca się stosowanie domyślnej grubości jasnego arkusza ze stosunkiem środka do obramowania 1:2. Dla 20X/1,0 grubość ta odpowiada 4,5 μm, a dla 40X/1,0 do 3,2 μm w środku. Jeśli szybkość obrazowania nie jest głównym priorytetem, należy użyć oddzielnych ścieżek w przypadku próbki wielokolorowej, aby uniknąć przesłuchów emisji fluorescencji między kanałami. Najwyższa prędkość akwizycji jest ograniczona do 50 ms na krok z przez prędkość ruchu sterownika z. Jeśli celem jest osiągnięcie maksymalnej prędkości obrazowania w przypadku np. dwóch ścieżek z dwustronnym oświetleniem, czas naświetlania musi być tak ustawiony, aby suma wszystkich obrazów wykonanych na krok z była mniejsza niż 50 ms. Z drugiej strony, jeśli rejestrowany jest tylko pojedynczy obraz na krok z, nie jest korzystne ustawianie czasu naświetlania krótszego niż 50 ms.
| Rozmiar obrazu 1920 x 1920 |
| 16-bitowy |
| Skanowanie w pozycji pivot włączone |
| Dwustronne podświetlenie z fuzją online |
| Obiektyw z oświetleniem 10x/0,2 |
| Planapochromatyczny obiektyw detekcyjny 20x/1,0 W |
| Ścieżka 1: Wzbudzenie 488 nm typowo 2% lasera 100 mW, filtr emisyjny SP 550 nm |
| Ścieżka 2: Wzbudzenie 561 nm typowo 3% lasera 75 mW, filtr emisyjny 585 nm LP |
| Czas naświetlania do 100 ms |
| Grubość stosu Z 50-100 μm |
| Wielkość kroku 1-1,5 μm Z w trybie ciągłego napędu Z |
| Inkubacja w temperaturze 28,5 °C |
Tabela 3: Ustawienia obrazowania.
Oględziny próbki po eksperymencie
Ważne jest, aby upewnić się, że próbka jest nadal zdrowa pod koniec eksperymentu. Jako pierwszy odczyt sprawdź bicie serca próbki pod stereoskopem. Za pomocą pary ostrych kleszczyków próbkę można wyjąć z agarozy i przenieść do inkubatora w celu dalszego rozwoju w celu sprawdzenia, czy obrazowanie miało na nią wpływ. Alternatywnie można go utrwalić do barwienia przeciwciałami.
Montaż i dryf
Istotne jest, aby osmolarność roztworu komory była zbliżona do osmolarności agarozy zatapiającej, w przeciwnym razie dojdzie do pęcznienia/kurczenia się agarozy, a następnie niestabilności próbki. Dlatego należy użyć tego samego roztworu (pożywka E3 bez błękitu metylenowego) do napełnienia komory i przygotowania 1% podwielokrotności agarozy o niskiej temperaturze topnienia. Dodatkowo nie należy pozostawiać agarozy w bloku grzewczym o temperaturze 70 °C na dłużej niż 2 godziny, ponieważ może ona stracić swoje właściwości żelujące.
Nie umieszczaj ryb w zbyt gorącej agarozie, ponieważ może to prowadzić do reakcji szoku cieplnego lub śmierci zarodka. Jeśli nie masz pewności co do wpływu ciepłej agarozy na zarodki, sprawdź, czy ogon się nie zgina i czy tętno nie zwalnia. Jeśli tak się stanie, użyj innego zarodka do eksperymentu.
Całkowita długość kolumny agarozowej z próbką powinna być krótka (około 2 cm) i należy zamontować danio pręgowanego z głową skierowaną w stronę końcówki tłoka. Podobnie cylinder agarozy wyciśnięty z kapilary powinien być utrzymywany tak krótko, jak to możliwe. Środki te zapewnią stabilność próbki przez cały czas trwania filmu. Jednocześnie kolumna agarozy musi być na tyle długa, aby sama szklana kapilara nie sięgała do ścieżki światła, ponieważ spowodowałoby to duże załamanie i odbicie.
Początkowy dryft próbki jest spowodowany zmianami objętości samego cylindra agarozy. Przesuwanie się tłoka nie jest tego powodem. Dlatego nie pomaga mocowanie tłoka plasteliną lub lakierem do paznokci. Zarodek może również zmienić swoją pozycję podczas filmu ze względu na swój naturalny wzrost. W związku z tym zaleca się wyśrodkowanie obszaru zainteresowania w środku pola widzenia i pozostawienie trochę miejsca na krawędziach, aby dostosować się do tych ruchów.
Zmniejszona ilość medium osadzającego się w ścieżce światła
Prawidłowa orientacja próbki pomaga osiągnąć najlepszą możliwą jakość obrazu15. Ogólnie rzecz biorąc, światło wzbudzenia i emisji powinno przechodzić przez jak najmniejszą ilość tkanek i mediów montażowych. Optymalnym rozwiązaniem jest montaż bez agarozy. Udało się to osiągnąć na przykład w konfiguracji do obrazowania korzeni bocznych Arabidopsis14, w której główny korzeń został zamontowany w fitamelu, a korzenie boczne zostały następnie pozostawione do całkowitego wyrośnięcia z kolumny żelowej. Opracowano również montaż bez agarozy do obrazowania pełnej embriogenezy chrząszcza Tribolium w ciągu dwóch dni12. Poprawa jakości obrazu nie była w tym przypadku główną motywacją. Zarodki Tribolium po prostu nie przeżywają w agarozie wystarczająco długo. Nie udało się uzyskać całkowicie bezpodłożywnego montażu w przypadku długotrwałego obrazowania u danio pręgowanego. Mimo to możemy wykorzystać fakt, że gdy agaroza krzepnie, większość zarodków jest umieszczona po przekątnej w kapilarze, przy czym jedno oko znajduje się głęboko w agarozie, a drugie oko znajduje się blisko powierzchni kolumny osadzającej. Oko znajdujące się bliżej powierzchni zapewnia lepszą jakość obrazu i dlatego powinno być obrazowane preferencyjnie.
Koncentracja agarozy i obrazowanie długoterminowe
Stężenie agarozy do montażu jest kompromisem między stabilnością próbki a możliwością dostosowania się do wzrostu zarodka i dyfuzji tlenu do niego. Nie ma dodatkowego wzrostu stabilności próbki przy stosowaniu stężeń agarozy wyższych niż 1%. Jako punkt wyjścia do optymalizacji eksperymentów zalecamy 0,6% agarozy, która jest również odpowiednia dla zarodków poniżej 24 hpf, które są zbyt delikatne, aby można je było zmontować w 1% agarozie. Aby znieczulić starsze zarodki i larwy, stężenie MS-222 można zwiększyć do 200 μg/ml bez skutków ubocznych13.
W przypadku, gdy rozwijające się zarodki są obrazowane dłużej niż ±12 godzin, montaż agarozy nie jest zalecany, ponieważ ogranicza wzrost zarodka i powoduje deformację ogona. Problem ten został rozwiązany w przypadku danio pręgowanego poprzez umieszczenie zarodków w rurkach polimerowych FEP o współczynniku załamania światła podobnym do wody13,39. Z drugiej strony zarodki myszy mogą być unieruchomione w wydrążonych cylindrach agarozowych40 lub w otworach akrylowego pręta przymocowanego do strzykawki41. Montaż rurki FEP nie jest jednak zalecany jako metoda domyślna, ponieważ ścianka rurki załamuje światło nieco bardziej niż agaroza.
Wyrównanie arkusza świetlnego
Aby uzyskać dobrą jakość obrazu, ważne jest, aby przed każdym eksperymentem wykonać automatyczne wyrównanie arkusza świetlnego. Zwłaszcza, jeśli zmieniono ustawienia zoomu, wyjęto obiektywy lub użyto innego płynu w komorze.
Oświetlenie
Skanowanie obrotowe arkusza świetlnego powinno być zawsze aktywne. W przypadku próbek o dużym rozproszeniu konieczne jest zastosowanie dwustronnego oświetlenia z fuzją online, aby uzyskać równomierne oświetlenie w całym polu widzenia. Dwustronne oświetlenie zmniejsza również specyficzny problem obrazowania oka, jakim jest załamanie wpadającego arkusza światła przez soczewkę zarodka. Mniejsze, mniej rozproszone próbki można efektywnie obrazować za pomocą jednostronnego oświetlenia, które skraca czas obrazowania o połowę i może skutkować nieco lepszą jakością obrazu w porównaniu z oświetleniem dwustronnym. Dzieje się tak dlatego, że ścieżki świetlne dla dwóch ramion oświetleniowych są zawsze różne i można wybrać bardziej wydajną z nich. Dodatkowo dwie jasne tafle padające z każdej strony nigdy nie znajdują się idealnie w jednej płaszczyźnie, co powoduje lekkie rozmycie po stopieniu. W przypadku bardzo szybkich zdarzeń wewnątrzkomórkowych, takich jak rosnące mikrotubule (film 2), dwustronne oświetlenie nie jest odpowiednie, ponieważ obrazy z oświetleniem z lewej i prawej strony są pozyskiwane sekwencyjnie, co może powodować rozmycie ruchu.
Fotowybielanie i fototoksyczność
Mniejsze fotowybielanie fluoroforem jest często wymieniane jako główna zaleta LSFM. Uważamy, że celem nie powinno być w ogóle fotowybielanie. Jeśli w eksperymencie obrazowania na żywo zauważalne jest fotowybielanie, próbka prawdopodobnie jest już poza fizjologicznym zakresem tolerowanej ekspozycji na laser. Z naszego doświadczenia wynika, że podczas obrazowania zarodków danio pręgowanego w mikroskopie z wirującym dyskiem wysoka fototoksyczność może zatrzymać rozwój zarodka, nawet zanim sygnał fluorescencyjny wyraźnie zblednie. Dlatego ustawienia obrazowania w LSFM należy dostosować tak, aby zaobserwowano niewielkie lub żadne fotowybielanie. Mimo że LSFM jest łagodny dla próbki, rozsądne jest użycie tylko tyle mocy lasera i czasu ekspozycji, ile jest potrzebne do uzyskania stosunku sygnału do szumu wystarczającego do późniejszej analizy danych.
Z-stack, przedziały czasowe i rozmiar danych
Pliki generowane przez LSFM są zwykle bardzo duże; czasami w zakresie terabajtów. Często konieczne jest dokonanie kompromisu między jakością obrazu a rozmiarem danych. Dotyczy to w szczególności odstępów z stosów i interwałów w akwizycjach poklatkowych. Do zdefiniowania interwałów z najlepiej byłoby użyć przycisku Optymalna na karcie narzędzia Z-stack, zwłaszcza jeśli zestaw danych będzie później zdekonwoluowany. Oblicza odstępy, aby uzyskać 50% zachodzenia na siebie między sąsiednimi warstwami optycznymi. Mimo to zwykle dopuszczalne są nieco większe interwały z. Skracają one czas potrzebny na uzyskanie stosu z, a także ostateczny rozmiar pliku. Optymalny czas pobierania próbek zależy od interesującego nas procesu. Dla ogólnego rozwoju oczu zwykle dopuszczalne są odstępy 5-10 minut. Jeśli niektóre struktury mają być śledzone automatycznie, kolejne punkty czasowe muszą być wystarczająco podobne.
Koraliki fluorescencyjne
Koraliki fluorescencyjne służą przede wszystkim jako znaczniki odniesienia do rejestrowania różnych widoków zestawu danych multiview na sobie. Zawsze dokładnie zmieszaj roztwory kulek przed użyciem. Nie podgrzewaj koralików, ponieważ może to prowadzić do utraty barwnika fluorescencyjnego. Optymalne stężenie ściegów dla rejestracji multiview musi zostać określone doświadczalnie. Opisana wtyczka działa najlepiej z około 1,000 wykrytymi koralikami w każdym widoku. Większe (500 nm lub 1 000 nm) kulki są wykrywane bardziej niezawodnie niż mniejsze (mniej niż 500 nm) kulki. Dzieje się tak, ponieważ większe kulki są jaśniejsze i łatwiejsze do segmentacji bez fałszywie dodatnich detekcji struktur w próbce. Wadą większych koralików jest to, że są one bardzo widoczne w końcowym obrazie stopionym i zdekonwoluowanym. Dla każdego nowego markera fluorescencyjnego należy zoptymalizować odpowiedni rozmiar ściegu i emisję fluorescencji. Aby podać przykład próbki z rysunku 5 i filmu 3, zielone kulki emisyjne o długości 100 nm dały zbyt wiele fałszywych alarmów w kanale membranowym-GFP, ale czerwone kulki emisji 1,000 nm zostały solidnie wykryte w kanale H2B-RFP z bardzo małą liczbą pozytywnych wykryć wewnątrz próbki. Jeśli wykrywanie kulek nie powiedzie się w kanale ze znacznikiem fluorescencyjnym, można uzyskać oddzielny kanał zawierający tylko koraliki, ale nie jest to zbyt praktyczne. Koraliki o rozmiarach podrozdzielczych dają bezpośredni odczyt funkcji rozproszenia punktowego (PSF) mikroskopu, która może być używana do dekonwolucji (rysunek 2C-D). Jeśli rejestracja i fuzja działa lepiej z większymi kulkami (np. 1000 nm), osobny obraz PSF można uzyskać za pomocą kulek o niższej rozdzielczości, np. 100 nm. Używanie wielokolorowych koralików jest pomocne podczas rejestracji akwizycji wielokanałowej i sprawdzania, czy kanały idealnie się nakładają.
Dodawanie kulek fluorescencyjnych nie jest konieczne w przypadku obrazowania z jednego widoku bez późniejszej rejestracji i fuzji w wielu widokach. Jednak nawet w takich przypadkach koraliki mogą być pomocne podczas początkowej regulacji arkusza świetlnego w celu sprawdzenia jakości arkusza świetlnego i ogólnie ujawnienia aberracji optycznych. Takie aberracje optyczne mogą pochodzić z różnych źródeł, takich jak uszkodzone lub brudne obiektywy, brudne okna komory lub niejednorodność agarozy. Koraliki mogą być również używane do korekcji dryfu za pomocą wtyczki Multiview Registration Fiji20.
Multiview
W celu rekonstrukcji wielu widoków lepiej jest uzyskać nieparzystą liczbę widoków 3, 5 i tak dalej, które nie są przeciwstawne do siebie. Poprawia to dekonwolucję, ponieważ PSF są obrazowane z różnych kierunków. Ważne jest również, aby na początku akwizycji poklatkowej potwierdzić, że widoki w wystarczającym stopniu się pokrywają. Najlepiej dokonać tego empirycznie, tj. natychmiast potwierdzając, że wyświetlenia w pierwszym punkcie czasowym mogą być z powodzeniem zarejestrowane. Gdy celem akwizycji multiview jest zwiększenie rozdzielczości obrazu próbki o dużym rozproszeniu, nie zaleca się obrazowania całej próbki w każdym widoku, ale zatrzymanie się wokół środka próbki, gdzie sygnał ulega pogorszeniu. Niska jakość pozyskania z drugiej połowy okazu nie wniosłaby użytecznych informacji do rekonstrukcji multiview.
2. Kroki krytyczne i rozwiązywanie problemów związanych z przetwarzaniem danych
Obecnie istnieje kilka możliwości przetwarzania danych multiview z mikroskopu arkuszowego światła, które są dobrze udokumentowane i stosunkowo łatwe do zaadoptowania. Korzystamy z aplikacji do rekonstrukcji multiview, która jest oprogramowaniem open source zaimplementowanym na Fidżi32 (Stephan Preibisch niepublikowany, Link 1a i Link1b w Liście Materiałów). Ta wtyczka jest poważnym przeprojektowaniem poprzedniej wtyczki rejestracji SPIM20, zrecenzowanej przez Schmied et al.42, integrując BigDataViewer i jego format XML i HDF533 z przepływem pracy rejestracji SPIM (Rysunek 1B, Łącze 2, Łącze 3). Aplikacja ta może być również dostosowana do klastrów obliczeniowych o wysokiej wydajności, co znacznie przyspiesza przetwarzanie43. Ta aplikacja do rejestracji wielu widoków jest aktywnie rozwijana i stale ulepszana. W przypadku problemów lub próśb o funkcje dla opisanego oprogramowania, prosimy o zgłaszanie problemów na odpowiednich stronach GitHub (Link 4 dla Multiview Reconstruction i Link 5 dla BigDataViewer).
Drugą opcją jest skorzystanie z komercyjnego oprogramowania dostępnego wraz z mikroskopem. To rozwiązanie działa dobrze i wykorzystuje tę samą zasadę, co użycie koralików fluorescencyjnych do rejestrowania różnych widoków. Brakuje jednak opcji szybkiej wizualizacji całego zestawu danych, jak w przypadku BigDataViewer. Ponadto oprogramowanie nie może być dostosowane do klastra, a ponadto przetwarzanie blokuje mikroskop dla innych użytkowników, chyba że zostanie zakupiona dodatkowa licencja na oprogramowanie.
Trzecia opcja, która również jest oprogramowaniem typu open source, została niedawno opublikowana przez Keller lab44 i zapewnia kompleksowe ramy do przetwarzania i dalszej analizy danych z arkusza świetlnego. To oprogramowanie wykorzystuje informacje z wnętrza próbki do przeprowadzania fuzji wielowidokowej, dlatego nie wymaga obecności koralików fluorescencyjnych wokół próbki. Ale jednocześnie zakłada ortogonalną orientację widoków obrazowania (obiektywów), więc nie może być używany do danych pozyskanych pod dowolnymi kątami44.
Wymagania sprzętowe
Sprzęt używany do przetwarzania można znaleźć w tabeli 4. Przed właściwym eksperymentem musi być dostępna wystarczająca pojemność pamięci masowej i przejrzysty potok przetwarzania danych. Akwizycja obrazów jest szybsza niż późniejsza analiza i łatwo jest zostać zalanym nieprzetworzonymi danymi. Często nierealne jest przechowywanie wszystkich surowych obrazów, ale raczej przyciętej wersji lub przetworzonych obrazów, takich jak widoki połączone, projekcje o maksymalnej intensywności lub projekcje sferyczne45.
| Procesor | Dwa procesory Intel Xeon E5-2630 (sześciordzeniowe, 2,30 GHz Turbo, 15 MB, 7,2 GT/s) |
| Pamięć | 128 GB (16×8 GB) pamięci DDR3 ECC RDIMM 1600 MHz |
| Dysk twardy | Dysk twardy 4×4 TB 3,5 cala Serial ATA (7.200 obr./min) |
| Kontroler dysku twardego | Kontroler PERC H310 SATA/SAS do stacji roboczej Dell Precision |
| Konfiguracja dysku twardego | C1 SATA 3,5 cala, 1-4 dyski twarde |
| Grafika | Dwa karty NVIDIA Quadro 4000 o pojemności 2 GB (2 karty z 2 DP i 1 DVI-I każda) (2 adaptery DP-DVI i 2 DVI-VGA) (MRGA17H) |
| Sieć | Dwuportowa karta sieciowa Intel X520-T2 10 GbE |
Tabela 4: Wymagania sprzętowe.
Szybkość przetwarzania danych
Czas potrzebny na przetworzenie danych zależy od wymiarów danych oraz od używanego sprzętu. W tabeli 1 przedstawiono przegląd czasu wymaganego do wykonania kluczowych kroków w przetwarzaniu przykładowego zestawu danych multiview o rozmiarze 8,6 GB, który składał się z 1 punktu czasowego z 4 widokami i 2 kanałami.
| Etap przetwarzania | Godzina | Krok protokołu |
| Ponowne zapisywanie jako HDF5 | 6 min 30 sek | 6.3 |
| Wykrywanie punktów zainteresowania | 20 sekund | 6.4 |
| Zarejestruj się, korzystając z punktów procentowych | 3 sekundy | 6.5 |
| Fuzja wielu widoków w oparciu o zawartość | 4 godz | 7.2 |
| Dekonwolucja wielu widoków (CPU) | 8 godz | 7.3 |
| Dekonwolucja wielu widoków (GPU) | 2 godz. | 7.3 |
Tabela 1: Czas przetwarzania danych.
Formaty danych wejściowych do rekonstrukcji multiview
Fiji Plugin Multiview Reconstruction może obsługiwać formaty .czi, .tif i ome.tiff. Ze względu na strukturę danych w formacie .czi nieciągłe zestawy danych nie są obsługiwane bez wstępnego przetwarzania. Nieciągły oznacza, że zapis musiał zostać wznowiony (np. w celu ponownego dostosowania pozycji z powodu dryftu próbki). W takim przypadku pliki .czi muszą zostać ponownie zapisane jako .tif. W przypadku plików .tif każdy widok i kierunek oświetlenia muszą być zapisane jako osobny plik.
Kalibracja rozmiaru piksela
Oprogramowanie obsługujące mikroskop oblicza kalibrację dla rozmiaru piksela xy na podstawie wybranego obiektywu. Jednak rozmiar piksela w z jest definiowany niezależnie przez rozmiar kroku. Jeśli w oprogramowaniu zostanie określony nieprawidłowy cel, stosunek xy do z jest nieprawidłowy i rejestracja nie powiedzie się.
Pierwsza rejestracja
Po zdefiniowaniu zestawu danych liczba rejestracji będzie wynosić 1, a liczba punktów zainteresowania będzie wynosić 0 w Eksploratorze ViewSetup. Początkowa rejestracja reprezentuje kalibrację zestawu danych. Zarówno liczba rejestracji, jak i punktów procentowych wzrośnie w trakcie przetwarzania.
Próbkowanie w dół w celu wykrycia punktów zainteresowania
Zaleca się korzystanie z próbkowania w dół, ponieważ ładowanie plików i segmentacja będą znacznie szybsze. Należy jednak pamiętać, że parametry detekcji będą się zmieniać w zależności od próbkowania w dół, dlatego przenoszenie ustawień wykrywania między różnymi ustawieniami próbki w dół nie jest możliwe.
Wykrywanie punktów zainteresowania
Zaleca się segmentację jak największej liczby prawdziwych koralików w każdym widoku, nawet za cenę uzyskania niektórych fałszywych alarmów, ponieważ nie utrudniają one znacznie rejestracji. Fałszywe detekcje, jeśli jest ich niewiele, są wykluczane podczas rejestracji (patrz Rejestracja punktów zainteresowania). Jednak masowe wykrycia fałszywych alarmów stanowią problem dla algorytmu. Nie tylko zmniejsza to wydajność wykrywania i rejestracji, ponieważ segmentacja obrazu, a także porównywanie tych koralików między widokami, zajmuje znacznie więcej czasu, ale także zmniejsza dokładność rejestracji. Można temu zaradzić, stosując bardziej rygorystyczne parametry wykrywania. Dodatkowo, nadmierna segmentacja koralików (tj. wielokrotne wykrycia na jednym koraliku Rysunek 1E) jest szkodliwa dla rejestracji i należy jej unikać.
Rejestracja punktów oprocentowania
Aby zarejestrować widoki względem siebie, położenie każdego ściegu w każdym widoku jest opisane przez jego położenie względem trzech najbliższych sąsiednich ściegów. Konstelacje te tworzą lokalny deskryptor geometryczny i umożliwiają porównywanie każdego koralika między widokami. Koraliki z pasującym deskryptorem między dwoma widokami są następnie traktowane jako korespondencje kandydatów. Należy pamiętać, że działa to tylko w przypadku losowo rozmieszczonych koralików, dla których lokalne deskryptory są zazwyczaj unikalne dla każdego koralika. Do rejestracji można użyć innych struktur, takich jak jądra w próbce. Jednak w celu wykrycia jąder, które są rozmieszczone w próbce w sposób nielosowy, stosuje się inne metody20,21.
Korespondencja kandydatów jest następnie testowana pod kątem RANSAC36 w celu wykluczenia wyników fałszywie dodatnich. Każda korespondencja sugeruje model transformacji, który nakłada na siebie widoki. Prawdziwe powiązania prawdopodobnie zgadzałyby się co do jednego modelu transformacji, podczas gdy wartości odstające wskazywałyby na inny. Rzeczywiste zależności są następnie wykorzystywane do obliczenia modelu transformacji afinicznej między dwoma porównywanymi widokami. Następnie przeprowadzana jest globalna optymalizacja za pomocą iteracyjnego algorytmu optymalizacji , podczas której wszystkie widoki są rejestrowane w pierwszym widoku w celu zminimalizowania przemieszczenia między widokami20,21.
Rejestracja poklatkowa
Ze względu na ruch agarozy i nieprecyzyjny ruch motoryczny stolika mikroskopowego, położenie każdego stosu zmienia się umiarkowanie w czasie. Podczas gdy rejestracja pojedynczego punktu czasowego usuwa różnicę między widokami tego punktu czasowego, upływ czasu musi być również zarejestrowany jako całość. W tym celu każdy pojedynczy punkt czasowy jest rejestrowany w referencyjnym punkcie czasowym.
Punkt czasowy odniesienia
Jeśli przetwarzany jest szereg czasowy z wieloma punktami czasowymi, reprezentatywny punkt czasowy jest wybierany jako odniesienie zwykle ze środka szeregu czasowego, ponieważ intensywność ściegu może z czasem ulec pogorszeniu z powodu bielenia. Na tym odwołaniu można określić parametry wykrywania punktów zainteresowania, rejestracji, pola ograniczenia i fuzji. Parametry te są następnie stosowane do całego upływu czasu w celu obliczenia określonego modelu transformacji dla każdego pojedynczego punktu czasowego. Podczas rejestracji poklatkowej wszystkie inne punkty czasowe są również rejestrowane przestrzennie w tym punkcie czasowym odniesienia. W związku z tym parametry pola ograniczenia dla całego nagrania są zależne od tego konkretnego punktu czasowego.
Rejestracja wielokanałowa
W przypadku obrazowania wielu kanałów, idealnie byłoby, gdyby te same koraliki fluorescencyjne były widoczne we wszystkich obrazowanych kanałach. Detekcja i rejestracja mogą być następnie wykonywane na każdym kanale indywidualnie, co uwzględnia wpływ różnych długości fal świetlnych na transformację. Często nie jest to możliwe, ponieważ koraliki nie są widoczne we wszystkich kanałach lub koraliki zbyt mocno dominują nad obrazem w jednym kanale i są zbyt przyciemnione w drugim kanale (kanałach). Typowym rozwiązaniem jest użycie koralików widocznych tylko w jednym kanale do detekcji i rejestracji, a uzyskany model transformacji (tj. po wykryciu, rejestracji i rejestracji poklatkowej) jest następnie stosowany do pozostałych kanałów przez Fiji > Plugins > Multiview Reconstruction > Batch Processing > Tools > Duplicate Transformations. Z menu rozwijanego Zastosuj transformację wybierz opcję Jeden kanał do innych kanałów. W następnym oknie wybierz plik XML i kliknij przycisk OK. Następnie wybierz kanał, który zawiera koraliki, jako kanał źródłowy , a jako kanał docelowy wybierz kanał(y) bez koralików. W polu Duplikuj, które przekształcenia używają opcji Zamień wszystkie przekształcenia , naciśnij przycisk OK. Transformacje są następnie kopiowane do wszystkich innych kanałów i zapisywane w pliku XML. Aby wyświetlić nowe przekształcenia w Eksploratorze ViewSetup, uruchom ponownie aplikację MultiView Reconstruction.
Obwiedni
Fuzja wielu widoków jest bardzo intensywna obliczeniowo. Jednak duże obrazy są zwykle pozyskiwane, aby pomieścić nie tylko próbkę, ale także otaczające ją koraliki. Po wyodrębnieniu parametrów pasowania z koralików nie są one już przydatne jako część obrazu. Dlatego, aby zwiększyć wydajność fuzji, tylko części stosów obrazów zawierających próbkę powinny być ze sobą połączone. Obszar zainteresowania (ramka ograniczająca) powinien być zdefiniowany w taki sposób, aby zawierał próbkę i jak najmniej otaczającej go agarozy. W przykładzie na rysunku 2 fuzja średniej ważonej na całym woluminie o pojemności 2229×2136×2106 pikseli wymagałaby 38 196 MB pamięci RAM, podczas gdy w przypadku pola ograniczenia wolumin jest zmniejszony do 1634×1746×1632 pikseli, a wymagania dotyczące pamięci są zmniejszone do 17 729 MB.
Fuzja wielu widoków w oparciu o zawartość
Wyzwaniem związanym z łączeniem danych z wielu widoków jest to, że widoki zwykle kończą się nagle i nie zawierają tej samej jakości obrazu dla tych samych wokseli. Proste uśrednianie widoków prowadziłoby zatem do mieszania artefaktów i niepotrzebnej degradacji obrazu. Fuzja multiwidoków oparta na treści uwzględnia oba te problemy. Po pierwsze, łączy różne widoki, w których jeden obraz się kończy, a drugi zaczyna, a po drugie, ocenia lokalną jakość obrazu i stosuje wyższe wagi do wyższej jakości obrazu w fusion21. W porównaniu z pojedynczym widokiem nastąpiła poprawa rozdzielczości w z z niewielkim pogorszeniem sygnału w xy (Rysunek 2E-H, Rysunek 5A-D).
Dekonwolucja wielu widoków
Dekonwolucja wielu widoków to inne podejście do osiągnięcia fuzji widoków. W przypadku tej metody brane są również pod uwagę PSF różnych widoków w celu odzyskania obrazu, który został przekształcony przez optykę mikroskopu. Metoda ta radykalnie poprawia jakość obrazu poprzez usunięcie rozmycia obrazu oraz zwiększenie rozdzielczości i kontrastu sygnału31 (Rysunek 2C-D, Rysunek 2I-J, Rysunek 5E-G, Film 3).
Dekonwolucja jest bardzo intensywna obliczeniowo (patrz Tabela 1), dlatego użycie procesora graficznego do przetwarzania zwiększa szybkość tego procesu. Może być również konieczne przeprowadzenie dekonwolucji na próbkowanych danych. Aby pobrać próbkę, użyj narzędzi Fiji > Multiview Reconstruction > Batch Processing > Tools > Apply Transformations. Spowoduje to zastosowanie nowego modelu transformacji do widoków, które zostaną zapisane w pliku .xml.
Format pliku HDF5 dla BigDataViewer i BigDataServer
BigDataViewer33 umożliwia łatwą wizualizację danych o rozmiarze terabajtów. Sposób sterowania BigDataViewer podsumowano w Tabeli 2. Zrzut ekranu przedstawiający podstawowe działanie programu jest również dostępny jako dodatek do jego oryginalnej publikacji33. BigDataViewer jest wyśrodkowany na pliku .xml, który zawiera metadane, oraz na pliku hdf5, który zawiera dane obrazu. Dane obrazu są obecne w hdf5 na wielu poziomach rozdzielczości w blokach 3D. Wiele poziomów rozdzielczości pozwala na szybszą wizualizację danych przy niższej rozdzielczości, przed załadowaniem pełnej rozdzielczości. Poszczególne bloki są ładowane do pamięci tylko wtedy, gdy jest to potrzebne. W ten sposób format obrazu hdf5 umożliwia bezpośrednią i szybką wizualizację danych za pomocą BigDataViewer33. Przyspiesza to również przetwarzanie, ponieważ ładowanie plików odbywa się bardziej efektywnie. W związku z tym zalecamy ponowne zapisanie zestawu danych w tym formacie, chociaż nie jest on ściśle wymagany do przetwarzania. Więcej informacji na temat formatu danych można znaleźć pod linkiem 3. Ponadto zbiory danych mogą być udostępniane współpracownikom lub publicznie za pomocą BigDataServer33 (Link 6).
| klucz | efekt |
| F1 | wyświetla Pomoc z krótkim opisem BigDataViewer i jego podstawowej obsługi |
| < > lub kółko myszy | Ruch w Z |
| strzałka w górę i w dół | Powiększanie i pomniejszanie |
| Kliknij prawym przyciskiem myszy i przeciągnij | Przesuwa próbkę w przeglądarce |
| Kliknij lewym przyciskiem myszy i przeciągnij | Obraca próbkę wokół kursora |
| suwak u dołu przeglądarki lub karty i strzałka w lewo lub w prawo | porusza się po osi czasu |
| dodatkowo wciśnięcie SHIFT | szybszy ruch lub obrót wzdłuż dowolnej osi |
| x, a następnie strzałka w lewo i w prawo | obraca się wokół osi X |
| y, a następnie strzałka w lewo i w prawo | obraca się wokół osi y |
| z, a następnie strzałka w lewo i w prawo | Obraca się wokół osi Z |
| Shift i X | Orientuje widok wzdłuż osi X |
| Przesunięcie i Y | Ustawia widok wzdłuż osi y |
| Shift i Z | Orientuje widok wzdłuż osi Z |
| ja | Przełącza między różnymi trybami interpolacji (np. najbliższy sąsiad i trójliniowy) |
| s lub Ustawienia > jasności i kontrastu | modyfikuje kolor kanałów, jasność i kontrast |
| F6 lub Ustawienia > Widoczność i grupowanie | Zmienia wyświetlane grupy, umożliwia grupowanie w celu nałożenia na siebie różnych grup i wywoływania grup za pomocą numerycznych |
| F10 lub Narzędzia > nagrywania filmu | Pobiera szereg czasowy aktualnie wyświetlanego wycinka |
Tabela 2: Przeglądarka dużych zbiorów danych.
3. Ograniczenia opisanej implementacji LSFM
Niska przepustowość
W typowym eksperymencie LSFM obrazowana jest tylko jedna próbka na eksperyment. Mimo to, z naszego doświadczenia, z tej jednej próbki można wydobyć wiele przydatnych informacji. Wysokoprzepustowe obrazowanie wielu zarodków zostało ostatnio osiągnięte w domowych konfiguracjach LSFM 46-48, choć zazwyczaj kosztem swobody pozycjonowania i rotacji próbki.
Niewystarczająca penetracja w głąb tkanek
Mimo że zarodki danio pręgowanego są półprzezroczyste, uzyskana jakość obrazu szybko się pogarsza podczas obrazowania w głębszych warstwach z powodu rozpraszania i absorpcji. Częściowo jest to efekt rozpraszania i absorpcji emitowanej fluorescencji przez próbkę i nie może być skorygowany w obecnej konfiguracji. Innym źródłem nierównej jakości obrazu jest nieregularne oświetlenie. Arkusz światła pada z lewej lub prawej strony, a wszelkie obiekty na jego drodze załamują go, co powoduje artefakty pasków i rozmycie. Dwustronne oświetlenie i fuzja wielu widoków mogą zmniejszyć artefakty na końcowym obrazie. Wreszcie, jakość obrazu jest nieco gorsza w kierunku marginesu pola widzenia ze względu na naturalną geometrię arkusza światła, który staje się coraz grubszy w kierunku krawędzi.
Ograniczona manipulacja chemiczna
Stosowanie leków lub inhibitorów jest szeroko rozpowszechnione w badaniach nad danio pręgowanym. W tym mikroskopie stosowanie leków jest ograniczone ze względu na dużą objętość komory na próbkę i względy innych użytkowników instrumentu, którzy dzielą tę samą komorę. Użycie dodatkowej komory dedykowanej do eksperymentów z lekami może rozwiązać ten problem. Częściowe wypełnienie komory szklanymi kulkami zmniejsza objętość wymaganej cieczy.
Brak fotomanipulacji
Obecnie nie ma możliwości miejscowej manipulacji optycznej, takiej jak fotokonwersja, czy ablacja laserowa w tym mikroskopie. Niemniej jednak domowe konfiguracje mogą być używane do takich specyficznych zastosowań.
4. Znaczenie i przyszłe zastosowania
LSFM jest najlepszą dostępną do tej pory metodą szybkiego obrazowania dużych ilości żywych zarodków. Większość eksperymentów, które można sobie wyobrazić pod mikroskopem konfokalnym, można również przeprowadzić na mikroskopie arkuszowym z wyżej wymienionymi zaletami. W przypadku obrazowania rozwoju oka szybkość LSFM nie jest kluczowym parametrem. Zamiast tego decydującymi korzyściami są niska fototoksyczność i elastyczność w pozycjonowaniu próbek.
Dane LSFM mają wysoki SNR, co pomaga osiągnąć dobre wyniki dekonwolucji, a także jest korzystne dla automatycznej analizy obrazu i śledzenia obiektów. Podsumowując, LSFM jest doskonałym narzędziem do generowania wymiernych danych na temat rozwoju embrionalnego oraz ogólnej charakterystyki komórek i tkanek do późniejszego modelowania i fizycznych opisów procesów, o których mowa.
Oświadczenia
Opłaty za publikację w otwartym dostępie zostały zapewnione przez Carl Zeiss Microscopy GmbH.
Podziękowania
Chcemy podziękować Tobiasowi Pietzschowi za udostępnienie jego potężnego oprogramowania open source BigDataViewer. Dziękujemy Zakładowi Mikroskopii Świetlnej Instytutu Biologii Molekularnej Komórki i Genetyki im. Maxa Plancka (MPI-CBG), a mianowicie Janowi Peychlowi, Sebastianowi Bundschuhowi i Davide Accardi za pomoc techniczną, doskonałą konserwację mikroskopów użytych w badaniu oraz za uwagi do manuskryptu oraz H. Moonowi (MPI-CBG Scientific Computing Facility) za BigDataServer. Dziękujemy Julii Eichhorn za zmontowanie filmu 1. Członkowie laboratorium Nordena i Svea Grieb dostarczyli wielu pomocnych komentarzy na temat manuskryptu. Jaroslav Icha, Christopher Schmied i Jaydeep Sidhaye są członkami Międzynarodowej Szkoły Badawczej Biologii Komórki, Rozwoju i Systemów im. Maxa Plancka oraz doktorantami Uniwersytetu Technicznego w Dreźnie. Pavel Tomancak otrzymał wsparcie w ramach ERC Starting Grant: Quantitative Analysis of the Hourglass Model of Evolution of Development oraz grantu dla młodych badaczy Human Frontier Science Program RGY0093/2012. Caren Norden jest wspierana przez Human Frontier Science Program (CDA-00007/2011) oraz Niemiecką Fundację Badawczą (DFG) [SFB 655, A25].
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Mikroskop Lightsheet Z.1 | Carl Zeiss | ||
| Agaroza o niskiej temperaturze topnienia | Roth | 6351.1 | |
| Agaroza o niskiej temperaturze topnienia | Sigma | A4018 lub A9414 | |
| Metanosulfonian 3-aminobenzoesanu etylu (MESAB/MS-222/Trikaina) | Sigma | E10521 | |
| N-fenylotiomocznik (PTU) | Sigma | P7629 | |
| Koraliki fluorescencyjne czerwone 500 nm F-Y 050 | Milipore (Estapor) | 80380495 | |
| 20 μ l (1 mm średnica wewnętrzna, oznaczona na czarno) kapillary | Marka | 701904 | sprzedawane jako część zamienna do transferpettor |
| Tłoki teflonowe do 20 μ l kapilary | Marka | 701932 | sprzedawane jako część zamienna do transferpettor |
| Szkiełka nakrywkowe okrągłe średnica 18 mm, wybrana grubość 0,17 mm | Thermo scientific (Menzel-Glaser) | ||
| Oringi do okien komorowych 17 razy; | Carl Zeiss | ||
| , styl 55 | Dumont | 0209-55-PO | |
| 50 ml Strzykawki Luer-Lock | Becton Dickinson | 300865 | |
| 150 cm przedłużacz do infuzji kompatybilny ze strzykawkami Luer-Lock | Becton Dickinson | 397400 | |
| Links | |||
| Link 1 Aplikacja | https://github.com/bigdataviewer/SPIM_Registration http://fiji.sc/Multiview-Reconstruction | ||
| Link 2 BigDataViewer | https://github.com/bigdataviewer | ||
| Link 3 BigDataViewer | http://fiji.sc/BigDataViewer | ||
| Link 4 Multiview reconstruction application-issues | https://github.com/bigdataviewer/SPIM_Registration/issues | ||
| Link 5 BigDataViewer-issues | https://github.com/bigdataviewer/bigdataviewer_fiji/issues | ||
| 6 BigDataServer | http://fiji.sc/BigDataServer |
Bibliografia
- Pantazis, P., Supatto, W. Advances in whole-embryo imaging: a quantitative transition is underway. Nat Rev Mol Cell Biol. 15 (5), 327-339 (2014).
- Truong, T. V., Supatto, W. Toward high-content/high-throughput imaging and analysis of embryonic morphogenesis. Genesis. 49 (7), 555-569 (2011).
- Keller, P. J. Imaging Morphogenesis: Technological Advances and Biological Insights. Science. 340 (6137), 1234168-1234168 (2013).
- Huisken, J., Swoger, J., Del Bene, F., Wittbrodt, J., Stelzer, E. H. K. Optical Sectioning Deep Inside Live Embryos by Selective Plane Illumination Microscopy. Science. 305 (5686), 1007-1009 (2004).
- Voie, A. H., Burns, D. H., Spelman, F. A. Orthogonal-plane fluorescence optical sectioning: three-dimensional imaging of macroscopic biological specimens. J Microsc. 170 (Pt 3), 229-236 (1993).
- Jemielita, M., Taormina, M. J., DeLaurier, A., Kimmel, C. B., Parthasarathy, R. Comparing phototoxicity during the development of a zebrafish craniofacial bone using confocal and light sheet fluorescence microscopy techniques. J Biophoton. 6 (11-12), 920-928 (2012).
- Stelzer, E. H. K. Light-sheet fluorescence microscopy for quantitative biology. Nat Meth. 12 (1), 23-26 (2015).
- Chen, B. C., Legant, W. R., et al. Lattice light-sheet microscopy: Imaging molecules to embryos at high spatiotemporal resolution. Science. 346 (6208), 1257998-1257998 (2014).
- Keller, P. J., Ahrens, M. B. Visualizing Whole-Brain Activity and Development at the Single-Cell Level Using Light-Sheet Microscopy. Neuron. 85 (3), 462-483 (2015).
- Pampaloni, F., Chang, B. -J., Stelzer, E. H. K. Light sheet-based fluorescence microscopy (LSFM) for the quantitative imaging of cells and tissues. Cell Tissue Res. 360 (1), 129-141 (2015).
- Weber, M., Mickoleit, M., Huisken, J. Light sheet microscopy. Quantitative Imaging in Cell Biology. , Elsevier Inc. 193-215 (2014).
- Strobl, F., Stelzer, E. H. K. Non-invasive long-term fluorescence live imaging of Tribolium castaneum embryos. Development. 141 (11), 2361-2361 (2014).
- Kaufmann, A., Mickoleit, M., Weber, M., Huisken, J. Multilayer mounting enables long-term imaging of zebrafish development in a light sheet microscope. Development. 139 (17), 3242-3247 (2012).
- Maizel, A., von Wangenheim, D., Federici, F., Haseloff, J., Stelzer, E. H. K. High-resolution live imaging of plant growth in near physiological bright conditions using light sheet fluorescence microscopy. Plant J. 68 (2), 377-385 (2011).
- Swoger, J., Muzzopappa, M., Lòpez-Schier, H., Sharpe, J. 4D retrospective lineage tracing using SPIM for zebrafish organogenesis studies. J Biophoton. 4 (1-2), 122-134 (2010).
- Keller, P. J., Schmidt, A. D., Wittbrodt, J., Stelzer, E. H. K. Reconstruction of zebrafish early embryonic development by scanned light sheet microscopy. Science. 322 (5904), 1065-1069 (2008).
- Wu, Y., Ghitani, A., et al. Inverted selective plane illumination microscopy (iSPIM) enables coupled cell identity lineaging and neurodevelopmental imaging in Caenorhabditis elegans. Proc Natl Acad Sci USA. 108 (43), 17708-17713 (2011).
- Sarov, M., Barz, C., et al. A genome-wide resource for the analysis of protein localisation in Drosophila. bioRxiv. , 028308(2015).
- Amat, F., Lemon, W., et al. Fast, accurate reconstruction of cell lineages from large-scale fluorescence microscopy data. Nat Meth. 11 (9), 951-958 (2014).
- Preibisch, S., Saalfeld, S., Schindelin, J., Tomancak, P. Software for bead-based registration of selective plane illumination microscopy data. Nat Meth. 7 (6), 418-419 (2010).
- Preibisch, S., Rohlfing, T., Hasak, M. P., Tomancak, P. Mosaicing of single plane illumination microscopy images using groupwise registration and fast content-based image fusion. SPIEMed Imaging. 6914, 69140E(2008).
- Reynaud, E. G., Peychl, J., Huisken, J., Tomancak, P. Guide to light-sheet microscopy for adventurous biologists. Nat Meth. 12 (1), 30-34 (2015).
- Keller, P. J., Schmidt, A. D., Wittbrodt, J., Stelzer, E. H. K. Digital Scanned Laser Light-Sheet Fluorescence Microscopy (DSLM) of Zebrafish and Drosophila Embryonic Development. Cold Spring Harb Protoc. 2011 (10), (2011).
- Pinto-Teixeira, F., Muzzopappa, M., Swoger, J., Mineo, A., Sharpe, J., Lòpez-Schier, H. Intravital imaging of hair-cell development and regeneration in the zebrafish. Front Neuroanat. , (2013).
- Keller, P. J. In vivo imaging of zebrafish embryogenesis. METHODS. , 1-11 (2013).
- Pitrone, P. G., Schindelin, J., et al. OpenSPIM: an open-access light-sheet microscopy platform. Nat Meth. 10 (7), 598-599 (2013).
- Gualda, E. J., Vale, T., Almada, P., Feijò, J. A., Martins, G. G., Moreno, N. OpenSpinMicroscopy: an open-source integrated microscopy platform. Nat Meth. 10 (7), 599-600 (2013).
- Martinez-Morales, J. R., Rembold, M., et al. ojoplano-mediated basal constriction is essential for optic cup morphogenesis. Development. 136 (13), 2165-2175 (2009).
- Strzyz, P. J., Lee, H. O., Sidhaye, J., Weber, I. P., Leung, L. C., Norden, C. Interkinetic Nuclear Migration Is Centrosome Independent and Ensures Apical Cell Division to Maintain Tissue Integrity. Dev Cell. 32 (2), 203-219 (2015).
- Young, L. K., Jarrin, M., Saunter, C. D., Quinlan, R., Girkin, J. M. Using SPIM to track the development of the focal power of the zebrafish lens. SPIE BiOS. 9334, 933408(2015).
- Preibisch, S., Amat, F., et al. Efficient Bayesian-based multiview deconvolution. Nat Meth. 11 (6), 645-648 (2014).
- Schindelin, J., Arganda-Carreras, I., et al. Fiji: an open-source platform for biological-image analysis. Nat Meth. 9 (7), 676-682 (2012).
- Pietzsch, T., Saalfeld, S., Preibisch, S., Tomancak, P. BigDataViewer: visualization and processing for large image data sets. Nat Meth. 12 (6), 481-483 (2015).
- Brown, M., Lowe, D. G. Invariant Features from Interest Point Groups. Proceedings of the British Machine Vision Conference. , BMVA Press. 23.1-23.10 (2002).
- Saalfeld, S., Fetter, R., Cardona, A., Tomancak, P. Elastic volume reconstruction from series of ultra-thin microscopy sections. Nat Meth. 9 (7), 717-720 (2012).
- Fischler, M. A., Bolles, R. C. Random sample consensus: a paradigm for model fitting with applications to image analysis and automated cartography. Commun ACM. 24 (6), 381-395 (1981).
- Zolessi, F. R., Poggi, L., Wilkinson, C. J., Chien, C. -B., Harris, W. A. Polarization and orientation of retinal ganglion cells in vivo. Neural Dev. 1 (1), 2(2006).
- Stepanova, T., Slemmer, J., et al. Visualization of microtubule growth in cultured neurons via the use of EB3-GFP (end-binding protein 3-green fluorescent protein). J Neurosci. 23 (7), 2655-2664 (2003).
- Weber, M., Mickoleit, M., Huisken, J. Multilayer Mounting for Long-term Light Sheet Microscopy of Zebrafish. J Vis Exp. (84), e51119(2014).
- Udan, R. S., Piazza, V. G., Hsu, C. W., Hadjantonakis, A. K., Dickinson, M. E. Quantitative imaging of cell dynamics in mouse embryos using light-sheet microscopy. Development. 141 (22), 4406-4414 (2014).
- Ichikawa, T., Nakazato, K., et al. Live imaging and quantitative analysis of gastrulation in mouse embryos using light-sheet microscopy and 3D tracking tools. Nat Protoc. 9 (3), 575-585 (2014).
- Schmied, C., Stamataki, E., Tomancak, P. Open-source solutions for SPIMage processing. Methods Cell Biol. 123, 505-529 (2014).
- Schmied, C., Steinbach, P., Pietzsch, T., Preibisch, S., Tomancak, P. An automated workflow for parallel processing of large multiview SPIM recordings. , Available from: http://arxiv.org/abs/1507.08575 (2015).
- Amat, F., Höckendorf, B., Wan, Y., Lemon, W. C., McDole, K., Keller, P. J. Efficient processing and analysis of large-scale light-sheet microscopy data. Nat Protoc. 10 (11), 1679-1696 (2015).
- Schmid, B., Shah, G., et al. High-speed panoramic light-sheet microscopy reveals global endodermal cell dynamics. Nat Commun. 4, 1-10 (2013).
- Gualda, E. J., Pereira, H., Vale, T., Estrada, M. F., Brito, C., Moreno, N. SPIM-fluid: open source light-sheet based platform for high-throughput imaging. Biomed Opt Express. 6 (11), 4447-4456 (2015).
- McGorty, R., Liu, H., Kamiyama, D., Dong, Z., Guo, S., Huang, B. Open-top selective plane illumination microscope for conventionally mounted specimens. Opt Express. 23 (12), 16142-16153 (2015).
- Jemielita, M., Taormina, M. J., et al. Spatial and Temporal Features of the Growth of a Bacterial Species Colonizing the Zebrafish Gut. mBio. 5 (6), e01751-14-8(2014).
Przedruki i uprawnienia
