Szczegółowo opisano protokoły hodowli ludzkich komórek śródbłonka żyły pępowinowej (HUVEC), przejściowej transfekcji znakowanych fluorescencyjnie markerów wzrostu mikrotubul, obrazowania żywych komórek i automatycznej analizy dynamiki wzrostu mikrotubul międzyfazowych.
Artykuł metodologiczny
Obrazowanie poklatkowe w wysokiej rozdzielczości i automatyczna analiza dynamiki mikrotubul w żywych ludzkich komórkach śródbłonka żyły pępowinowej
W tym artykule
Podsumowanie
Streszczenie
Fizjologiczny proces, w którym nowe naczynia krwionośne tworzą się z istniejących naczyń krwionośnych, wymaga specyficznych zdarzeń sygnalizacyjnych, które wywołują zmiany morfologiczne w obrębie poszczególnych komórek śródbłonka (EC). Procesy te mają kluczowe znaczenie dla utrzymania homeostazy, takiego jak gojenie się ran, a także mają kluczowe znaczenie w promowaniu wzrostu guza i przerzutów. Morfologia EC jest definiowana przez organizację cytoszkieletu, ściśle regulowanego systemu dynamiki aktyny i mikrotubul (MT), o którym wiadomo, że kontroluje rozgałęzianie EC, polarność i migrację kierunkową, podstawowe składniki angiogenezy. Aby zbadać dynamikę MT, zastosowaliśmy mikroskopię fluorescencyjną o wysokiej rozdzielczości w połączeniu z obliczeniową analizą obrazu znakowanych fluorescencyjnie końców MT w celu zbadania dynamiki wzrostu MT oraz regulacji morfologii rozgałęzień EC i migracji kierunkowej. Obrazowanie poklatkowe żywych ludzkich komórek śródbłonka żyły pępowinowej (HUVEC) przeprowadzono po transfekcji z fluorescencyjnie znakowanym białkiem wiążącym koniec MT 3 (EB3) i mitotycznym kinezyną związaną z centromerami (MCAK) w celu oceny wpływu na dynamikę MT. Oprogramowanie PlusTipTracker zostało wykorzystane do śledzenia końcówek MT plus z oznaczeniem EB3 w celu zmierzenia prędkości wzrostu MT i czasu życia MT na zdjęciach poklatkowych. Metodologia ta pozwala na badanie dynamiki MT i określenie, w jaki sposób zlokalizowana regulacja dynamiki MT w regionach subkomórkowych przyczynia się do angiogennych procesów rozgałęziania i migracji EC.
Wprowadzenie
Angiogeneza jest wywoływana przez zewnątrzkomórkowe sygnały sygnalizacyjne, które promują komórki śródbłonka (EC) do polaryzacji, migracji z kierunkową specyficznością i tworzenia nowego układu naczyniowego w tkankach wymagających dopływu krwi. Uważa się, że czynnikami przyczyniającymi się do angiogenezy są sygnały z macierzy zewnątrzkomórkowej (ECM). W odpowiedzi na sygnały fizyczne, EC rozszerzają nowe gałęzie ze specyficznością kierunkową, aby kierować ruchem kierunkowym w tworzeniu sieci naczyniowej1,2. Architektura morfologii i rozgałęzień EC jest definiowana przez miejscową regulację cytoszkieletu mikrotubul (MT) w sposób skoordynowany z regulacją kurczliwości aktoomiozyny3. Aby mogły powstać gałęzie EC, miozyna-II musi być lokalnie obniżona, co powoduje miejscowe wypukłości błony4. W tym samym czasie i w tym samym miejscu w komórce, dynamika wzrostu MT ulega modyfikacji, co skutkuje powolnym i trwałym wzrostem MT, co sprzyja wydłużaniu gałęzi i stabilności5. Ta skoordynowana regulacja cytoszkieletu pozwala EC na polaryzację ich morfologii w celu ułatwienia migracji kierunkowej.
Rozwój spolaryzowanej morfologii komórek wymaga spolaryzowanego montażu MT6. W migrujących komórkach nabłonkowych MT rosną powoli i uporczywie, szczególnie na krawędzi czołowej komórki7-9; podczas gdy w neuronach inicjacja i wydłużanie aksonów lub dendrytów wymaga, aby MT były nie tylko obecne, ale także dynamicznie przechodziły procesy składania i demontażu10-15. W ten sposób zlokalizowana kontrola dynamiki wzrostu MT determinuje architekturę komórki i pozwala na szybką przebudowę morfologii komórki, gdy EC poruszają się po swoim ECM.
MT dynamika wzrostu jest regulowana przez rodziny molekularnych białek motorycznych i białek niemotorycznych, zwanych Białkami Związanymi z Mikrotubulami lub Białkami Oddziałującymi z Mikrotubulami (zwanymi dalej MAP). MAP mogą być lokalnie aktywowane lub dezaktywowane, zazwyczaj poprzez kaskady sygnalizacyjne inicjowane na granicy faz komórka-ECM16,17. Po aktywacji, MAP działają poprzez wiązanie się z MT i zmianę kinetyki montażu i demontażu MT; w ten sposób działa w celu lokalnej regulacji dynamiki MT w celu promowania kształtu i polaryzacji komórki18-20. Kinezyna związana z centromerami mitotycznymi (MCAK) to MAP z rodziny Kinezyny-13, która wiąże się z końcami MT i łączy hydrolizę ATP z demontażem MT21-23. Wiadomo, że ta funkcjonalna rola MCAK jest krytyczna we wrzecionie mitotycznym24-28, a także podczas interfazy29,30. W obrębie interfazowych EC demontaż MT za pośrednictwem MCAK jest regulowany przez zlokalizowaną fosforylację MCAK indukowaną przez Aurora-A w odpowiedzi na indukowaną przez krawędź rany aktywację małej GTPazy Rac1. Wynikiem tej kaskady sygnalizacyjnej jest zahamowanie MCAK na krawędzi natarcia EC, co skutkuje spolaryzowanym wzrostem MT w kierunku krawędzi natarcia i indukowanym przez MCAK demontażem MT na krawędzi spływu migrujących EC31.
Tradycyjne metodologie pomiaru dynamiki wzrostu MT zazwyczaj wykorzystywały ręczne śledzenie albo fluorescencyjnie znakowanej tubuliny, albo, ostatnio, znakowanej fluorescencyjnie białka MT End Binding 1 lub 3 (odpowiednio EB1 lub EB3). Podejście oparte na tubulinie fluorescencyjnej ma tę zaletę, że znakuje całą matrycę MT. Ponieważ jednak większość typów komórek mitotycznych utrzymuje promienisty układ MT podczas interfazy8,32,33, MT w pobliżu centrosomu są bardzo gęste, w wyniku czego śledzenie wzrostu i demontażu MT za pomocą tubuliny fluorescencyjnej jest zwykle ograniczone do peryferyjnych regionów komórki. Ze względu na te ograniczenia, wykorzystanie znakowanych fluorescencyjnie białek EB (EB1 lub EB3) jest bardziej powszechnym podejściem do pomiaru dynamiki MT. Ponieważ EB oznaczają tylko rosnące plus-końce MT, wyglądają one jak małe (1-3 μm), jasno fluorescencyjne komety, zapewniając w ten sposób łatwo rozpoznawalny marker polimeryzacji MT z bardzo ograniczoną fluorescencją tła34-37. Chociaż fakt, że EB oznaczają tylko podzbiór tablicy MT, stanowi główną zaletę podejścia EB, podkreśla on również jedno ważne ograniczenie, że nierosnące MT nie są oznaczane przez podejście EB3. Niemniej jednak, możliwość mierzenia i śledzenia komet EB3 w czasie oraz wizualizacji wzrostu MT w regionach subkomórkowych sprawia, że podejście to jest idealne do zastosowań, które wymagają regionalnej oceny organizacji MT.
Kolejnym krytycznym ograniczeniem tradycyjnych metodologii pomiaru dynamiki wzrostu MT były bardzo duże zbiory danych i czas potrzebny na analizę danych. Ograniczenie to wynika z konieczności ręcznego śledzenia setek komet EB w wysokiej rozdzielczości czasowej. Co więcej, pomiary te muszą być wykonywane w statystycznie istotnej liczbie komórek, a także w różnych warunkach kontrolnych i eksperymentalnych. Ostatnio ograniczenia te zostały przezwyciężone dzięki technikom analizy obliczeniowej ukierunkowanym na śledzenie komet EB3 za pomocą mikroskopii poklatkowej w żywych komórkach35. To podejście obliczeniowe, przy odpowiednim zastosowaniu, służy zarówno ograniczeniu potencjalnego błędu ludzkiego związanego ze śledzeniem wskazówek, jak i zapewnieniu wysokoprzepustowej metody pomiaru polimeryzacji MT. Obliczeniowa analiza dynamiki MT przy użyciu pakietu oprogramowania opartego na MatLab, plusTipTracker, pozwala na pomiary wzrostu MT poprzez śledzenie znakowanych fluorescencyjnie komet EB35,31,35,38. Dodatkowo, oprogramowanie plusTipTracker pozwala na obliczenia zdarzeń katastroficznych MT (a.k.a. demontażu) na podstawie zniknięcia komet EB3 w obrębie rosnącej ścieżki MT oraz pozwala na subkomórkową (czyli regionalną) analizę dynamiki wzrostu MT w zdefiniowanych przez użytkownika regionach zainteresowania. W naszych badaniach dynamika wzrostu MT została porównana w regionach rozgałęzionych i nierozgałęzionych lub w obrębie krawędzi komórek wiodących i końcowych. Dane wyjściowe z oprogramowania plusTipTracker mogą być również wykorzystywane do generowania kolorowych nakładek ścieżek dla poszczególnych komórek i regionów subkomórkowych.
Tutaj opisujemy metodologię użytą do zbadania roli MCAK w modulowaniu dynamiki wzrostu MT oraz wkładu tej depolimerazy MT w regulację morfologii rozgałęzień EC i migracji kierunkowej. W naszym podejściu wykorzystaliśmy pierwotną ludzką linię komórkową, ludzkie komórki śródbłonka żyły pępowinowej (HUVEC), które są łatwe w hodowli i wysoce podatne na indukowaną elektroporacją, przejściową transfekcję plazmidowego cDNA. Następnie użyliśmy poklatkowej mikroskopii fluorescencyjnej o wysokiej rozdzielczości HUVEC transfekowanych białkiem wiążącym koniec MT 3 (EB3) i konstruktami cDNA specyficznymi dla mitotycznej kinezyny związanej z centromerami (MCAK), aby ocenić wpływ na dynamikę transfekowanych HUVEC MT. Oparta na PlusTipTracker obliczeniowa analiza obrazu końcówek MT plus znakowanych EB3 miała na celu zmierzenie prędkości wzrostu MT i czasu życia MT na obrazach poklatkowych, aby zmierzyć i porównać wpływ manipulacji eksperymentalnych na dynamikę wzrostu MT. Metodologia ta pozwala na badanie dynamiki MT i określenie, w jaki sposób zlokalizowana regulacja dynamiki MT w regionach subkomórkowych przyczynia się do angiogennych procesów rozgałęziania i migracji EC. Techniki te mają zastosowanie do badań dowolnego MAP, który może być znakowany fluorescencyjnie i wyrażany w żywych komórkach.
Protokół
1. Kultura i utrzymanie HUVEC
- Przygotować kompletną pożywkę podstawną śródbłonka, dodając całą zawartość opakowania suplementu pożywki do wzrostu komórek śródbłonka i 5% mieszaniny antybiotyków penicyliny/streptomycyny do podłoża podstawnego śródbłonka wolnego od czerwieni fenolowej (szczegółowe informacje znajdują się w wykazie materiałów/sprzętu). Podgrzać kompletne podłoże podstawowe śródbłonka do temperatury 37 °C w łaźni wodnej.
- Wyjąć jeden kriowial HUVEC z magazynu ciekłego azotu i szybko rozmrażać w łaźni wodnej o temperaturze 37 °C przez 2 minuty. Po rozmrożeniu ~ 80-90% dodać 500 μl podgrzanej kompletnej pożywki podstawowej śródbłonka do kriowialu, wymieszać pipetując i równomiernie dozować komórki do 100 mm plastikowego naczynia do hodowli tkanek zawierającego 15 ml podgrzanego kompletnego podłoża podstawowego śródbłonka.
- Umieścić komórki w inkubatorze o temperaturze 37 °C z 5% CO2 . Pozwól komórkom przylegać przez noc. Nie usuwaj ani nie zmieniaj pożywki do hodowli komórkowych.
- Gdy szalka o średnicy 100 mm jest > 90% zlewana, przenieść HUVEC do kolby o długości 75cm2 poddanej działaniu kultur tkankowych i utrzymywać przez cały czas na poziomie >60% zbiegu (patrz krok 1.5).
Uwaga: Przy utrzymywaniu gęstości >60% czas podwajania HUVEC wynosi niezmiennie 18-20 godzin. >- W sytuacjach, w których pasażowanie komórek nie jest konieczne (tj. gęstość wynosi <90%), należy odessać pożywkę i zastąpić świeżą, kompletną pożywką śródbłonkową co 48 godzin.
- Gdy HUVEC osiągną >90% konfluencji, spłucz 2 razy 10 ml 1x PBS, a następnie usuń komórki z naczynia do hodowli tkankowej, podając im 1,5 ml 0,25% trypsyny przez 1-2 minuty w temperaturze 37 °C. Uwaga: Żywotność HUVEC jest znacznie zmniejszona poprzez wydłużenie czasu ekspozycji na trypsynę.
- Uratuj komórki, dodając 8,5 ml kompletnego śródbłonka podłoża podstawowego do mieszaniny trypsyny/HUVEC w stosunku 4:1 śródbłonkowe podłoże podstawne kompletne: trypsyna (minimalny stosunek) i zbierz w stożkowej probówce o pojemności 15 ml.
- Wirować przy 1 400 x g przez 4 minuty. Zassać supernatant.
- Zawiesić osad w 2 ml kompletnego śródbłonkowego podłoża podstawowego i dodać komórki do nowej kolby do hodowli tkankowych o długości 225cm2 zawierającej 25 ml kompletnej pożywki podstawowej śródbłonka.
2. Przygotowanie szkiełek nakrywkowych przed hodowlą HUVEC
- Powlekanie szkiełek nakrywkowych podłożami fibronektyny.
- Przygotuj nieskazitelnie czyste szkiełka nakrywkowe 22 mm nr 1,539 i przechowuj w temperaturze pokojowej (RT) w 100% etanolu.
- Użyj palnika Bunsena, aby podpalić szkiełko nakrywkowe i umieść je na szalce Petriego o średnicy 35 mm za pomocą pęsety.
- Przygotować mieszaninę fibronektyny/PBS, mieszając 10 μl bulionu fibronektyny (1 mg/ml) z 990 μl PBS.
- Odpipetować pipetą 250 μl mieszaniny fibronektyny/PBS na szkiełko nakrywkowe w naczyniu o średnicy 35 mm. Rozprowadź równomiernie, aby pokryć powierzchnię szkiełka nakrywkowego.
- Inkubować naczynie przez co najmniej 3 godziny w temperaturze 37 °C i spłukać 3 razy 2 ml 1x PBS przed użyciem.
- Powlekanie szkiełek nakrywkowych podłożami z poliakryloamidu (PA).
- Aktywacja szkiełka nakrywkowego
- Umieść szkiełko nakrywkowe o średnicy 22 mm nr 1,5 w 50% 3-aminopropylotrimetylooksysilanie na 10 minut na płytce mieszającej. Po inkubacji przemyć 10 razy przez 2 minuty w podwójnie destylowanymH2O(ddH2O).
- Inkubować szkiełko nakrywkowe w 0,5% aldehydzie glutarowym przez 30 minut na płytce mieszającej. Po inkubacji przemyć 10 razy przez 2 minuty w ddH2O.
- Preparat poliakryloamidu
- Przygotuj żel PA o zgodności 0,7 kilopaskali (kPa), dodając 3,75 ml 40% akrylamidu, 0,3 ml 2% bis-akrylamidu i 0,95 ml ddH2O.
- Przygotuj 10% roztwór roboczy nadsiarczanu amonu (APS) i przechowuj na lodzie do czasu użycia.
- Aby przygotować roztwór PA dla 1 szkiełka nakrywkowego (całkowita objętość = 166,7 μl), dodaj 0,83 μl ddH2O, 41,7 μl roztworu bis-akrylamidu (wykonanego w kroku 2.2.2.1), 124 μl 10% APS i 0,25 μl TEMED.
- Natychmiast odpipetować 15 μl roztworu PA na szkiełko hydrofobowe (patrz Lista odczynników) i przykryć aktywowanym szkiełkiem nakrywkowym o średnicy 22 mm nr 1,5. Pozostawić PA do polimeryzacji przez 20 minut w temperaturze pokojowej.
- Zdjąć szkiełko nakrywkowe i przenieść do naczynia o średnicy 35 mm. Przemyć 3 razy 2 ml 1x PBS. Przechowywać przez < 2 tygodnie w temperaturze 4 °C.
- Aby związać fibronektynę z żelem poliakrylamidowym, należy narazić szkiełka nakrywkowe pokryte poliakrylamidem na działanie 2 mM sulfo-SANPAH za pomocą 7,500 J światła UV (254 nm). Spłukać raz za pomocą ddH2O.
- Przygotować mieszaninę fibronektyny/PBS, mieszając 10 μl bulionu fibronektyny (1 mg/ml) z 990 μl PBS.
- Pobrać pipetą 250 μl mieszaniny fibronektyny/PBS na szkiełko nakrywkowe na szalce Petriego o średnicy 35 mm. Rozprowadź równomiernie, aby pokryć powierzchnię szkiełka nakrywkowego.
- Inkubować naczynie przez co najmniej 3 godziny w temperaturze 37 °C i spłukać 3 razy 2 ml 1x PBS przed użyciem.
- Aktywacja szkiełka nakrywkowego
3. Transfekcja cDNA i hodowla HUVEC na szkiełku nakrywkowym
- Wykonaj kroki 1.5-1.6.
- Za pomocą hemocytometru policz liczbę komórek i zbierz objętość zawierającą 100 000 komórek/szkiełko nakrywkowe (w przypadku eksperymentów niemigracyjnych) lub 500 000 komórek/szkiełko nakrywkowe (w przypadku eksperymentów migracyjnych). Granulować komórki przez odwirowanie w temperaturze 1 400 x g przez 4 min.
Uwaga: Protokół migracji jest opisany w sekcji 9 poniżej. - Zawiesić komórki, które mają być transfekowane, za pomocą 100 μl buforu do elektroporacji. Połącz z 1 μg cDNA i umieść w kuwecie do elektroporacji. Elektroporacja komórek: mieszanina DNA za pomocą programu przeznaczonego do elektroporacji HUVEC (np. program #: A-034).
- Uratować transfekowane komórki z 500 μl kompletnego śródbłonka podłoża podstawnego i komórek płytki na pokrytym fibronektyną szkiełku nakrywkowym o średnicy 22 mm nr 1,5 (patrz protokół 2.1 powyżej). Inkubować w temperaturze 37 °C przez 3-4 godziny, aby dać czas na ekspresję konstruktów cDNA.
4. Przygotowanie próbki do obrazowania
- Pokrój taśmę dwustronną na paski o wymiarach 2,5 cm x 0,65 cm.
- Uzyskaj czyste szkiełko podstawowe. Weź dwa paski taśmy dwustronnej i zabezpiecz je poziomo wzdłuż górnej i dolnej krawędzi prowadnicy. Uwaga: Ważne jest, aby pozostawić niewielką ilość miejsca między taśmą a krawędzią suwaka w celu uszczelnienia komory, jak opisano w kroku 4.5).
- Zamontuj szkiełko nakrywkowe (od kroku 3.4; komórką do dołu) tak, aby 2 krawędzie szkiełka nakrywkowego spoczywały na taśmie. Użyj kleszczyków, aby delikatnie docisnąć, aby zabezpieczyć szkiełko nakrywkowe.
- Za pomocą mikropipety dodać 40 μl pożywki do obrazowania (kompletne podłoże podstawowe śródbłonka uzupełnione 25 μM HEPES) między szkiełko nakrywkowe a szkiełko podstawowe. Upewnij się, że przestrzeń między szkiełkiem nakrywkowym a szkiełkiem podstawowym jest całkowicie wypełniona nośnikiem obrazowym. Odessać nadmiar pożywki obrazowej (jeśli to konieczne).
- Uszczelnij wszystkie krawędzie ciepłym VALAP (wazelina 1:1:1: lanolina: parafina). Sprawdź, czy nie ma wycieków, delikatnie naciskając szklane szkiełko nakrywkowe.
- Umieść zamontowane i uszczelnione szkiełko nakrywkowe na wstępnie ogrzanym (37 °C) stoliku mikroskopu.
5. Mikroskopia
- Korzystając z mikroskopu konfokalnego z wirującym dyskiem wyposażonego w soczewkę obiektywu zanurzeniowego z kontrastem interferencyjnym (DIC) o powiększeniu 60x, 1,40 z aperturą numeryczną (NA), systemem automatycznego monitorowania ostrości (PFS), elektroniczną migawką do oświetlenia przechodzącego, zmotoryzowanym stolikiem X-and-Y, filtrami pasmowo-przepustowymi umieszczonymi w elektronicznym kole filtrów oraz monolitycznym modułem sumatora laserowego, ustaw ostrość mikroskop na granicy ogniwa/szkiełka nakrywkowego i użyj joysticka stolika mikroskopu, aby zlokalizować pojedynczy komórka.
- Kliknij panel "Ustawienia aparatu" w oprogramowaniu do tworzenia obrazów. W oknie rozwijanym "czas ekspozycji" w panelu Ustawienia aparatu wybierz 400 msec.
Uwaga: Czasy ekspozycji mogą się różnić i należy je określić empirycznie. - Kliknij panel "ND Acquisition" w oprogramowaniu do tworzenia obrazów. Na karcie lambda ( λ) w panelu Akwizycja ND kliknij pola wyboru, aby wybrać lasery 488 i 561 nm. W zakładce "czas" w panelu ND Acquisition ustaw czas akwizycji na 2 sekundy, a czas całkowity na 2 minuty.
- Kliknij przycisk "Uruchom teraz" w panelu Akwizycja ND, aby uzyskać 2-minutową sekwencję zdjęć poklatkowych w odstępach 2 sekund przy użyciu czasu naświetlania 400 ms zarówno dla oświetlenia 488, jak i 561 nm.
- W panelu "Konfiguracja optyczna" programu do obrazowania i korzystając z ustawień kamery opisanych w kroku 5.2, kliknij przycisk lasera 405 nm, a następnie kliknij "Acquire" (Uzyskaj), aby uchwycić pojedynczy obraz białek znakowanych białkiem niebieskiej fluorescencji (BFP).
Uwaga: Generalnie zaleca się ograniczenie ekspozycji komórek (częstotliwość przechwytywania obrazu i/lub czas ekspozycji) do oświetlenia laserowego 405 nm, ponieważ ta długość fali może z czasem uszkodzić komórki.- W przypadku badań MCAK-shRNA należy uzyskać pojedynczy obraz o długości fali 405 nm, aby zweryfikować ekspresję shRNA znakowanego BFP.
- W panelu "Konfiguracja optyczna" programu do tworzenia obrazów i korzystając z ustawień kamery opisanych w kroku 5.2, kliknij przycisk DIC, a następnie kliknij "Uzyskaj", aby przechwycić pojedynczy obraz DIC komórki w celu analizy morfologii rozgałęzień (patrz sekcja 10 poniżej).
- Po uzyskaniu obrazu użyj funkcji "jasność/kontrast" w oprogramowaniu do przetwarzania obrazu, aby cyfrowo zwiększyć sygnał obrazu.
- Eksportuj obrazy z dostosowaniem jasności i kontrastu. Kliknij "Plik", a następnie kliknij "Zapisz jako", a następnie kliknij, aby wybrać ".tif" jako typ pliku obrazu.
Uwaga: Zazwyczaj generuje to 61 .tif plików obrazów z pojedynczej 2-minutowej akwizycji poklatkowej po przechwyceniu zgodnie z opisem w kroku 5.4.
6. Analiza dynamiki MT
- Do śledzenia EB3 użyj oprogramowania plusTipTracker35, pakietu oprogramowania obliczeniowego opartego na MatLab o otwartym kodzie źródłowym, przeznaczonego do automatycznego wykrywania, śledzenia, analizy i wizualizacji znakowanych fluorescencyjnie EB.
- Graficzny interfejs użytkownika (GUI) plusTipGetTracks
- Aby uzyskać dostęp do graficznego interfejsu użytkownika plusTipGetTracks, wpisz plusTipGetTracks.
- Do wykrywania komety EB3 użyj graficznego interfejsu użytkownika, aby przejrzeć i wybrać katalog nadrzędny, który zawiera .tif obrazy.
- W panelu parametrów śledzenia w graficznym interfejsie użytkownika plusTipGetTracks wprowadź następujące wartości: Promień zakresu wyszukiwania = 5 - 10; minimalna długość podrzędnego toru = 3; Maksymalna długość odstępu (klatki) = 12; Maksymalny współczynnik skurczu = 1,0; Maksymalny kąt do przodu = 25; Maksymalny kąt do tyłu = 10; Promień fluktuacji (piksele) = 2; Liczba klatek na sekundę (s) = 2; Rozmiar piksela (μm) = 110.
Uwaga: Najpierw sprawdź optymalne parametry śledzenia za pomocą plusTipParamSweepGUI na reprezentatywnym zestawie .tif plików graficznych. Wprowadzona wartość rozmiaru piksela jest specyficzna dla obiektywu używanego do robienia zdjęć poklatkowych (patrz kroki 5.1-5.2 powyżej). - W przypadku zaznaczenia obszaru zainteresowania (ROI) utwórz maski binarne całej komórki, ręcznie śledząc krawędź komórki przy użyciu obrazu DIC komórki w celu utworzenia wielokąta.
- W przypadku wyboru podregionu zainteresowania (sub-ROI) utwórz maski krawędzi wiodącej i opadającej, ręcznie rysując linię o grubości 2 punktów w poprzek komórki zainteresowania na krawędzi rany za pomocą zmodyfikowanego narzędzia do zaznaczania sub-ROI plusTipTracker.
Uwaga: Linię należy narysować równolegle do krawędzi rany w miejscu, w którym komórka będąca przedmiotem zainteresowania wykracza poza sąsiednie komórki na krawędzi rany31.
- Graficzny interfejs użytkownika plusTipSeeTracks
- Sprawdź i wizualnie sprawdź nakładki ścieżek obrazów .tif przechowywanych w folderze "ROI", klikając przycisk "Drukuj ścieżki" w kolumnie Nakładki ścieżek. Powtórz te czynności dla wszystkich nakładek ścieżek.
- Grupowanie danych można przeprowadzić, klikając przycisk "Utwórz grupy" w kolumnie Ustawienia opcjonalne. Wybierz dane eksperymentalne, które należą do tego samego zestawu danych, klikając pliki danych. Zapisz wybór, nadając "grupie" nazwę, którą można łatwo zidentyfikować (na przykład "grupa kontrolna").
- W przypadku pomiarów dynamiki wzrostu MT Sub-ROI, wprowadź minimalną liczbę klatek obrazu, które musi zostać wykryte przez jeden tor komety EB3 w ramach sub-ROI, aby zakwalifikować się jako "ścieżka" i wyodrębnij odchylenia wzrostu MT w obrębie ROI krawędzi natarcia i opadania, klikając "wybór ręczny" w panelu "Sub-ROIs" w GUI.
Uwaga: Na przykład użyj 3 klatek (6 s) jako minimalnej długości wykrywania, która ma zostać wyodrębniona jako "ścieżka". Wyodrębnione ścieżki z pod-ROI są przechowywane w folderze podprojektu w oryginalnym folderze ROI dla każdej komórki. - Podścieżka wzrostu MT i analiza subpopulacji
- Należy obliczyć średnią prędkość wzrostu MT i średni czas trwania wzrostu MT dla zbiorów danych "grupowych" (zob. etap 6.3.2), dla każdego zwrotu z inwestycji (zob. etap 6.2.4) i dla każdego podzwrotu z inwestycji (zob. etap 6.2.5).
- W kolumnie Wykresy punktowe kwadrantowe w graficznym interfejsie użytkownika plusTipSeeTracks kliknij "Wybierz grupy" i kliknij grupy (utworzone w kroku 6.3.2), które chcesz porównać.
- Wybierz "Szybkość wzrostu" dla opcji osi x i wpisz średnią wartość prędkości wzrostu (z kroku 6.3.4) w polu. Wybierz "Czas życia wzrostu" dla opcji osi y i wpisz średnią wartość czasu życia wzrostu (z kroku 6.3.4) w polu.
- Zaznacz pole obok "Usuń ścieżki na początku/końcu" i obok "Proces wsadowy w grupach". Kliknij "Utwórz wykresy", aby wygenerować profil dystrybucji dla ścieżek wzrostu MT dla całej komórki, krawędzi natarcia i krawędzi spływu sub-ROIs.
Uwaga: W przypadku opisanych tutaj badań ścieżki wzrostu MT są podzielone na cztery subpopulacje: powolne i krótkotrwałe, powolne i długowieczne, szybkie i krótkotrwałe oraz szybkie i długowieczne. - Skopiuj średnie wartości z kroku 6.3.4 do arkusza kalkulacyjnego i zapisz plik z rozszerzeniem .xls.
- Kliknij "Dane", a następnie kliknij "Analiza danych" w oknie rozwijanym Dane. Wybierz "test t: dwie próby przy założeniu równych wariancji", aby porównać średnie prędkości wzrostu MT i czas życia MT. Wyróżnij komórki danych w arkuszu kalkulacyjnym, w których porównania testu t dają wartość p < 0,001.
7. Analiza kolokalizacji
- W celu odejmowania tła, za pomocą "narzędzia linii" programu do obrazowania, narysuj obszar zainteresowania (ROI), klikając na ekranie, aby utworzyć kwadratowy kształt o wielkości 10 μm2 na obrazie kanału zielonego (wzbudzenie 488 nm) w miejscu, w którym nie ma fluorescencji komórki (tło). Powtórz to dla obrazu kanału czerwonego (wzbudzenie 561 nm), korzystając z obrazów z kroku 5.8.
- Korzystając z oprogramowania do obrazowania, kliknij prawym przyciskiem myszy ROI z kroku 7.1 i wybierz "ustaw jako ROI w tle". Kliknij "Obraz", a następnie kliknij "odejmij tło" w oknie rozwijanym, aby odjąć średnie wartości tła (z kroku 7.1) od całego obrazu. Wykonaj odejmowanie tła dla komórek wykazujących współekspresję Em-Aurora A i mCherry-MCAK, mApple-EB3 lub mApple-tubulina.
- Na odjętym w tle obrazie kanału czerwonego kliknij wstążkę Binarny i wybierz "Zdefiniuj próg", a następnie wybierz funkcję "na kanał", aby wykluczyć wyznaczony znacznik fluorescencyjny.
Uwaga: Krok progowania został przeprowadzony na obrazie mCherry-MCAK, mApple-EB3 lub mApple-tubulina, aby umożliwić narysowanie linii, które wyraźnie oznaczały obiekt progowy do analizy kolokalizacji (patrz krok 7.4). - Korzystając z narzędzia linii w oprogramowaniu do obrazowania, narysuj grubą linię o grubości 2 punktów nad wykluczonymi obiektami w obrazie progowym.
- Zaznacz obiekty liniowe narysowane w kroku 7.4. Skopiuj i wklej obiekty liniowe z kanału czerwonego na odpowiadający mu obraz kanału zielonego (Em-Aurora A).
- Zmierz wartości intensywności pikseli w skali szarości pod obiektami liniowymi, aby obliczyć kolokalizację i całkowite wartości Em-Aurora-A dla każdej pojedynczej komórki, wybierając opcję "Zmierz", a następnie "Profil intensywności" z menu rozwijanego w oprogramowaniu do obrazowania.
- Uporządkuj dane według leczenia eksperymentalnego i regionu subkomórkowego, eksportując je do arkusza kalkulacyjnego i zapisując plik jako typ .xls (na przykład "control_grayscale_intensity.xls").
Uwaga: Dane przedstawione w ten sposób reprezentują frakcję kolokalizacyjną całkowitej zmierzonej Em-Aurora-A na region subkomórkowy.
- Uporządkuj dane według leczenia eksperymentalnego i regionu subkomórkowego, eksportując je do arkusza kalkulacyjnego i zapisując plik jako typ .xls (na przykład "control_grayscale_intensity.xls").
- Korzystając z zmierzonych wartości z kroku 7.6, powtórz krok 6.3.7, aby obliczyć istotność statystyczną, używając p <0,05 jako wartości granicznej istotności.
8. Immunofluorescencja
- Utrwal komórki (patrz krok 3.4) za pomocą buforu do koekstrakcji/utrwalania paraformaldehydu/aldehydu glutarowego (PGF-PHEM; 4% paraformaldehydu, 0,15% aldehydu glutarowego, 0,2% detergentu w 60 mM RURACH, 27,3 mM HEPES, 10 mM EGTA i 8,2 mMMgSO4, pH 7,0) przez 10 minut w temperaturze pokojowej.
- Płukać 3 razy przez 5 minut 2 ml 1x PBS.
- Traktować 2 razy przez 15 minut 0,01 g / ml NaBH4 w 1x PBS, aby ugasić reaktywne aldehydy.
Uwaga: NaBH4 tworzy pęcherzyki, które mogą powodować unoszenie się szkiełek nakrywkowych. Bardzo ważne jest, aby szkiełka nakrywkowe pozostały zanurzone podczas tych inkubacji. Jeśli szkiełka nakrywkowe zaczną unosić się na wodzie, użyj kleszczy, aby podnieść jedną krawędź szkiełka nakrywkowego, aby umożliwić bąbelkom ucieczkę. - Spłucz 2 razy 1x PBS, a następnie zablokuj 5% mlekiem beztłuszczowym w 1x PBS na platformie bujanej przez 1 godzinę w temperaturze RT.
- Inkubuj komórki w przeciwciałach pierwszorzędowych (królicza anty-pT288-Aurora A (1:1,000)) i szczurzej anty-α-tubulinie (1:500) przygotowanych w 1x roztworze PBS. Inkubować w temperaturze 4 °C na platformie bujanej przez noc.
- Usunąć przeciwciała pierwszorzędowe i płukać 3 razy przez 5 minut w 1x PBS przed inkubacją z przeciwciałami drugorzędowymi (przeciwko oślim przeciwko królikom (1:1 000) i kozim przeciwciałom przeciw szczurom (1:1 000)) przygotowanym w 5% mleku beztłuszczowym przez 2 godziny w temperaturze 37 °C.
- Zamontuj szkiełko nakrywkowe na szkiełku podstawowym w medium montażowym zoptymalizowanym pod kątem fluorescencji. Uszczelnić krawędzie szkiełka nakrywkowego do szkiełka za pomocą przezroczystego lakieru do paznokci i przechowywać w ciemności w temperaturze 4 °C.
9. Test migracji komórek
- Przeprowadzić hodowlę HUVEC do testów migracji, jak opisano powyżej (Protokół 3: Transfekcja cDNA i hodowla HUVEC na szkiełku nakrywkowym, kroki 3.2-3.3).
- Po transfekcji komórek uratuj transfekowane komórki za pomocą 80 μl kompletnego podłoża podstawnego śródbłonka. Odpipetować próbkę o objętości 80 μl w postaci pojedynczej kropli na środek wysuszonego, okrągłego szkiełka nakrywkowego nr 1,5 pokrytego fibronektyną, o średnicy 22 mm. Nie rozprowadzaj kropli o objętości 80 μl. Inkubować w temperaturze 37 °C przez 3-4 godziny, aby dać czas na przyleganie komórek do zlewającej się monowarstwy.
Uwaga: Wysuszenie szkiełka nakrywkowego jest konieczne, aby zapobiec rozprzestrzenianiu się kropli o objętości 80 μl w kontakcie z szkiełkiem nakrywkowym. Takie podejście pozwala na skoncentrowanie HUVEC na niewielkim obszarze szkiełka nakrywkowego, a tym samym sprzyja szybkiemu tworzeniu się zlewającej się monowarstwy komórek. - Spłucz 2 razy w pełnym śródbłonku podstawnym, aby usunąć nieprzyczepione komórki.
- Aby utworzyć "krawędź rany", zeskrob szkiełko nakrywkowe wysterylizowaną żyletką, delikatnie przeciągając czystą żyletką po monowarstwie HUVEC (od kroku 9.2). Delikatnie przytrzymaj szkiełko nakrywkowe za pomocą kleszczy, aby zapobiec ślizganiu się żyletki podczas skrobania.
- Pozostawić komórki do odzysku w inkubatorze w temperaturze 37 °C przez 3 godziny. Założyć i zamontować szkiełko nakrywkowe (szkiełka nakrywkowe) do obrazowania (patrz protokół 4).
- Rejestruj obrazy z kontrastem fazowym i 488 nm w odstępach 10 minut przez 12 godzin na mikroskopie za pomocą obiektywu fazowego 10x 0,45 NA i kondensora LWD 0,52 NA, korzystając z panelu "Akwizycja ND" w oprogramowaniu do akwizycji obrazu (opisanym w kroku 5.3).
10. Kwantyfikacja rozgałęzień i migracji HUVEC
- W celu analizy rozgałęzień i umożliwienia równomiernego oświetlenia komórek i bezstronnej kwantyfikacji należy uzyskać mikroskopowy obraz transfekowanego HUVEC (patrz krok 3.3) i wykazującego ekspresję konstruktu cDNA mApple-C1, markera objętości komórki.
- Korzystając z oprogramowania do obrazowania, otwórz obraz mApple-C1 i oznacz pozycję po obu stronach gałęzi, w której membrana wykazuje największy kąt krzywizny. Połącz te dwa punkty linią prostą. Ten wiersz to "początek gałęzi".
- Korzystając z narzędzia liniowego w oprogramowaniu do obrazowania, wizualnie zidentyfikuj gałęzie o długości >10 μm od "początku gałęzi" określonego w kroku 10.2. Oblicz długość gałęzi, mierząc odległość od "początku gałęzi" do najbardziej dystalnego punktu końcówki gałęzi (patrz rysunek 4).
- Policz liczbę rozgałęzionych wypukłości o długości >10 μm, aby uzyskać "liczbę gałęzi komórek".
- Na potrzeby analizy migracji, korzystając z obrazów zebranych w kroku 9.6, wizualnie zidentyfikuj HUVEC na brzegu rany na podstawie fizycznej lokalizacji (tj. komórek fizycznie na krawędzi rany) i profilu ekspresji (tj. wybierz zieloną komórkę na krawędzi rany, jeśli eksperyment obejmuje ekspresję GFP).
- Korzystając z obrazów komórki z kontrastem fazowym, wizualnie zidentyfikuj jądro (półprzezroczystą sferyczną strukturę w pobliżu środka komórki), a następnie wizualnie zidentyfikuj jąderko (mała, ciemna, kulista struktura w jądrze) w pierwszym punkcie czasowym obrazów poklatkowych. Kliknij pozycję jąderka, aby oznaczyć współrzędne x i y jąderka.
- Korzystając z oprogramowania do obrazowania, ręcznie śledź jąderko na kolejnych zdjęciach poklatkowych, klikając pozycję jąderka, aby oznaczyć współrzędne x i y jąderka w każdej klatce filmu poklatkowego (ryc. 4).
- Korzystając z oprogramowania do obrazowania, kliknij "Plik", a następnie kliknij Zapisz jako", a następnie kliknij, aby wybrać typ pliku obrazu ".xls".
- Otwórz plik z danymi śledzenia dłoni (z kroku 10.8) za pomocą arkusza kalkulacyjnego. Obliczyć średnią prędkość migracji i średnią odległość migracji do miejsca pochodzenia.
- Korzystając z arkusza kalkulacyjnego, kliknij "Dane", a następnie kliknij "Analiza danych" w oknie rozwijanym Dane. Wybierz test wariancji z korektą Bonferroniego, jednoczynnikową analizę wariancji z ufnością >95% jako punkt odcięcia dla istotności statystycznej.
Wyniki
Hodowla HUVEC do mikroskopii żywych komórek
Obrazowanie żywych komórek HUVEC wykazujących ekspresję białek fluorescencyjnych wymaga utrzymania tych komórek w środowisku odpowiednim dla prawidłowego wzrostu, przeżywalności oraz prawidłowej ekspresji i funkcji białek. Rysunek 1 przedstawia schemat protokołu służącego do przygotowania buforowanego i zamkniętego układu, który zapewnia zoptymalizowane charakterystyki optyczne niezbędne do rejestracji obrazów time-lapse żywych komórek. Cienkie paski dwustronnej taśmy zostają naklejone na szkiełko przedmiotowe (Rysunek 1A), a następnie nakładka szkiełkowa z hodowanymi komórkami HUVEC zostaje odwrócona i przyłożona do taśmy w taki sposób, aby komórki były skierowane w stronę szkiełka przedmiotowego (Rysunek 1B). W ten sposób taśma tworzy niewielką szczelinę między dwiema szklanymi powierzchniami, zapewniając przestrzeń, w której komórki mogą być zanurzone w odpowiedniej pożywce hodowlanej (Rysunek 1C; patrz Protokół 4 powyżej). W końcowym kroku szkiełko nakładkowe zostaje uszczelnione ze szkiełkiem przedmiotowym za pomocą mieszaniny wazeliny, lanoliny i wosku parafinowego (mieszanina 1:1:1, VALAP; Rysunek 1D), aby utworzyć zamknięty układ. Ta metoda hodowli komórek była stosowana zarówno podczas krótkich sekwencji obrazowania komet EB3, jak i podczas dłuższych sekwencji eksperymentów dotyczących rozgałęziania i migracji. Dodatkowo woskowa konsystencja VALAP pozwala na łatwe usunięcie go ze szkiełka przedmiotowego i nakładkowego po zakończeniu eksperymentu obrazowania, dzięki czemu na tym samym szkiełku i próbce komórkowej, która była wizualizowana w czasie rzeczywistym, można przeprowadzić dodatkowe procedury, takie jak fiksacja i immunoznakowanie (patrz Protokół 8).
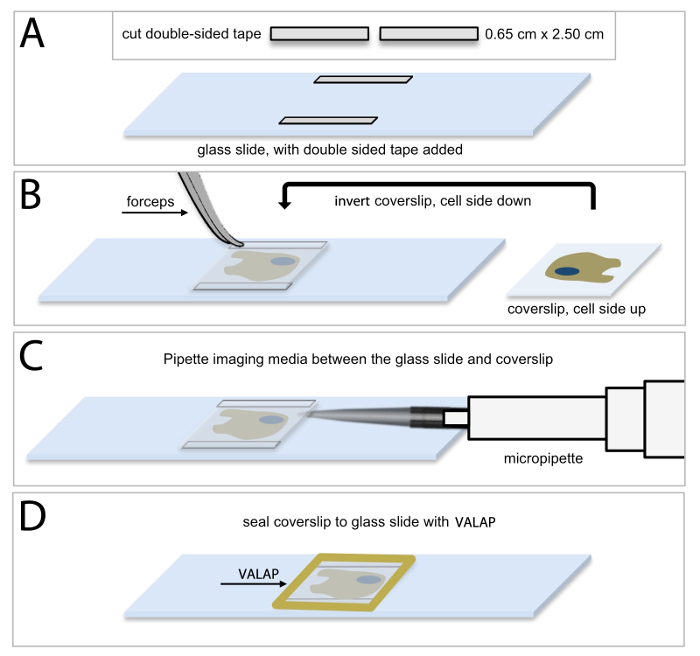
Rysunek 1: Metodyka hodowli HUVEC do obrazowania mikroskopowego żywych komórek. (A) Wytnij dwa kawałki dwustronnej taśmy w postaci prostokątnych pasków o wymiarach 0,65 cm x 2,50 cm; jeden pasek taśmy dwustronnej przyklej poziomo wzdłuż górnej krawędzi szkiełka, a drugi wzdłuż dolnej krawędzi szkiełka. Ważne jest, aby pozostawić niewielki odstęp między taśmą a krawędzią szkiełka w celu uszczelnienia komory, zgodnie z opisem w (D). (BZa pomocą pęsety należy wyjąć szkiełko nakrywkowe z HUVEC, a następnie odwrócić je (stroną z komórkami do dołu) i położyć na kawałkach taśmy.C) Za pomocą mikropipety dodać 40 μl pośrodków obrazujących (pełne podłoże bazowe dla komórek śródbłonka uzupełnione o 25 μM HEPES) pomiędzy szkiełkiem podstawowym a nakrywką. Należy upewnić się, że przestrzeń między nakrywką a szkiełkiem jest całkowicie wypełniona medium obrazującym i nie ma w niej pęcherzyków powietrza. W razie potrzeby należy użyć aspiratora wzdłuż krawędzi nakrywki, aby usunąć nadmiar medium. (D) Użyj ciepłego VALAP (1:1:1 wazelina : lanolina : parafina), aby uszczelnić brzegi szkiełka nakrywkowego. Sprawdź, czy ośrodek obrazowania nie wycieka, delikatnie naciskając na szkiełko nakrywkowe. W razie potrzeby użyj dodatkowej ilości VALAP w celu uszczelnienia. Prosimy kliknąć tutaj, aby wyświetlić powiększoną wersję tej ryciny.
Zautomatykowane śledzenie znakowanego fluorescencyjnie białka EB3 umożliwia kompleksową analizę dynamiki wzrostu mikrotubul (MT) w całej komórce oraz w jej poszczególnych regionach. Pozyskanie wyraźnych, odrębnych i charakteryzujących się wysoką rozdzielczością czasową i przestrzenną obrazów mikroskopowych białka EB3 jest niezbędne do analizy ruchów EB3 wewnątrz komórki. Ekspresja znakowanego fluorescencyjnie EB3 w komórkach HUVEC różni się znacznie między poszczególnymi komórkami, a intensywność fluorescencji w obrębie tej samej komórki zazwyczaj wzrasta w ciągu kilku godzin. Dlatego ważne jest uwzględnienie i monitorowanie tych zmian w profilu ekspresji, aby zidentyfikować potencjalny wpływ zwiększonej ekspresji EB na dynamikę wzrostu MT. Najlepiej osiągnąć to poprzez ocenę profilów intensywności fluorescencji w skali szarości dla każdej obrazowanej komórki, a następnie ograniczenie analizy danych do tych komórek, które wykazują określony zakres profilu ekspresji w skali szarości. Wstępna ocena zestawów danych profilu ekspresji jest kluczowa i powinna być porównana z danymi dotyczącymi dynamiki wzrostu MT uzyskanymi za pomocą oprogramowania plusTipTracker dla każdej komórki. Profile ekspresji można przedstawić w funkcji prędkości wzrostu MT oraz czasu życia wzrostu MT dla każdej komórki w grupie eksperymentalnej, aby określić pożądany zakres ekspresji w skali szarości i zidentyfikować potencjalne wartości odstające.
Rysunek 2 przedstawia komórkę HUVEC hodowaną na podłożu z fibronektyny (patrz Protokół 2.1 powyżej), wykazującą bliskie optymalnym poziomy ekspresji EB3 znakowanego mApple. Fluorescencyjne komety EB3 pokazano w serii obrazów time-lapse z okresu 12 s (Rysunek 2A). Analiza komet EB3 przy użyciu oprogramowania plusTipTracker obejmuje zautomatyzowaną detekcję komet EB3 klatka po klatce (zielone i żółte kropki, Rysunek 2B). Komety wykryte w każdej klatce są następnie łączone, w zależności od zmiany ich pozycji między klatkami, w celu wygenerowania ścieżek EB3 oraz wizualnej nakładki ścieżek EB3 (Rysunek 2C-F). Nakładki ścieżek są oznaczone kolorami, a rozróżnienia kolorystyczne mogą być definiowane przez parametry wprowadzone przez użytkownika. Zazwyczaj rozróżnienia te opierają się na globalnej średniej prędkości wzrostu MT oraz czasie życia wzrostu MT5,31, co pozwala na podział danych na cztery grupy: wzrost wolny i krótkotrwały (czerwony), wolny i długotrwały (żółty), szybki i krótkotrwały (zielony) oraz szybki i długotrwały wzrost MT (niebieski; Rysunek 2G). Śledzenie dynamiki wzrostu MT znakowanego EB3 za pomocą plusTipTracker umożliwia również definiowanie przez użytkownika obszarów zainteresowania (ROI). PlusTipTracker wyodrębnia dane dotyczące ścieżek wzrostu MT z wnętrza zdefiniowanego przez użytkownika ROI (Rysunek 2A, B oraz F), co pozwala na porównanie dynamiki wzrostu MT w różnych obszarach tej samej komórki.
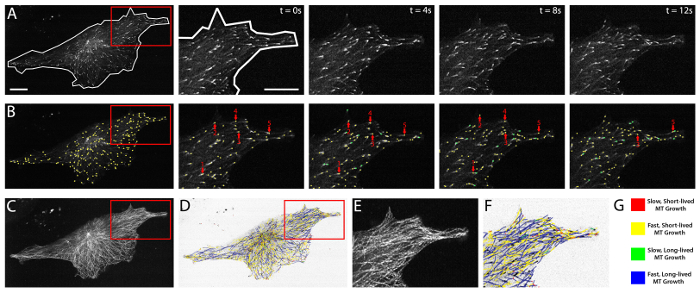
Rycina 2: Wykrywanie i śledzenie komet EB3 oraz wyjście danych z programu plusTipTracker. (A) film time-lapse komórki HUVEC wykazującej ekspresję mApple EB3. Lewy panel przedstawia widok całej komórki oraz maskę całej komórki (biała linia) wyznaczającą granice komórki. Czerwona ramka reprezentuje powiększony obszar pokazany na obrazach time-lapse (prawe panele). Prawe panele przedstawiają surowe obrazach time-lapse w skali szarości dla komet EB3 w kolejnych klatkach obrazowania (t = 0 s – t = 12 s). (B) detekcja komet EB3 za pomocą plusTipTracker na podstawie obrazów przedstawionych w (A). Panel lewy przedstawia widok całej komórki z wykrytymi kometami (żółte kropki). Czerwona ramka oznacza powiększony obszar pokazany na obrazach z sekwencji czasowej (panele prawe). Panele prawe wyróżniają pięć wykrytych komet EB3 (czerwone strzałki) i śledzą te pięć komet w ciągu 12-sekundowego okresu obrazowania. Zielone kropki reprezentują wykryte komety EB3, które nie istniały (lub nie zostały wykryte) w poprzednim przedziale czasowym. (C) Maksymalna projekcja intensywności 61 klatek (film z 2 min) komet EB3 przedstawionych w (A). (D) nakładka śledzenia MT plusTipTracker dla tych samych 61 klatek (film 2 min) pokazanych w (C). (E) Powiększenie projekcji maksymalnej intensywności (czerwona ramka w C). (F) Powiększenie nałożenia śladów MT z plusTipTracker na projekcję maksymalnej intensywności (czerwona ramka w D). (G) Legenda kolorystyczna dla nakładek ścieżek przedstawionych na (D) i (F). Klasyfikacja jako wolne, szybkie, krótkotrwałe lub długotrwałe opiera się na średniej wartości dla wszystkich ścieżek wzrostu zmierzonych w grupie dziesięciu HUVEC wykazujących ekspresję mApple-EB3. Dla ułatwienia wizualizacji nakładki ścieżek w (D) i (F) zostały wygenerowane przy użyciu odwróconej intensywności pikseli obrazu komórki przedstawionego na (A). Paski skali = 20 μm. Prosimy kliknąć tutaj, aby wyświetlić powiększoną wersję tej ryciny.
Wzorce rozgałęziania i migracji HUVEC są wrażliwe na sygnały mechaniczno-fizyczne pochodzące z ECM.
Komórki HUVECs są znane z reagowania na różne rodzaje sygnałów, co prowadzi do zmian morfologicznych determinujących odpowiednią odpowiedź komórkową na konkretne sygnały36,40-42. Komórki HUVECs hodowane na szklanych podłożach pokrytych fibronektyną (Rysunek 3A) lub na sztywnych dwuwymiarowych macierzach poliakrylamidowych ECM (5 kPa) zazwyczaj wykazują morfologię okrągłą lub wydłużoną z niewielką liczbą wyraźnych rozgałęzionych wypustek (Rysunek 3B). Jednakże, przy hodowli na bardzo miękkich dwuwymiarowych macierzach poliakrylamidowych ECM (0,7 kPa), komórki HUVECs wykazują morfologię silnie rozgałęzioną, co wynika z indukowanego podatnością obniżenia kurczliwości miozyny-II4,5,31 (Rysunek 3C). Zatem komórki HUVECs regulują swoją morfologię komórkową poprzez mechanosensing ECM, co odbywa się poprzez lokalną modulację dynamiki MT oraz kurczliwości akto-miozyny.
Ponieważ komórki HUVEC wykazują szeroką gamę cech morfologicznych, w celu pomiaru ich rozgałęzień kluczowe jest najpierw zdefiniowanie, czym jest wypustka rozgałęziona, a następnie określenie, w jaki sposób będzie ona mierzona w sposób obiektywny. Jedna z technik wykorzystuje podejście czterostopniowe, w którym granica komórki lub „maska” jest generowana poprzez ręczne obrysowanie krawędzi komórki z wykorzystaniem obrazu komórki wykazującej fluorescencyjny marker objętościowy do wyznaczenia krawędzi komórki (Rycina 3D). Po wygenerowaniu maski miejsca powstania rozgałęzień są definiowane poprzez zlokalizowanie największego kąta zakrzywienia pomiędzy wypustką rozgałęzioną a ciałem komórki. Rysowana jest linia wyznaczająca „miejsce powstania rozgałęzienia” (fioletowe linie pod kątem; Rycina 3E). Liczbę rozgałęzień mierzy się po prostu poprzez policzenie liczby rozgałęzień zdefiniowanym miejscem powstania (Rycina 3F). Długość rozgałęzienia mierzy się jako odległość od miejsca powstania rozgałęzienia do jego dystalnego wierzchołka (Rycina 3G). Aby uniknąć uwzględnienia w analizie danych małych projekcji lamelipodialnych, dodatkowe kryteria wymagają, aby rozgałęzienia były dłuższe („długość rozgałęzienia”) niż szerokie (w „miejscu powstania rozgałęzienia”) oraz aby ich długość wynosiła co najmniej dziesięć mikronów5,31.
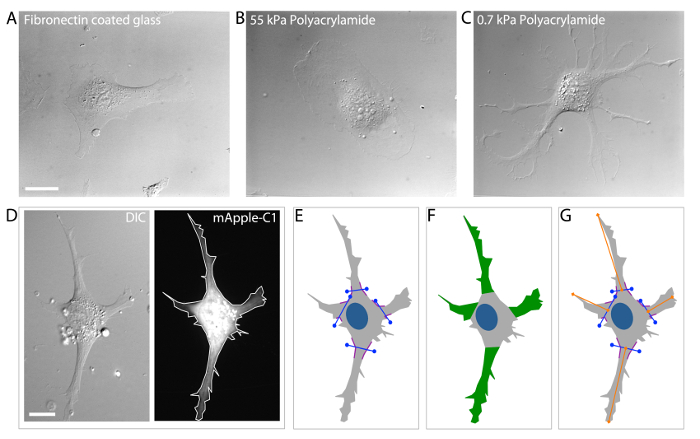
Rysunek 3: Analiza morfologii rozgałęzień HUVEC. (A-C) przykłady obrazów DIC komórek HUVEC hodowanych na szklanych ECM powlekanych fibronektyną (Asztywne (5 kPa) macierze zewnątrzkomórkowe (ECM) z poliakrylamidu (B) oraz miękkich (0,7 kPa) macierzy zewnątrzkomórkowych (ECM) z poliakrylamidu (C). Rozgałęzianie jest znacznie zwiększone w komórkach HUVEC hodowanych na macierzach zewnątrzkomórkowych z poliakryloamidu o sztywności 0,7 kPa (C) w porównaniu do sztywniejszych ECM (A, B). (D). Obraz mikroskopowy w kontraście DIC (obraz po lewej) transfekowanej komórki HUVEC wykazującej ekspresję konstruktu cDNA mApple-C1 (marker objętości komórki; obraz po prawej). (E) Określ miejsce odgałęzienia, lokalizując największy kąt zakrzywienia (t.j. miejsce, w którym błona wykazuje największą krzywiznę; linie koloru fioletowego) po obu stronach odgałęzienia, a następnie połączyć te kąty linią prostą (linie niebieskie). (F) Identyfikacja i wybór rozgałęzionych wypustek, które się wysunięły >10 μm od „punktu początkowego odgałęzienia” (zdefiniowanego w E). Należy policzyć liczbę odgałęzionych wypustek, aby uzyskać „liczbę odgałęzień”. (G) Za pomocą narzędzia linii w aplikacji adnotacji i pomiarów oprogramowania NIS Elements zmierz odległość od środka „początku odgałęzienia” do najbardziej dystalnego punktu odgałęzienia, aby uzyskać „długość odgałęzienia”. Skala = 20 μm. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
Oprócz wyczuwania sztywności ECM, komórki HUVEC wyczuwają i reagują również na eliminację sąsiednich kontaktów międzykomórkowych, indukowaną poprzez zranienie metodą scratch (zadrapania). W teście migracji komórki HUVEC hodowane w monowarstwie są poddawane zranieniu metodą scratch, a następnie mierzy się charakterystykę ich migracji (patrz Protokół 9 powyżej). Po wywołaniu rany poprzez zadrapanie monowarstwy, komórki HUVEC znajdujące się na brzegu rany polaryzują się, tworząc wysuwający się przód (leading edge), który rozciąga się w obszar rany (Rysunek 4A, t = 0 hr). W ciągu 10-12 hr spolaryzowane komórki HUVEC z brzegu rany migrują do obszaru rany i wypełniają ją, tworząc nową, zlewającą się monowarstwę (Rysunek 4A, t = 1 hr). Podobnie jak w przypadku rozgałęziania HUVEC, obecne dowody sugerują, że polaryzacja i migracja są w krytyczny sposób zależne od skoordynowanej reorganizacji cytoszkieletu mikrotubul (MT) i aktynowego43-49. Jest to osiągane częściowo poprzez lokalną inhibicję indukowanego przez MCAK rozpadu MT na przednim brzegu, ale nie na tylnym brzegu komórek HUVEC znajdujących się na krawędzi rany31. Wrażliwość dynamiki MT na polaryzację indukowaną raną jest inicjowana przez GTPazę Rac1, która oddziałuje na liczne białka regulatorowe downstream, w tym kinazę Aurora-A, która fosforyluje i inhibuje MCAK na przednim brzegu, oraz inne kinazy zdolne do inhibicji lub aktywacji MAPs w celu lokalnej modulacji wzrostu i skracania się MT18,31,36,48,50-53. Szerokie dowody eksperymentalne wspierają tezę, że koordynacja wysuwania się przedniego brzegu i skurczu tylnego brzegu jest sterowana poprzez cykle aktywacji Rac1 w celu promowania montażu MT na przednim brzegu oraz aktywacji RhoA dla kurczliwości akto-miozyny na tylnym brzegu, co napędza ukierunkowaną motywność9,41,51,52,54-58.
Do chwili obecnej nie opracowano ustandaryzowanej metodologii automatycznego śledzenia migracji komórek. Wynika to z trudności w komputerowej analizie granic między komórkami a macierzą zewnątrzkomórkową (ECM), które nieustannie zmieniają się w miarę polaryzacji i migracji komórek brzegu rany. Choć wiele programów komputerowych umożliwia śledzenie komórek znakowanych fluorescencyjnie59-64, populacja znakowanych fluorescencyjnie komórek HUVEC w eksperymentach z migracją brzegu rany stanowi około 30-40% całkowitej populacji HUVEC, w związku z czym większość komórek brzegu rany musi być wizualizowana za pomocą mikroskopii fazokontrastowej lub DIC. Ponadto podczas pomiaru migracji brzegu rany istotne jest ocenianie komórek fluorescencyjnych i niefluorescencyjnych w obrębie tej samej rany, aby zidentyfikować specyficzne efekty konstruktów ekspresyjnych zarówno wewnątrz grup badawczych, jak i pomiędzy nimi. Obecnie najlepszym podejściem do pomiaru migracji HUVEC jest ręczne śledzenie, w którym w pierwszej kolejności identyfikuje się komórkę brzegu rany, a następnie jądro komórkowe i jąderko (Rysunek 4B). Jąderko służy jako wyznacznik pozycji do śledzenia komórek ze względu na wysoką gęstość rozpraszania światła i stosunkowo niewielki rozmiar. Te dwie cechy jąderka ułatwiają jego identyfikację i ograniczają błąd pomiarowy poprzez zawężenie obszaru, w którym użytkownik może zaznaczać poszczególne pozycje ścieżki. Ścieżki migracji HUVEC są następnie generowane poprzez klikanie w jąderko na kolejnych klatkach obrazów time-lapse. Na koniec mierzy się i analizuje prędkość migracji oraz dystans migracji od punktu wyjścia dla kontrolnych i eksperymentalnych grup komórek (Rysunek 4B).
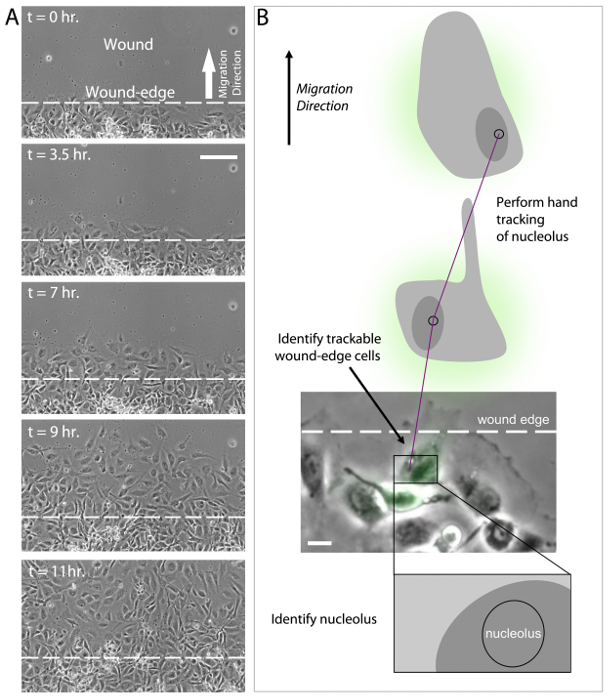
Rycina 4: Analiza komórek HUVEC na brzegu rany i śledzenie migracji. (A) obrazy w kontraście fazowym (powiększenie 20X) z 1-godzinnej serii obrazowania poklatkowego HUVEC na brzegu rany po zadrapaniu (znany również jako „Test migracji”). Rana oraz kierunek migracji są zaznaczone na panelu t = 0 h. Wykazano, że komórki HUVEC przekraczają krawędź rany i przemieszczają się w jej głąb, aż do momentu utworzenia monowarstwy komórek (t = 3,5 h – t = 1 h).B) Analiza obrazowania time-lapse w teście migracji (jak pokazano w A) wymaga najpierw zidentyfikowania komórki HUVEC na brzegu rany, którą można śledzić, na podstawie lokalizacji komórki (t. j. komórki znajdujące się fizycznie na brzegu rany) oraz profil ekspresji (it.j., wybrać komórkę o zielonej krawędzi rany (jeśli eksperyment obejmuje ekspresję GFP). Na obrazie w kontraście fazowym zidentyfikować jądro komórkowe oraz jąderko. Ręcznie śledzić ruch jąderka na kolejnych obrazach z serii time-lapse, korzystając z aplikacji do adnotacji i pomiarów w oprogramowaniu NIS Elements, aby określić prędkość migracji oraz odległość od punktu wyjścia. Skala = 100 μm (A), 20 μm (B). Aby wyświetlić powiększoną wersję tej figury, kliknij tutaj.
Dyskusja
Wykorzystanie HUVEC w eksperymentach morfologicznych i migracyjnych.
Obrazowanie żywych komórek dynamiki wzrostu MT znakowanej EB3 w HUVEC wymaga odpowiednich i powtarzalnych warunków hodowli komórek w celu pomiaru i oceny zmian we wzroście MT i morfologii HUVEC, tak aby można je było następnie przypisać do sygnału sygnalizacyjnego ECM. HUVEC stanowią doskonały model do badania kształtu i ruchliwości komórek. Są wysoce podatne na transfekcję za pomocą znakowanych fluorescencyjnie cDNA, wykazują dramatyczną morfologię w odpowiedzi zarówno na rozpuszczalne, jak i fizyczne sygnały sygnalizacyjne i zachowują zdolność do organizowania się w rurki naczyniowe, gdy zapewnione są odpowiednie warunki hodowli komórkowej65-70. Pierwotne hodowle komórkowe, takie jak HUVEC, wymagają ostrożnego obchodzenia się i monitorowania liczby pasaży komórkowych w celu zapewnienia, że komórki są zdrowe i że będą zachowywać się normalnie podczas eksperymentów. Na przykład, podczas przeprowadzania eksperymentów badających cytoszkielet i/lub morfologię komórki, HUVEC nie powinny być używane do eksperymentów poza dziesiątym pasażem hodowli komórkowej, ponieważ HUVEC zazwyczaj zaczynają wykazywać niejednorodne morfologie około pasażu od dwunastego do piętnastego.
Gęstość komórek jest również krytycznym regulatorem zdrowia i proliferacji HUVEC. Badania rozgałęzień HUVEC (patrz Protokół 10.1-10.4 powyżej) wykorzystują hodowle o stosunkowo niskiej gęstości komórek, aby zapewnić komórkom fizyczną przestrzeń do interakcji z ich ECM i rozszerzenia rozgałęzionych wypukłości. W przeciwieństwie do tego, w badaniach migracji ran na krawędzi (patrz Protokół 10.5-10.8), HUVEC są hodowane w monowarstwie przed zranieniem. W związku z tym HUVEC na krawędzi rany wykazują stosunkowo nierozgałęzioną morfologię, wydłużają wypukłości krawędzi natarcia i wykazują interakcje komórka-komórka ze swoimi bezpośrednimi sąsiadami podczas migracji do rany.
Zastrzeżenia i zalety śledzenia dynamiki MT w żywych HUVEC.
Mikroskopia wirującego dysku jest doskonałym podejściem do testowania hipotez eksperymentalnych, które wymagają konfokalnej klarowności obrazu z wysoką rozdzielczością czasową. Dzięki odpowiedniej kamerze i modułowi laserowemu, to podejście mikroskopowe jest czułe na fluorescencję o niskiej emisji i może pomóc w zmniejszeniu fotowybielania w porównaniu z innymi rodzajami mikroskopii fluorescencyjnej. Co ważne, podejście to doskonale nadaje się również do obrazowania w umiarkowanej i wysokiej rozdzielczości czasowej, ponieważ jest wymagane do generowania kompleksowych pomiarów dynamiki wzrostu MT przy użyciu metody znakowania EB3 w wielu różnych typach komórek.
Chociaż metodologia EB3 oznaczania rosnących końcówek MT ma wyraźne zalety w porównaniu z innymi metodami fluorescencyjnego znakowania MT, ma również unikalne wady. Na przykład istnieje pewna część macierzy MT, która nie rośnie aktywnie w danym momencie, w tym zarówno populacja demontujących MT, jak i populacja stabilnych, niedynamicznych MT71-74. EB3 nie oznaczałby tych dwóch populacji MT, a zatem wkład tych dwóch populacji nie zostałby uwzględniony w analizie danych eksperymentalnych. Alternatywne metodologie oceny całej macierzy MT koncentrowały się na ekspresji tubuliny znakowanej fluorescencyjnie, która włącza się do wszystkich populacji MT i pozwala na identyfikację rosnących, kurczących się i stabilnych MT. Jednak ze względu na stosunkowo dużą gęstość matrycy MT w pobliżu środka komórki i w sąsiedztwie centrum organizowania mikrotubul (MTOC), znakowanie całej macierzy MT stwarza niedogodność w przeprowadzaniu analizy obrazu końców MT, które nie znajdują się w pobliżu obrzeży komórki75-77. Eksperymenty wykorzystujące dwukolorowe znakowanie MT z fluorescencyjną tubuliną i fluorescencyjnym EB3 w żywych komórkach ujawniły jakościowo, że zdecydowana większość MT znakowanych tubuliną jest również znakowana EB378. Ponadto nie istnieje skuteczna metoda automatycznego śledzenia MT znakowanych tubuliną fluorescencyjną. Oznacza to, że gromadzenie danych i pomiary dynamiki MT w komórkach wykazujących ekspresję tubuliny fluorescencyjnej wymagają ręcznego śledzenia poszczególnych MT, co jest procesem podatnym na błędy i żmudnym. W rezultacie, zautomatyzowana analiza obliczeniowa MT znakowanych EB3 stała się preferowaną metodologią pomiaru dynamiki MT, ponieważ może być stosowana w eksperymentach z dynamiką MT na wielu typach komórek i w różnych reżimach eksperymentalnych35,79.
Powiązanie dynamiki wzrostu MT z morfologią i migracją HUVEC.
Z punktu widzenia badacza cytoszkieletu, niezwykle przydatną adaptacją automatycznej analizy śledzenia plusTipTracker jest możliwość pomiaru i oceny zarówno całych komórek, jak i regionalnych zmian w dynamice wzrostu MT. Wymóg, aby komórka stała się spolaryzowana, jest niezbędnym warunkiem wstępnym kierunkowej migracji komórki. W związku z tym spolaryzowane sygnały sygnalizacyjne od dawna są znane jako kluczowe czynniki napędzające kierunkową migrację komórek30,31,51,54,56,80,81. Na przykład rozpuszczalne cząsteczki sygnałowe, takie jak VEGF, indukują polimeryzację aktyny i wzrost MT w kierunku sygnału VEGF w typach komórek śródbłonka2,82-87. Dodatkowo, w odpowiedzi na fizyczne interakcje z ECM (na przykład mechanosensing zgodności i wymiarowości), HUVEC modulują swoją dynamikę MT poprzez lokalną regulację MAP w celu promowania wzrostu MT w wydłużonych rozgałęzionych wypukłościach, a to służy do kierowania migracją HUVEC w kierunku wskazówki5,31,88. Tak więc polaryzacja w odpowiedzi na sygnały sygnalizacji zewnątrzkomórkowej podkreśla potrzebę eksperymentalnej oceny zlokalizowanych zmian w dynamice cytoszkieletu.
Jednoczesne obrazowanie dynamiki wzrostu MT na żywych komórkach (przy użyciu podejścia EB3) i migracji komórek HUVEC jest niezwykle trudne do przeprowadzenia, ponieważ MT rosną w skali sekund, podczas gdy zmiany w morfologii komórek i migracji kierunkowej zachodzą w skali godzin. Oba procesy są jednak ze sobą ściśle powiązane. Co więcej, ciągłe, szybkie obrazowanie znakowanego fluorescencyjnie EB3 w drugiej skali czasowej prowadzi do fotowybielania sygnału EB3. Próby przezwyciężenia tego problemu poprzez przeprowadzanie krótkich serii obrazowania EB3 (1-2 minutowa seria akwizycji) co 30 minut zakończyły się sukcesem, ale można było to osiągnąć tylko w niewielkiej liczbie EC, które miały optymalną ekspresję EB3 i które nie wykazywały niekorzystnych skutków dla powtarzającego się oświetlenia laserowego5.
Alternatywnym podejściem, które pozwala na interpretację, w jaki sposób dynamika wzrostu MT przyczynia się do zmian w morfologii i migracji komórek, jest narzędzie plusTipTracker Region of Interest (ROI)35 (patrz Protokół 6.6). Metodologia ta pozwala na podział ścieżek wzrostu MT całych komórek na regiony zdefiniowane przez użytkownika, z których można następnie wyodrębnić i przeanalizować ścieżki wzrostu MT. Na przykład porównania "rozgałęzionych" i "nierozgałęzionych" regionów komórki ujawniły, że MT rosną wolniej i trwalej w rozgałęzionych regionach w porównaniu z nierozgałęzionymi obwodami komórek5. W spolaryzowanych HUVEC z krawędzią nawiniętą porównanie dynamiki wzrostu MT krawędzi natarcia i krawędzi spływu wykazało, że demontaż MT wywołany przez MCAK jest hamowany specyficznie w obrębie krawędzi natarcia, ale nie krawędzi spływu. Regionalna ocena dynamiki wzrostu MT krawędzi natarcia i spływu w HUVEC eksprymujących mutanty Rac1 i / lub fosforylacji MCAK ujawniła ponadto, że indukowana przez Rac1 aktywacja kinazy Aurora-A specyficznie i lokalnie hamuje aktywność MCAK w obrębie krawędzi natarcia, aby napędzać polaryzację HUVEC i migrację kierunkową31. W związku z tym połączenie automatycznego śledzenia dynamiki wzrostu MT i regionalnej oceny dynamiki wzrostu MT w obrębie rozgałęzionych występów i/lub krawędzi czołowej HUVEC na krawędzi rany, pozwoliło nam powiązać dynamikę wzrostu MT z morfologią i migracją HUVEC.
Opisane protokoły mają na celu zapewnienie ogólnie prostej i wysoce powtarzalnej metodologii hodowli HUVEC i badań eksperymentalnych. Niemniej jednak wiele szczegółów protokołu jest złożonych i czasochłonnych, co z kolei stwarza możliwość wystąpienia błędów lub trudności w przeprowadzeniu metodologii eksperymentalnej. Chociaż podjęto próbę rozwiązania potencjalnych problemów w całym protokole, tutaj przedstawiono dodatkowe, szczegółowe rozwiązywanie potencjalnych problemów, które są mniej powszechne lub w inny sposób skrócone jako uwagi w protokołach metodologicznych.
W odniesieniu do powlekania szkiełek nakrywkowych podłożami poliakrylamidowymi (Protokół 2.2), częstym problemem, który się pojawia, jest złożony charakter aktywacji szkiełek nakrywkowych, sprzęgania poliakrylamidu ze szkłem, aktywacji poliakrylamidu, a następnie sprzęgania ECM z poliakrylamidem. Jednym ze szczególnie trudnych i potencjalnie problematycznych etapów jest hodowla HUVEC na żelu fibronektynowo-poliakrylamidowym po wystawieniu szkiełek nakrywkowych pokrytych poliakrylamidem na działanie 2 mM sulfo-SANPAH (krok 2.2.2.6 powyżej). Kluczowe znaczenie dla powodzenia hodowli HUVEC na tych substratach ma całkowite usunięcie sulfo-SANPAH z systemu eksperymentalnego po koniugacji ECM. Najlepszym sposobem na osiągnięcie tego celu jest przemywanie ddH2O i inkubacja szkiełek nakrywkowych w ddH2O na wytrząsarce przez noc. Jeśli komórki hodowane na ECM z poliakrylamidu nie przeżywają lub jeśli żywotność jest mniejsza niż oczekiwano, zaleca się zwiększone i wielokrotne płukanie sulfo-SANPAH po koniugacji z fibronektyną (krok 2.2.2.9) w celu potencjalnego złagodzenia tego problemu.
W odniesieniu do Protokołu 3 (transfekcja cDNA i hodowla HUVEC na szkiełku nakrywkowym), głównym czynnikiem wpływającym na powodzenie procedury elektroporacji jest obchodzenie się z HUVEC zarówno podczas trypsynizacji komórek w celu usunięcia ich z plastikowej kolby, jak i po zakończeniu elektroporacji (kroki 3.3-3.4 powyżej). Bardzo ważne jest, aby uważnie monitorować HUVEC podczas przebywania w trypsynie i nie przekraczać czasu potrzebnego do "zaokrąglenia" komórek na powierzchni kolby (zwykle 1-2 min). Zbyt długi czas spędzony w trypsynie jest główną przyczyną śmierci HUVEC, która zwykle nie jest uświadamiana, dopóki komórki nie zostaną posiane na szkiełkach nakrywkowych pokrytych fibronektyną (krok 3.4), a następnie nie przyczepią się do substratu.
Co równie ważne, HUVEC (i większość pierwotnych typów ogniw) nie radzą sobie dobrze, gdy są zawieszone przez długi czas w buforze do elektroporacji. Podczas eksperymentów na większą skalę, na przykład, gdy użytkownik ma pięć lub więcej stanów wymagających elektroporacji, lepiej jest trzymać ogniwa w pojedynczych probówkach (1 probówka na transfekcję) i mieszać je, pojedynczo, w buforze do elektroporacji bezpośrednio przed elektroporacją. Takie podejście minimalizuje czas inkubacji w buforze do elektroporacji i maksymalizuje przeżywalność HUVEC. Ponadto krytyczne znaczenie ma również natychmiastowe uratowanie w kompletnych pożywkach hodowlanych po elektroporacji. Opóźnienia w akcji ratunkowej wynoszące jedną minutę lub więcej po elektroporacji mogą spowodować prawie całkowitą śmierć HUVEC i dlatego należy ich unikać.
Powiązany test migracji komórek (Protokół 9), technika hodowli HUVEC o bardzo dużej gęstości zależy od krytycznej modyfikacji (opisanej w kroku 9.2) tradycyjnej metodologii hodowli komórkowej HUVEC (opisanej w Protokole 3), która wymaga wysuszenia szkiełka nakrywkowego pokrytego fibronektyną w celu umożliwienia hodowli HUVEC na bardzo małym obszarze szkiełka nakrywkowego. Często, jeśli szkiełko nakrywkowe nie jest całkowicie wysuszone lub jeśli wcześniejsze pokrycie szkiełka nakrywkowego fibronektyną (kroki 2.1 lub 2.2) nie było skuteczne, komórki zawierające podłoże, które są umieszczane na szkiełku nakrywkowym, tracą napięcie powierzchniowe i rozszerzają się do krawędzi szkiełka nakrywkowego, zmniejszając w ten sposób gęstość komórek na szkiełku nakrywkowym. Jedną z metod rozwiązania tego potencjalnego problemu jest zassanie podłoża z szkiełka nakrywkowego, a następnie umieszczenie szkiełka nakrywkowego (nadal w naczyniu 35 mm) z tyłu szafy bezpieczeństwa biologicznego na 5-10 minut. Ta adaptacja może pomóc w umożliwieniu przepływu powietrza w szafce, aby pomóc w suszeniu naczynia. Jeśli po wyschnięciu na powietrzu na szkiełku nakrywkowym pozostanie widoczny płyn, odessać plamy płynu i ponownie pozostawić do wyschnięcia na powietrzu przez dodatkowe 5-10 minut w komorze bezpieczeństwa biologicznego. Ważne jest, aby pamiętać, że nie ma sposobu, aby całkowicie uniknąć tego potencjalnego problemu, ale staje się on mniejszym problemem przy wielokrotnym stosowaniu protokołu. Jest to również zalecenie dotyczące rozwiązywania problemów, aby podczas przygotowywania szkiełek nakrywkowych do testu migracji komórek (lub ogólnie dowolnego testu) przygotować dodatkowe szkiełka nakrywkowe i mieć dodatkowe HUVEC gotowe do użycia na wypadek problemów po drodze.
Mając na uwadze te rozważania dotyczące rozwiązywania problemów, ważne jest również, aby podkreślić użyteczność omawianych protokołów i ich implikacje w przyszłych badaniach nad biologią komórki. Możliwości zastosowania podejścia poliakryloamidowego są szerokie i obejmują nie tylko dwuwymiarowe badania zaangażowania komórki-ECM (opisane powyżej), ale także badania trójwymiarowe5. To zastosowanie ma kluczowe znaczenie dla pogłębienia naszej wiedzy na temat tego, w jaki sposób HUVEC regulują kształt i migrację komórek w środowiskach fizjologicznych i powinno zapewnić badaczom podstawową wiedzę na temat tego, w jaki sposób zmiany morfologiczne są koordynowane ze zmianami cytoszkieletu. Podczas gdy opisane tutaj protokoły koncentrują się na pomiarach dynamiki wzrostu MT, większość protokołów może i powinna być dostosowana do pomiaru dowolnej liczby innych mikroskopijnie mierzalnych aspektów interakcji komórka-ECM. Jeśli chodzi o dynamikę MT, istnieje wiele MAP, w tym co najmniej 14 rodzin kinezyn89, z których każda może odgrywać potencjalną rolę w przyczynianiu się do polaryzacji HUVEC i ukierunkowanej migracji, a wszystkie z nich można badać przy użyciu przedstawionych protokołów.
Przyszłe badania powinny być również ukierunkowane na zaangażowanie komórki w ECM w stanach normalnych i chorobowych. Przedstawione tutaj protokoły HUVEC mają zastosowanie do badań prawidłowych procesów homeostatycznych naczyń krwionośnych, a także do stanów chorobowych, w tym chorób serca, retinopatii, wzrostu guza i przerzutów, by wymienić tylko kilka. Sprzężenie widocznie przezroczystych ECM i substratów poliakrylamidowych o podatnej zgodności z badaniami mikroskopowymi pozwoli na przeprowadzenie badań zaangażowania komórka-ECM, dzięki czemu można monitorować angiogenezę naczyniową komórek śródbłonka z wysoką rozdzielczością przestrzenną i czasową. Tego typu podejścia eksperymentalne zaczęły już ujawniać istotne różnice w kształcie komórek śródbłonka, polarności, migracji i wpływie białek, które regulują te procesy5,31,90. Przyszłe wysiłki powinny mieć na celu określenie, w jaki sposób połączenie zgodności z ECM i mechanosensacji wymiarowej może służyć do lokalnego kontrolowania białek, które kierują i regulują dynamikę cytoszkieletu.
Oświadczenia
Autorzy oświadczają, że nie mają konkurencyjnych interesów finansowych.
Podziękowania
Specjalne podziękowania dla dr Clare M. Waterman za mentoring i dyskusje, Michelle Baird i Mike'a Davidsona za dostarczenie wielu fluorescencyjnych konstruktów cDNA używanych w tych badaniach, oraz Kathryn Applegate i Gaudenz Danuser za opracowanie oprogramowania do analizy plusTipTracker MT. Prace te były częściowo wspierane przez grant dla K.A.M z National Heart Lung and Blood Institute (NHLBI) oraz National Institutes of Health (NIH). (Dotacja: 4K22HL113069).
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Aurora A Inhibitor I | Selleck Chemicals | S1451 | |
| 2% roztwór Bis | Bio-Rad | 1610142 | |
| 3-aminopropylotrimetyloksyloksysilan | Sigma-Aldrich | A3648 | |
| 40% akryloamid | Bio-Rad | 1610140 | |
| 405, 488, 561, 640 nm moduł sumatora laserowego MLC400 dużej mocy | Agilent Technologies | 99462 | |
| Nadsiarczan amonu | Sigma-Aldrich | A3678 | |
| anty– mysie kulki immunoprecypitacyjne IgG | Odczynniki TrueBlot; Rockland Inc. | 88-1688-31 | |
| anty– kulki immunoprecypitacyjne królików IgG | Odczynniki TrueBlot; Rockland Inc. | 88-7788-31 | |
| ET455/50m, Filtr emisji DAPI-ET | Chroma Technology Corp. | ET455/50m | |
| ET525/36m Filtr emisyjny | Chroma Technology Corp. | ET525/36m | |
| ET605/70m Filtr emisyjny | Chroma Technology Corp. | ET605/70m | |
| ET700/75m Filtr emisyjny | Chroma Technology Corp. | ET700/75m | |
| Surowica bydlęca Albumina frakcja V | Produkty RPI | A30075-100.0 | |
| Clara chłodzona kamera urządzenia ze sprzężeniem ładunkowym | Andor Technology | 77026010 | |
| Cy3 osioł anty-królik | Jackson ImmunoResearch | 711-165-152 | |
| DPBS | Thermo Fisher Scientific | 14190250 | |
| Dyelight 649 kozi antyszczur | Jackson ImmunoResearch | 112-496-068 | |
| EGM-MV SingleQuot Dostawa i Czynniki wzrostu (zawartość pokazana poniżej) | Lonza | CC-4143 | |
| Płodowa surowica bydlęca 25 ml | |||
| Ekstrakt z mózgu bydlęcego 2,0 ml | |||
| Siarczan gentamycyny 0,5 ml | |||
| Naskórkowy czynnik wzrostu 0,5 ml | |||
| Hydrokortyzon 0,5 ml | |||
| Penicylina/Streptomycyna (10 000 j.m. Pen/ml, 10 000 µ g Strep/ml) 10,0 ml | |||
| EGTA | Sigma-Aldrich | E3884-100G | |
| Migawka elektroniczna | Instrument Sutter | 77016099 | |
| Fibronektyna | EMD Milipore | FC010 | |
| Aldehyd glutarowy | Thermo Fisher Scientific | S80026 | |
| HALT Inhibitor proteazy | Thermo Fisher Scientific | PI-78425 | |
| HEPES | Sigma-Aldrich | H4034 | |
| HRP koza anty-mysia | Jackson ImmunoResearch | 115-036-062 | |
| HRP koza anty-królik | Jackson ImmunoResearch | 111-036-045 | |
| Membrana PVDF Immuno-Blot | Bio-Rad | 162-0174 | |
| Lanolina | Thermo Fisher Scientific | 8006-54-0 | |
| Magnez siarczan | Sigma-Aldrich | M2643-500G | |
| Mikroskop | Nikon TiE | MEA53100 | |
| Stopień zmotoryzowany | ASI Technologies | MS-2000 | |
| Medium montażowe | Dako | CS70330-2 | |
| Mysz anty-Aurora A | Abcam | ab130156 | |
| Mysz anty-GAPDH | Abcam | ab9484 | |
| Mysz anty-MCAK | Abcam | ab50778 | |
| Mysia antytubulina (DM1A) | Technologia sygnalizacji komórkowej | 3873S | |
| Lakier do paznokci | Mikroskopia elektronowa Sciences | 72180 | |
| Oprogramowanie NIS Elements | Nikon | MQS310000 | |
| Nucleofector Kit V | Lonza | VACA-1003 | Zawiera bufor do elektroporacji |
| Parafina | Thermo Fisher Scientific | P31-500 | |
| Penicylina-Streptomycyna (10 000 IU Pen/ml, 10 000 µ g Strep/ml) | MP Biomedicals | 91670249 | |
| Wazelina | Dow Corning | 2021854-1113 | |
| Rury | Sigma-Aldrich | P6757-100G | |
| plusTipTracker | |||
| Królik anty-GFP | Abcam | ab290 | |
| Królik anty– pT288– Aurora A | Abcam | ab18318 | |
| Szczur anty– α-tubulina | AbD Serotec | MCA78G | |
| Borowodorek sodu | Thermo Fisher Scientific | 678-10 | |
| Krążek przędzalniczy | Andor Technology | Yokagawa CSU-X1 | |
| Sulfo-SANPAH | Thermo Fisher Scientific | PI-22589 | |
| SuperSignal West Pico Podłoże chemiluminescencyjne | Thermo Fisher Scientific | 34080 | |
| Triton X-100 | Thermo Fisher Scientific | BP151-500 | |
| Trypsyna | Corning | MT25053CI | |
| Tween-20 | Thermo Fisher Scientific | BP337 |
Bibliografia
- Gerhardt, H., Betsholtz, C. How do endothelial cells orientate? EXS. 94, 3-15 (2005).
- Gerhardt, H., et al. VEGF guides angiogenic sprouting utilizing endothelial tip cell filopodia. J Cell Biol. 161, 1163-1177 (2003).
- Bayless, K. J., Johnson, G. A. Role of the cytoskeleton in formation and maintenance of angiogenic sprouts. J Vasc Res. 48, 369-385 (2011).
- Fischer, R. S., Gardel, M., Ma, X., Adelstein, R. S., Waterman, C. M. Local cortical tension by myosin II guides 3D endothelial cell branching. Curr Biol. 19, 260-265 (2009).
- Myers, K. A., Applegate, K. T., Danuser, G., Fischer, R. S., Waterman, C. M. Distinct ECM mechanosensing pathways regulate microtubule dynamics to control endothelial cell branching morphogenesis. J Cell Biol. 192, 321-334 (2011).
- Rodriguez, O. C., et al. Conserved microtubule-actin interactions in cell movement and morphogenesis. Nat Cell Biol. 5, 599-609 (2003).
- Waterman-Storer, C. M., Salmon, E. D. Actomyosin-based retrograde flow of microtubules in the lamella of migrating epithelial cells influences microtubule dynamic instability and turnover and is associated with microtubule breakage and treadmilling. J Cell Biol. 139, 417-434 (1997).
- Waterman-Storer, C. M., Salmon, E. D. Microtubule dynamics: treadmilling comes around again. Curr Biol. 7, R369-R372 (1997).
- Wittmann, T., Bokoch, G. M., Waterman-Storer, C. M. Regulation of leading edge microtubule and actin dynamics downstream of Rac1. J Cell Biol. 161, 845-851 (2003).
- Ahmad, F. J., Pienkowski, T. P., Baas, P. W. Regional differences in microtubule dynamics in the axon. J Neurosci. 13, 856-866 (1993).
- Dent, E. W., Callaway, J. L., Szebenyi, G., Baas, P. W., Kalil, K. Reorganization and movement of microtubules in axonal growth cones and developing interstitial branches. J Neurosci. 19, 8894-8908 (1999).
- Dent, E. W., Kalil, K. Axon branching requires interactions between dynamic microtubules and actin filaments. J Neurosci. 21, 9757-9769 (2001).
- Dehmelt, L., Nalbant, P., Steffen, W., Halpain, S. A microtubule-based, dynein-dependent force induces local cell protrusions: Implications for neurite initiation. Brain Cell Biol. 35, 39-56 (2006).
- van Veen, M. P., van Pelt, J. Dynamic mechanisms of neuronal outgrowth. Prog Brain Res. 102, 95-108 (1994).
- Myers, K. A., He, Y., Hasaka, T. P., Baas, P. W. Microtubule transport in the axon: Re-thinking a potential role for the actin cytoskeleton. Neuroscientist. 12, 107-118 (2006).
- Stehbens, S., Wittmann, T. Targeting and transport: how microtubules control focal adhesion dynamics. J Cell Biol. 198, 481-489 (2012).
- Stehbens, S. J., et al. CLASPs link focal-adhesion-associated microtubule capture to localized exocytosis and adhesion site turnover. Nat Cell Biol. 16, 561-573 (2014).
- Wittmann, T., Waterman-Storer, C. M. Spatial regulation of CLASP affinity for microtubules by Rac1 and GSK3beta in migrating epithelial cells. J Cell Biol. 169, 929-939 (2005).
- Kumar, P., et al. GSK3beta phosphorylation modulates CLASP-microtubule association and lamella microtubule attachment. J Cell Biol. 184, 895-908 (2009).
- Al-Bassam, J., Chang, F. Regulation of microtubule dynamics by TOG-domain proteins XMAP215/Dis1 and CLASP. Trends Cell Biol. 21, 604-614 (2011).
- Desai, A., Verma, S., Mitchison, T. J., Walczak, C. E. Kin I kinesins are microtubule-destabilizing enzymes. Cell. 96, 69-78 (1999).
- Hunter, A. W., et al. The kinesin-related protein MCAK is a microtubule depolymerase that forms an ATP-hydrolyzing complex at microtubule ends. Mol Cell. 11, 445-457 (2003).
- Lee, T., Langford, K. J., Askham, J. M., Bruning-Richardson, A., Morrison, E. E. MCAK associates with EB1. Oncogene. 27, 2494-2500 (2008).
- Walczak, C. E., Mitchison, T. J., Desai, A. XKCM1: a Xenopus kinesin-related protein that regulates microtubule dynamics during mitotic spindle assembly. Cell. 84, 37-47 (1996).
- Maney, T., Hunter, A. W., Wagenbach, M., Wordeman, L. Mitotic centromere-associated kinesin is important for anaphase chromosome segregation. J Cell Biol. 142, 787-801 (1998).
- Lan, W., et al. Aurora B phosphorylates centromeric MCAK and regulates its localization and microtubule depolymerization activity. Curr Biol. 14, 273-286 (2004).
- Ganem, N. J., Upton, K., Compton, D. A. Efficient mitosis in human cells lacking poleward microtubule flux. Curr Biol. 15, 1827-1832 (2005).
- Wordeman, L., Wagenbach, M., von Dassow, G. MCAK facilitates chromosome movement by promoting kinetochore microtubule turnover. J Cell Biol. 179, 869-879 (2007).
- Kline-Smith, S. L., Walczak, C. E. The microtubule-destabilizing kinesin XKCM1 regulates microtubule dynamic instability in cells. Mol Biol Cell. 13, 2718-2731 (2002).
- Moore, A. T., et al. MCAK associates with the tips of polymerizing microtubules. J Cell Biol. 169, 391-397 (2005).
- Braun, A., et al. Rac1 and Aurora A regulate MCAK to polarize microtubule growth in migrating endothelial cells. J Cell Biol. 206, 97-112 (2014).
- Tanenbaum, M. E., Medema, R. H., Akhmanova, A. Regulation of localization and activity of the microtubule depolymerase MCAK. Bioarchitecture. 1, 80-87 (2011).
- Kushner, E. J., et al. Excess centrosomes disrupt endothelial cell migration via centrosome scattering. J Cell Biol. 206, 257-272 (2014).
- Siekmann, A. F., Affolter, M., Belting, H. G. The tip cell concept 10 years after: new players tune in for a common theme. Exp Cell Res. 319, 1255-1263 (2013).
- Applegate, K. T., et al. plusTipTracker: Quantitative image analysis software for the measurement of microtubule dynamics. J Struct Biol. 176, 168-184 (2011).
- Montenegro Gouveia, S., et al. In vitro reconstitution of the functional interplay between MCAK and EB3 at microtubule plus ends. Curr Biol. 20, 1717-1722 (2010).
- Honnappa, S., et al. An EB1-binding motif acts as a microtubule tip localization signal. Cell. 138, 366-376 (2009).
- Stout, A., D'Amico, S., Enzenbacher, T., Ebbert, P., Lowery, L. A. Using plusTipTracker software to measure microtubule dynamics in Xenopus laevis growth cones. J Vis Exp. , e52138(2014).
- Waterman-Storer, C. M. Microtubule/organelle motility assays. Curr Protoc Cell Biol. Chapter 13, Unit 13(2001).
- Kutys, M. L., Yamada, K. M. An extracellular-matrix-specific GEF-GAP interaction regulates Rho GTPase crosstalk for 3D collagen migration. Nat Cell Biol. 16, 909-917 (2014).
- Friedl, P., Wolf, K., Zegers, M. M. Rho-directed forces in collective migration. Nat Cell Biol. 16, 208-210 (2014).
- Hellstrom, M., et al. Dll4 signalling through Notch1 regulates formation of tip cells during angiogenesis. Nature. 445, 776-780 (2007).
- Semina, E. V., et al. T-cadherin activates Rac1 and Cdc42 and changes endothelial permeability. Biochemistry (Mosc). 74, 362-370 (2009).
- Liang, Z. W., et al. Nestin-mediated cytoskeletal remodeling in endothelial cells: novel mechanistic insight into VEGF-induced cell migration in angiogenesis. Am J Physiol Cell Physiol. 308, C349-C358 (2015).
- Kamath, K., Smiyun, G., Wilson, L., Jordan, M. A. Mechanisms of inhibition of endothelial cell migration by taxanes. Cytoskeleton (Hoboken). 71, 46-60 (2014).
- Pasquier, E., et al. Antiangiogenic concentrations of paclitaxel induce an increase in microtubule dynamics in endothelial cells but not in cancer cells. Cancer Res. 65, 2433-2440 (2005).
- Sun, X., et al. Regulation of tumor angiogenesis by the microtubule-binding protein CLIP-170. Protein Cell. 4, 266-276 (2013).
- Lyle, K. S., Corleto, J. A., Wittmann, T. Microtubule dynamics regulation contributes to endothelial morphogenesis. Bioarchitecture. 2, 220-227 (2012).
- Ganguly, A., Yang, H., Zhang, H., Cabral, F., Patel, K. D. Microtubule dynamics control tail retraction in migrating vascular endothelial cells. Mol Cancer Ther. 12, 2837-2846 (2013).
- Wittmann, T., Bokoch, G. M., Waterman-Storer, C. M. Regulation of microtubule destabilizing activity of Op18/stathmin downstream of Rac1. J Biol Chem. 279, 6196-6203 (2004).
- Waterman-Storer, C. M., Worthylake, R. A., Liu, B. P., Burridge, K., Salmon, E. D. Microtubule growth activates Rac1 to promote lamellipodial protrusion in fibroblasts. Nat Cell Biol. 1, 45-50 (1999).
- Pasapera, A. M., et al. Rac1-dependent phosphorylation and focal adhesion recruitment of myosin IIA regulates migration and mechanosensing. Curr Biol. 25, 175-186 (2015).
- Cooper, J. R., Wagenbach, M., Asbury, C. L., Wordeman, L. Catalysis of the microtubule on-rate is the major parameter regulating the depolymerase activity of MCAK. Nat Struct Mol Biol. 17, 77-82 (2010).
- Hu, Y. L., et al. Roles of microtubule dynamics and small GTPase Rac in endothelial cell migration and lamellipodium formation under flow. J Vasc Res. 39, 465-476 (2002).
- Davis, G. E., Koh, W., Stratman, A. N. Mechanisms controlling human endothelial lumen formation and tube assembly in three-dimensional extracellular matrices. Birth Defects Res C Embryo Today. 81, 270-285 (2007).
- Spaargaren, M., Bos, J. L. Rab5 induces Rac-independent lamellipodia formation and cell migration. Mol Biol Cell. 10, 3239-3250 (1999).
- Petrie, R. J., Yamada, K. M. At the leading edge of three-dimensional cell migration. J Cell Sci. 125, 5917-5926 (2012).
- Westenskow, P. D., et al. Ras pathway inhibition prevents neovascularization by repressing endothelial cell sprouting. J Clin Invest. 123, 4900-4908 (2013).
- Chernomoretz, A., Bush, A., Yu, R., Gordon, A., Colman-Lerner, A. Using Cell-ID 1.4 with R for microscope-based cytometry. Curr Protoc Mol Biol. Chapter 14, (2008).
- Tarnawski, W., et al. A robust algorithm for segmenting and tracking clustered cells in time-lapse fluorescent microscopy. IEEE J Biomed Health Inform. 17, 862-869 (2013).
- Rambaldi, D., Pece, S., Di Fiore, P. P. flowFit: a Bioconductor package to estimate proliferation in cell-tracking dye studies. Bioinformatics. 30, 2060-2065 (2014).
- Cordelieres, F. P., et al. Automated cell tracking and analysis in phase-contrast videos (iTrack4U): development of Java software based on combined mean-shift processes. PLoS One. 8, e81266(2013).
- Henry, K. M., et al. PhagoSight: an open-source MATLAB(R) package for the analysis of fluorescent neutrophil and macrophage migration in a zebrafish model. PLoS One. 8, e72636(2013).
- Klein, J., et al. TLM-Tracker: software for cell segmentation, tracking and lineage analysis in time-lapse microscopy movies. Bioinformatics. 28, 2276-2277 (2012).
- Gerhardt, H., Betsholtz, C. Endothelial-pericyte interactions in angiogenesis. Cell Tissue Res. 314, 15-23 (2003).
- Geudens, I., Gerhardt, H. Coordinating cell behaviour during blood vessel formation. Development. 138, 4569-4583 (2011).
- Davis, G. E., Stratman, A. N., Sacharidou, A., Koh, W. Molecular basis for endothelial lumen formation and tubulogenesis during vasculogenesis and angiogenic sprouting. Int Rev Cell Mol Biol. 288, 101-165 (2011).
- Tung, J. J., Tattersall, I. W., Kitajewski, J. Tips stalks, tubes: notch-mediated cell fate determination and mechanisms of tubulogenesis during angiogenesis. Cold Spring Harb Perspect Med. 2, a006601(2012).
- Davis, G. E., et al. Control of vascular tube morphogenesis and maturation in 3D extracellular matrices by endothelial cells and pericytes. Methods Mol Biol. 1066, 17-28 (2013).
- Kim, D. J., Martinez-Lemus, L. A., Davis, G. E. EB1, p150Glued, and Clasp1 control endothelial tubulogenesis through microtubule assembly, acetylation, and apical polarization. Blood. 121, 3521-3530 (2013).
- Desai, A., Mitchison, T. J. Microtubule polymerization dynamics. Annu Rev Cell Dev Biol. 13, 83-117 (1997).
- Drechsel, D. N., Kirschner, M. W. The minimum GTP cap required to stabilize microtubules. Curr Biol. 4, 1053-1061 (1994).
- Schulze, E., Kirschner, M. Dynamic and stable populations of microtubules in cells. J Cell Biol. 104, 277-288 (1987).
- Kirschner, M., Mitchison, T. Beyond self-assembly: from microtubules to morphogenesis. Cell. 45, 329-342 (1986).
- Malikov, V., Cytrynbaum, E. N., Kashina, A., Mogilner, A., Rodionov, V. Centering of a radial microtubule array by translocation along microtubules spontaneously nucleated in the cytoplasm. Nat Cell Biol. 7, 1213-1218 (2005).
- Wieczorek, M., Bechstedt, S., Chaaban, S., Brouhard, G. J. Microtubule-associated proteins control the kinetics of microtubule nucleation. Nat Cell Biol. 17, 907-916 (2015).
- Wiese, C., Zheng, Y. Microtubule nucleation: gamma-tubulin and beyond. J Cell Sci. 119, 4143-4153 (2006).
- Shin, W. D., Fischer, R. S., Kanchawong, P., Kim, Y., Lim, J., Myers, K. A., Nishimura, Y., Plotnikov, S. V., Thievessen, I., Yarar, D., Sabass, B., Waterman, C. M. Live cell imaging: A laboratory. , 2nd, 119-138 (2010).
- Matov, A., et al. Analysis of microtubule dynamic instability using a plus-end growth marker. Nat Methods. 7, 761-768 (2010).
- Gundersen, G. G., Bulinski, J. C. Selective stabilization of microtubules oriented toward the direction of cell migration. Proc Natl Acad Sci U S A. 85, 5946-5950 (1988).
- Wittmann, T., Waterman-Storer, C. M. Cell motility: can Rho GTPases and microtubules point the way? J Cell Sci. 114, 3795-3803 (2001).
- Jakobsson, L., Bentley, K., Gerhardt, H. VEGFRs and Notch: a dynamic collaboration in vascular patterning. Biochem Soc Trans. 37, 1233-1236 (2009).
- Blanco, R., Gerhardt, H. VEGF and Notch in tip and stalk cell selection. Cold Spring Harb Perspect Med. 3, a006569(2013).
- Gerhardt, H. VEGF and endothelial guidance in angiogenic sprouting. Organogenesis. 4, 241-246 (2008).
- Napione, L., et al. Unraveling the influence of endothelial cell density on VEGF-A signaling. Blood. 119, 5599-5607 (2012).
- Benedito, R., et al. Notch-dependent VEGFR3 upregulation allows angiogenesis without VEGF-VEGFR2 signalling. Nature. 484, 110-114 (2012).
- Czeisler, C., Mikawa, T. Microtubules coordinate VEGFR2 signaling and sorting. PLoS One. 8, e75833(2013).
- Howes, S. C., Alushin, G. M., Shida, T., Nachury, M. V., Nogales, E. Effects of tubulin acetylation and tubulin acetyltransferase binding on microtubule structure. Mol Biol Cell. 25, 257-266 (2014).
- Hirokawa, N., Noda, Y., Tanaka, Y., Niwa, S. Kinesin superfamily motor proteins and intracellular transport. Nat Rev Mol Cell Biol. 10, 682-696 (2009).
- Fischer, R. S., Myers, K. A., Gardel, M. L., Waterman, C. M. Stiffness-controlled three-dimensional extracellular matrices for high-resolution imaging of cell behavior. Nat Protoc. 7, 2056-2066 (2012).
Przedruki i uprawnienia
