Oligomeryzacja receptora ryanodyny, homo-tetramerycznego kanału jonowego pośredniczącego w uwalnianiu Ca2+ z wewnątrzkomórkowych magazynów, jest krytyczna dla skurczu mięśnia szkieletowego i sercowego. W tym artykule przedstawiono komplementarne metody in vivo i in vitro do wykrywania samoasocjacji białek i wyznaczania stechiometrii homo-oligomerów.
Artykuł metodologiczny
Genetyczne i biochemiczne podejścia do oceny oligomeryzacji białek in vivo i in vitro: studium przypadku receptora ryanodyny
W tym artykule
Podsumowanie
Streszczenie
Oligomeryzacja jest często wymogiem strukturalnym dla białek, aby spełniały swoje specyficzne funkcje komórkowe. Na przykład tetrameryzacja receptora ryanodine (RyR) jest niezbędna do wytworzenia funkcjonalnego pora kanału uwalniającego Ca2+. W tym miejscu opisujemy szczegółowe protokoły oceny samoasocjacji białek, w tym drożdże dwuhybrydowe (Y2H), koimmunoprecypitacyjne (co-IP) i chemiczne testy sieciowania. W układzie Y2H samooddziaływanie białek jest wykrywane za pomocą testu β-galaktozydazy w drożdżach wykazujących współekspresję przynęty GAL4 i docelowych fuzjach badanego białka. Samointerakcja białek jest dalej oceniana za pomocą co-IP przy użyciu znakowanych HA i cMyc fuzji badanego białka ulegającego koekspresji w komórkach HEK293 ssaków. Precyzyjna stechiometria homo-oligomeru białka jest badana za pomocą sieciowania i analizy SDS-PAGE po ekspresji w komórkach HEK293. Korzystając z tych różnych, ale uzupełniających się technik, konsekwentnie obserwowaliśmy samoasocjację N-końcowej domeny RyR i wykazaliśmy jej wewnętrzną zdolność do tworzenia tetramerów. Metody te mogą być stosowane do badań interakcji białko-białko i homooligomeryzacji innych integralnych białek błonowych ssaków.
Wprowadzenie
Skurcz mięśnia szkieletowego i mięśnia sercowego jest wywoływany przez uwalnianie Ca2+ w retikulum sarkoplazmatycznym za pośrednictwem RyR. Istnieją trzy ssacze izoformy RyR z kanałem funkcjonalnym złożonym z czterech identycznych podjednostek. Każda podjednostka RyR składa się z dużej cytoplazmatycznej regulatorowej części N-końcowej i małej C-końcowej części zawierającej domeny transbłonowe, które tworzą pory Ca2+ o wysokiej przewodności. Nieprawidłowe interakcje wewnątrz i między podjednostkami leżą u podstaw dysfunkcji kanału RyR i skutkują zaburzeniami nerwowo-mięśniowymi i sercowymi1. Identyfikacja i charakterystyka konkretnych domen zaangażowanych w zależność struktura-funkcja RyR jest zatem kluczowa dla zrozumienia patofizjologii RyR.
Tradycyjne techniki biochemicznej interakcji białko-białko wymagają znacznych ilości oczyszczonego białka, często wytwarzanego przez bakterie. Nie jest to możliwe w przypadku RyR, bardzo dużego białka błonowego złożonego z ~5000 aminokwasów, podczas gdy jego rekombinowane fragmenty nie są łatwo podatne na ekspresję i oczyszczanie bakteryjne. W związku z tym alternatywne systemy ekspresji obejmujące eukariotyczne komórki gospodarza są wymagane dla integralnych białek błonowych ssaków. Wcześniej zastosowaliśmy testy Y2H, co-IP i sieciowania, aby wspólnie wykazać, że tetrameryzacja N-końca jest cechą strukturalną, która jest zachowana w trzech izoformach RyR ssaków2,3. Co ważne, odkryliśmy, że pojedyncza mutacja punktowa związana z arytmogenną chorobą serca zaburza samoasocjację N-końca i skutkuje dysfunkcyjnym kanałem RyR4. Zastosowaliśmy również te techniki do badań oligomeryzacji cytoplazmatycznego C-końcowego ogona5 RyR, a także N-końca homologicznego wewnątrzkomórkowego kanału uwalniania Ca2 +, receptora trifosforanu inozytolu 1,4,5 2.
W teście Y2H, interakcja między dwoma białkami (X i Y) jest mierzona przez rekonstytucję funkcjonalnego czynnika transkrypcyjnego (GAL4) i wynikającą z tego aktywację genów reporterowych6-9. Dwa różne wektory klonowania są używane do generowania fuzji dwóch badanych białek z dwiema fizycznie rozdzielnymi, niezależnymi domenami GAL4: domeną wiążącą DNA (DNA-BD)/fuzją białka X (przynęta) i domeną aktywacji (AD)/fuzją białka Y (cel). Y2H można wykorzystać do sprawdzenia, czy białko oddziałuje ze sobą, generując fuzje GAL4 DNA-BD i AD tego samego białka. Genetycznie modyfikowane szczepy Y2H mają niedobór GAL4 i GAL80 (białko GAL80 jest represorem GAL4), a także niedobory TRP1 i LEU2 (w celu zapewnienia selekcji żywieniowej odpowiednio plazmidów przynęty i ofiary). W jądrze drożdży rekombinowane peptydy DNA-BD i AD są zbliżane do siebie fizycznie, aby wytworzyć hybrydowy czynnik transkrypcyjny GAL4 tylko poprzez interakcję X:Y ich fuzji. Podejście to umożliwia szybkie genetyczne badania przesiewowe w celu wykrycia interakcji białko-białko poprzez równoległą transkrypcyjną aktywację genów reporterowych prototroficznych (HIS3 kodujących enzym niezbędny do biosyntezy histydyny) i chromogennych (kodowanie LacZ dla β-galaktozydazy (β-Gal)) genów. Główną zaletą Y2H jest to, że jest to test in vivo, który wykrywa nawet słabe lub przejściowe interakcje białko-białko. Co więcej, wykrywanie polega na prostym zastosowaniu selekcji wzrostu (w pożywce pozbawionej histydyny) lub testu kolorymetrycznego (β-Gal) bez konieczności oczyszczania przynęty i białek docelowych lub wytwarzania specyficznych przeciwciał. Dodatkowo, Y2H może być wykorzystany do badania przesiewowego kolekcji losowych nieznanych klonów (klony biblioteki cDNA połączone z GAL4 AD) pod kątem nowych partnerów wiążących białko przynęty, dając również bezpośredni dostęp do cDNA białka bibliotecznego.
Aby rozszerzyć obserwacje Y2H, można zastosować niezależne techniki biochemiczne. Testy Co-IP i sieciowania w połączeniu z immunoblottingiem to metody stosowane do wykrywania asocjacji białek w złożonych mieszaninach próbek, np. lizatach całych komórek10. Ich główną zaletą jest to, że informują o interakcjach białko-białko z tkanki natywnej, w przeciwieństwie do innych metod, które wymagają użycia białek rekombinowanych. Można również stosować białka rekombinowane, zwykle ulegające ekspresji w linii komórkowej ssaków, gdzie prawdopodobnie mają prawidłową konformację i modyfikacje potranslacyjne, a także lokalizację subkomórkową. Ponieważ jednak co-IP i sieciowanie są testami in vitro wykorzystującymi homogenizowane komórki, konieczne jest potwierdzenie, czy dwaj partnerzy białkowi są kolokalizowani w nienaruszonej komórce11. Rutynowo stosujemy transfekcję komórek HEK293 ssaków do przejściowej ekspresji integralnej błony i białek cytozolowych ssaków przy użyciu metody wytrącania fosforanu wapnia2-4,12-14, opisanej tutaj szczegółowo. Jest to niedrogi sposób na efektywne dostarczenie plazmidowego DNA do komórek, ale zależy to od konkretnej użytej linii komórkowej i zbiegania komórek, a także czystości plazmidowego DNA11,15.
Test co-IP polega na izolacji natywnego lub rekombinowanego białka będącego przedmiotem zainteresowania z lizatów komórkowych w warunkach niedenaturujących, umożliwiając ko-oczyszczanie domniemanych partnerów interakcji10,16. Wymaga użycia dwóch niezależnych przeciwciał, przeciwciała immunoprecypitującego do izolacji białka X i przeciwciała immunoblottingowego do wykrywania partnera białkowego Y. Można go użyć do sprawdzenia, czy białko oddziałuje ze sobą, generując dwie różne fuzje z dwoma różnymi znacznikami epitopów (np. HA i cMyc). Przeciwciało immunoprecypitujące jest wiązane przez region Fc na białku-A (lub białku-G, w zależności od gatunku zwierzęcia, w którym przeciwciało zostało wyhodowane), które jest sprzężone z żywicą agarozy (lub sefalozy). Białko X jest wytrącane przez żywicę przeciwciała: białka-A po inkubacji z lizatem komórkowym, a mianowicie rozpuszczalną w detergentach frakcją homogenizowanych komórek. Immunokompleksy białkowe są eluowane buforem zawierającym SDS, a następnie analizowane za pomocą SDS-PAGE i immunoblottingu przy użyciu przeciwciała w celu wykrycia obecności białka Y17. Co-IP należy przeprowadzać z białkami rozpuszczalnymi w detergentach, aby uniknąć nadmiernego niespecyficznego wiązania. Wybór detergentu i jego stężenie, a także ilość prań powinny być zoptymalizowane dla każdej pary X:Y10,16,18.
Sieciowanie jest wykorzystywane do określenia stechiometrii oligomerycznego kompleksu białkowego. Opiera się na reakcji chemicznej mającej na celu wytworzenie wiązań kowalencyjnych między sąsiednimi oddziałującymi protomerami, a zatem umożliwia zachowanie oligomerycznego statusu białka podczas separacji SDS-PAGE. Istnieje wiele odczynników sieciujących o różnej długości i składzie chemicznym, które są ukierunkowane na różne grupy reaktywne na białkach, zazwyczaj aminy pierwszorzędowe, grupy karboksylowe lub tiolowe. Tutaj opisujemy zastosowanie aldehydu glutarowego (OHC(CH2)3CHO), homo-bi-funkcjonalnego środka sieciującego z dwiema grupami aldehydowymi na obu końcach, które reagują z wolnymi grupami aminowymi obecnymi w resztach lizyny19,20. Sieciowanie odbywa się w sposób zależny od stężenia lub czasu, co prowadzi do powstania adduktu. Reakcja aldehydu glutarowego jest zatrzymywana za pomocą hydrazyny (H2NNH2), a próbki białek są następnie analizowane za pomocą SDS-PAGE i immunoblottingu17 w celu oceny ich stanu oligomeryzacji. Powinniśmy zauważyć, że sieciowanie nie indukuje oligomeryzacji, a jedynie tworzy stabilne mosty między wcześniej istniejącymi kompleksami białkowymi. Ważnymi kwestiami przy przeprowadzaniu eksperymentów sieciowania są wybór środka sieciującego, jego stężenie i czas reakcji19,20.
Protokół
1. System dwuhybrydowy drożdży
- Transformacja drożdży
- Przygotować następujące podłoża i bufory:
- Przygotować pełną pożywkę drożdżową YPD (ekstrakt drożdżowy-pepton-dekstroza), mieszając 20 g/L peptonu, 10 g/L ekstraktu drożdżowego, 2% m/v glukozy (dodanej po autoklawowaniu) oraz 20 g/L agaru (wyłącznie w przypadku szalek); wysterylizować w autoklawie i użyć świeżej pożywki w dniu przeprowadzenia eksperymentu.
- Przygotować minimalne syntetyczne podłoże zdefiniowane (SD) dla drożdży (pozbawione leucyny i tryptofanu w celu utrzymania presji selekcyjnej na plazmidy przynęty i celu) poprzez zmieszanie 6,7 g/L bazy azotowej dla drożdży (Yeast Nitrogen Base), 1,6 g/L suplementu Dropout pozbawionego leucyny i tryptofanu, 2% m/v glukozy (dodanej po autoklawowaniu) oraz 20 g/L agaru (wyłącznie w przypadku szalek); wysterylizować w autoklawie i użyć świeżego w dniu przeprowadzenia eksperymentu.
- Przygotować 50% (w/v) roztwór PEG (glikolu polietylenowego) 3350; wysterylizować za pomocą 0.2 µm przefiltrować i przechowywać w temperaturze pokojowej.
- Przygotować 100 mM Tris/10 mM EDTA (10x TE), dostosować pH do 7,5 i wysterylizować za pomocą 0.2 µm przefiltrować i przechowywać w temperaturze pokojowej.
- Przygotować 1 M octanu litu (10x LiAc); dostosować pH do 7,5 za pomocą CH3COOH, wysterylizować za pomocą 0.2 µm przefiltrować i przechowywać w temperaturze pokojowej.
- Rewitalizacja szczepu Y2H (np. Y190) poprzez wymazanie niewielkiej ilości zamrożonego stokowego roztworu glicerynowego na płytkę z podłożem YPD. Inkubować w 30 °C do momentu, gdy kolonie drożdży osiągną średnicę ok. 2 mm (zazwyczaj od 3 do 5 dni, w zależności od szczepu drożdży).
- Zaszczep 0,5 ml pożywki YPD (w probówce 1,5 ml) jedną dużą kolonią (o średnicy 2–3 mm). Mieszaj intensywnie na wirówce typu vortex przez ok. 2 min, aby rozbić wszystkie grudki.
- Przenieść zawiesinę komórek do kolby o pojemności 500 ml zawierającej 50 ml pożywki YPD. Inkubować w temperaturze 30 °C przez 16–18 h z wytrząsaniem przy 250 obr./min, aż drożdże osiągną fazę stacjonarną.
- Przenieś 4–5 ml kultury z hodowli nocnej do 200 ml pożywki YPD (w kolbie stożkowej o pojemności 1 l), aby uzyskać gęstość optyczną przy 600 nm (OD600, zmierzonej za pomocą spektrofotometru) wynoszącej 0,2–0,3 (200 ml wystarczy na 20 transformacji).
- Inkubować w temperaturze 30 °C przy wytrząsaniu z prędkością 250 obr./min aż do osiągnięcia przez komórki średniej fazy logarytmicznej, t. j., OD600 = 0,5 – 0,6 (zazwyczaj 2 – 3 godz.).
- Zebrać drożdże poprzez wirowanie (w probówkach 50 ml) z prędkością 1 500 x g przez 5 min w temperaturze pokojowej. Odlać nadsącz, a każdy osad zawiesić ponownie w 5 ml sterylnego H2O i połączyć.
- Ponownie odwiruj z prędkością 1500 x g przez 5 min w temperaturze pokojowej i odlej nadsącz. Resuspenduj osad drożdży w 1 ml świeżo przygotowanego, sterylnego 1x LiAc/TE.
UWAGA: Kompetentne komórki drożdży należy wykorzystać w ciągu 1 h od przygotowania. - Przygotować próbki plazmidów (w probówkach 1,5 ml), dodając 200 ng DNA plazmidowego dla pojedynczych transformacji lub 0,5 - 1 µg każdego z plazmidowych DNA do kotransformacji, oraz 100 µg nośnikowego DNA z jąder śledzia (gotowanego przez 20 min i schłodzonego na lodzie bezpośrednio przed użyciem).
UWAGA: Należy uwzględnić kontrolę pozytywną, np.drożdże kotransformowane plazmidami pVA3 (kodującym fuzję GAL4 DNA-BD z białkiem p53) i pTD1 (kodującym fuzję GAL4 AD z dużym antygenem T SV40). - Dodaj 100 µl świeżo przygotowanej, kompetentnej zawiesiny drożdży (krok 1.1.8) oraz 600 µl roztworu 1x LiAc/PEG (8 ml roztworu stokowego PEG 3350, 1 ml roztworu stokowego TE, 1 ml roztworu stokowego LiAc) i mieszać w wirówce typu vortex przez ok. 30 s. Inkubować w 30 °C przez 30 min przy wytrząsaniu z prędkością 200 obr./min.
- Dodaj 80 µl wymieszanego z dimetylosulfotlenkiem (końcowe stężenie 10% v/v), a następnie dokładnie wymieszać poprzez delikatne odwracanie probówki. Szok termiczny przeprowadzić przez 15 min w 42 °C kąpiel wodna, mieszając co 2–3 min.
- Schłodzić zawiesinę komórek na lodzie przez 2 min, a następnie wirować z prędkością 14 000 x g przez 15 s w temperaturze pokojowej w celu odzyskania drożdży.
- Resuspender osad komórkowy w 100 µl w 1x TE, a następnie wysiać na odpowiednie minimalne pożywki SD w celu selektywnego wzrostu (pożywka pozbawiona leucyny i tryptofanu, aby utrzymać presję selekcyjną na plazmidy przynęty i celu).
- Inkubować płytki odwrócone w temperaturze 30 °C do czasu, aż kolonie osiągną średnicę ok. 2 mm (zazwyczaj 4–5 dni). Płytki można przechowywać w 4 °C przez 2–3 tygodnie; w przypadku dłuższego przechowywania należy przygotować zapasy w glicerolu i przechowywać w temperaturze -80 °C.
UWAGA: Należy potwierdzić ekspresję białek przynęty i białek docelowych w drożdżach za pomocą immunoblottingu17oraz że nie wykazują one autonomicznej aktywacji genu reporterowego podczas oddzielnej ekspresji w drożdżach (potwierdzonej testem β-gal zgodnie z opisem w sekcji 1.3).
- Przygotować następujące podłoża i bufory:
- Analiza β-gal z użyciem papieru filtracyjnego do przenoszenia kolonii
- Przygotować następujące bufory:
- Przygotować bufor Z zawierający 100 mM Na2HPO4, 40 mM NaH2PO4, 10 mM KCl, 1 mM MgSO44dostosować pH do wartości 7,4. Sterylizować w autoklawie i przechowywać w temperaturze pokojowej.
- Przygotować bufor X-Gal, rozpuszczając 5-bromo-4-chloro-3-indolyl-β-D-galaktopyranosyd w N,N-dimetyloformamidzie do stężenia 20 mg/ml, a następnie przechowywać w ciemności w temperaturze -20 °CPrzygotuj roztwór buforu Z/X-Gal. Przed użyciem przygotuj bufor, mieszając X-Gal w stężeniu 0,33 mg/ml i β-merkaptoetanol w stężeniu 0,27% v/v w buforze Z. Zużyj 2,5 ml na próbkę.
- Do czystej szalki 100 mm należy dodać 2,5 ml świeżo przygotowanego roztworu buforu Z/X-Gal, a następnie umieścić w niej papier filtracyjny z celulozy.
- Umieść nowy papier filtracyjny na powierzchni płytki z koloniami drożdży przeznaczonymi do analizy. Delikatnie dociśnij papier filtracyjny do płytki za pomocą pęsety i pozostaw na około 5 min, aby kolonie przywarły do papieru.
UWAGA: Próbkę kontrolną dodatnią należy przetwarzać równolegle, t. j.., drożdże kotransformowane plazmidami pVA3 i pTD1. - Podnieś papier filtracyjny i zanurz go (za pomocą pincety) w ciekłym azocie na 30 s (z ciekłym azotem należy obchodzić się ostrożnie; zawsze należy nosić grube rękawice i gogle ochronne). Pozostaw zamrożony papier filtracyjny do rozmrożenia w temperaturze pokojowej przez ok. 2 min.
- Umieścić papier filtracyjny (stroną z koloniami do góry) na namoczonym wcześniej papierze filtracyjnym wewnątrz płytki 100 mm, a następnie inkubować w 30 °C.
- Okresowo (co ok. 30 min) sprawdzać, czy pojawiły się niebieskie kolonie. Drożdże Y190 współtransformowane plazmidami kontroli pozytywnej (pVA3 + pTD1) zmienią kolor na niebieski w ciągu 60 min (obserwacje nieopublikowane).
UWAGA: Słabe oddziaływania między przynętą a celem mogą wymagać kilku godzin, aby wywołać pozytywny niebieski sygnał (należy unikać przedłużonej inkubacji (>8 godz.), co może prowadzić do wyników fałszywie dodatnich). Aby uzyskać najlepsze rezultaty, należy użyć świeżo kotransformowanych kolonii, t. j.., hodowane w temperaturze 30 °C przez 4–5 dni, ok. 2 mm średnicy.
- Przygotować następujące bufory:
- Analiza aktywności β-gal w kulturze płynnej
- Przygotować następujące bufory:
- Przygotować bufor Z zawierający 100 mM Na2HPO4, 40 mM NaH2PO4, 10 mM KCl, 1 mM MgSO44dostosować pH do wartości 7,4, wysterylizować w autoklawie i przechowywać w temperaturze pokojowej.
1 M Na2CO3; przechowywać w temperaturze pokojowej. - Przygotować bufor Z/β-merkaptoetanol. Przygotować bufor przed użyciem, dodając β-merkaptoetanol w stężeniu 0,27% v/v do buforu Z; użyć 700 µl na próbkę. Przygotowanie roztworu buforu Z/ONPG. Przed użyciem przygotować bufor poprzez zmieszanie ONPG (o-nitrofenylo-β-D-galaktopiranosydy) w stężeniu 4 mg/ml oraz β-merkaptoetanolu w stężeniu 0,27% v/v w buforze Z; użyć 160 µl na próbkę.
- Przygotować bufor Z zawierający 100 mM Na2HPO4, 40 mM NaH2PO4, 10 mM KCl, 1 mM MgSO44dostosować pH do wartości 7,4, wysterylizować w autoklawie i przechowywać w temperaturze pokojowej.
- Użyj pojedynczej kolonii do inokulacji 5 ml minimalnego podłoża SD (pozbawionego leucyny i tryptofanu w celu utrzymania presji selekcyjnej na plazmidy przynęty i celu) i inkubuj w 30°C przez 16–18 h z wytrząsaniem przy 250 obr./min.
UWAGA: Przeprowadź analizę pięciu oddzielnych kolonii poddanych kotransformacji tymi samymi plazmidami przynęty i celu. - Przenieś odpowiednią ilość hodowli nocnej do 10 ml świeżego medium SD, aby uzyskać wartość OD600 = 0,2–0,3. Inkubować w 30 °C przy wstrząsaniu z prędkością 250 obr./min aż do momentu, gdy komórki osiągną średnią fazę logarytmiczną (OD600 = 0.5 - 0.6).
- Przenieś 0,5 ml hodowli drożdży do probówki o pojemności 1,5 ml i wiruj przy 14 000 x g przez 2 min w temperaturze pokojowej. Odnotuj dokładną wartość OD.600 podczas zbierania komórek. Resuspendować osad w 100µl buforu Z; spowoduje to 5-krotne zagęszczenie.
- Umieść probówkę w ciekłym azocie na około 1 min (z ciekłym azotem należy obchodzić się ostrożnie; zawsze należy nosić grube rękawice i gogle), a następnie w 37 °C kąpiel wodna przez 3 min w celu rozmrożenia. Powtórz ten cykl zamrażania i rozmrażania jeszcze dwukrotnie, aby zapewnić rozpad komórek.
- Przygotować probówkę kontrolną zawierającą 100 µl buforu Z.
- Dodaj 700 µl buforu Z/β-merkaptoetanolu i 160 µl buforu Z/ONPG do próbek i probówki ślepej; uruchomić stoper i umieścić w 30 °C inkubator
- Okresowo sprawdzać, czy pojawia się żółty kolor. Dodać 400 µl 1 M Na2CO3 aby zatrzymać rozwój barwy i odnotować upływ czasu w minutach. Drożdże Y190 współtransformowane plazmidami kontroli pozytywnej (pVA3 + pTD1) zabarwią się na żółto w ciągu 60 min.
UWAGA: Słabe oddziaływania między przynętą a celem mogą wymagać kilku godzin do uzyskania pozytywnego żółtego sygnału. Dla uzyskania najlepszych wyników należy używać świeżo kotransformowanych kolonii. t. j.., hodowane w temperaturze 30 °C przez 4–5 dni, średnica ok. 2 mm. - Wiruj w temperaturze pokojowej przy 14 000 x g przez 5 min w celu osadzenia resztek komórkowych, a następnie przenieś nadsącz do czystej kuwety.
- Za pomocą spektrofotometru zmierz absorbancję przy 420 nm (A420) próbek w stosunku do ślepej próby (wartości powinny mieścić się w przedziale 0,02–1,0).
- Obliczyć jednostki β-galaktozydazy, przyjmując, że 1 jednostka to ilość, która hydrolizuje 1 µmol ONPG do o-nitrofenolu i D-galaktozy na minutę na komórkę, zgodnie z następującym wzorem:
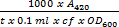 = jednostki β-galaktozydazy
Gdzie: t: czas inkubacji (w minutach); cf: współczynnik zagęszczenia z kroku 1.4.8, t. j.., cf = 5; OD600w momencie zbierania komórek.
- Przygotować następujące bufory:
2. Ekspresja białka w linii komórek ssaków
- Transfekcja komórek ssaków
- Przygotować następujące pożywki i bufory:
- Przygotować pożywkę wzrostową, mieszając DMEM z 4,5 g/l glukozy, 10% obj. płodowej surowicy bydlęcej i 2 mM L-glutaminą; wysterylizować za pomocą 0.2 µm przefiltrować i przechowywać w temperaturze 4 °C.
- Przygotować 2x soli fizjologicznej buforowanej HEPES-em (2x HBS), mieszając 280 mM NaCl, 10 mM KCl, 1,5 mM Na2HPO4, 12 mM glukozy, 50 mM Hepesu; dostosować pH do 7,05, wysterylizować za pomocą 0.2 µm przefiltrować i przechowywać w temperaturze -20 °CPrzygotować 2,5 M CaCl22. Sterylizować za pomocą 0.2 µm przefiltrować i przechowywać w temperaturze -20 °C.
- Na jeden dzień przed transfekcją wysiej 1–2 x 10⁶ komórki HEK293 w 100 mm szalce Petriego w taki sposób, aby następnego dnia osiągnęły 60-70% konfluencji. Inkubować przez 16-18 h w 37 °C w inkubatorze z nawilżeniem i 5% CO22.
- W dniu transfekcji usunąć stare podłoże i dostarczyć komórkom 10 ml świeżego podłoża wzrostowego.
UWAGA: Z pożywki hodowlanej podczas transfekcji pomija się antybiotyki, ponieważ mogą one zwiększyć śmiertelność komórek. - Rozcieńczyć 24 µg plazmidowego DNA (w przypadku kotransfekcji stosując równomolowe stężenie obu plazmidów) oraz 60 µl 2,5 M CaCl22 w 600 µl objętość całkowita (przygotowana w sterylnej wodzie dejonizowanej H2O) w probówce 1,5 ml; wymieszać za pomocą wortexa.
UWAGA: Aby uzyskać najwyższą wydajność transfekcji, plazmidowe DNA powinno charakteryzować się najwyższą czystością, t. j.., posiada Abs260/Abs280 stosunek = ~1,8. - Kroplami dodawaj roztwór DNA plazmidowego w chlorku wapnia do probówki o pojemności 50 ml zawierającej 600 µl z 2x HBS, stale i energicznie mieszając za pomocą vortexu. Inkubować przez 20 min w temperaturze pokojowej, aby umożliwić powstanie kompleksów fosforanu wapnia z plazmidowym DNA.
- Po 20-minutowej inkubacji krótko wymieszać na wortexie, a następnie dodawać roztwór kroplami na komórki, aby pokryć całą powierzchnię szalki Petriego o średnicy 100 mm.
- Inkubować komórki w temperaturze 37 °C w 5% CO2Po około 6 godzinach należy wymienić pożywkę i ponownie umieścić próbki w inkubatorze.
- Komórki należy zebrać 24 h po transfekcji poprzez wirowanie z prędkością 1 000 x g przez 3 min w temperaturze pokojowej, a następnie odrzucić nadsącz. Osady komórkowe można przechowywać w temperaturze -80 °C do momentu użycia.
UWAGA: Ekspresja zazwyczaj osiąga szczyt w ciągu 24–72 h po transfekcji.
- Przygotować następujące pożywki i bufory:
- Homogenizacja komórek
- Przygotować następujące bufory:
- Przygotować bufor do homogenizacji do Co-IP, mieszając 150 mM NaCl oraz 20 mM Tris; dostosować pH do wartości 7,4 i przechowywać w 4 °C.
- Przygotować bufor do homogenizacji z sieciowaniem, mieszając 5 mM Hepes i 0,3 M sacharozy; dostosować pH do 7,4 i przechowywać w 4 °C (przed użyciem przefiltrować w celu usunięcia wszelkich cząsteczek). Przed użyciem uzupełnić inhibitorami proteaz.
- Dodaj 250 µl kulek szklanych (425–600 mikronów) do probówki o pojemności 1,5 ml i przemyć za pomocą 500 µl buforu do homogenizacji. Osadź szklane koraliki poprzez krótkie wirowanie impulsowe (1 000 x g przez 5 s) i usuń nadsącz. Powtórz ten etap płukania jeszcze raz.
- Resuspendować osad komórkowy (z kroku 2.1.8) w 500 µl buforu homogenizującego schłodzonego w lodzie i przenieść zawiesinę komórkową do probówki zawierającej szklane koraliki.
- Homogenizować komórki w lodzie, przepuszczając zawiesinę 20 razy przez cienką igłę (23 G, 0,6 x 30 mm) przymocowaną do strzykawki o pojemności 1 ml. Przy zamkniętej zakrętce probówki przebić ją igłą i energicznie rozdyspergować zawiesinę komórkową pomiędzy szklanymi kuleczkami.
- Wiruj przy 1500 x g przez 10 min w temperaturze 4 °C w celu usunięcia jąder komórkowych oraz nieuszkodzonych komórek i odrzucenia osadu. Należy zachować nadsącz stanowiący frakcję ponuklearną i przystąpić bezpośrednio do ko-immunoprecypitacji (co-IP) lub sieciowania, zależnie od potrzeb.
- Przygotować następujące bufory:
3. Metody biochemiczne in vitro
- Koimmunoprecypitacja
- Przygotować następujące bufory:
- Przygotować bufor do homogenizacji do Co-IP zgodnie z opisem w sekcji 2.2.1.1. Przygotować bufor do IP, mieszając 20 mM Tris, 150 mM NaCl, 0,5% (w/v) CHAPS, 2 mM ditiotreitol (opcjonalnie; ditiotreitol można dodać w celu redukcji agregatów białkowych, które mogły powstać w wyniku utleniania tlenem z powietrza); dostosować pH do 7,4 i przechowywać w 4 °C.
- Przygotować 2% (m/v) roztwór CHAPS w buforze do homogenizacji do co-IP; przechowywać w 4 °C.
- Przygotować bufor do ładowania białek, mieszając 60 mM Tris, 2% (m/v) SDS, 10% (v/v) glicerol, 5 mM EDTA, 0,01% (m/v) błękitu bromofenolowego oraz 2% (v/v) $\beta$-merkaptoetanolu (opcjonalnie); dostosować pH do wartości 6,8 i przechowywać w temperaturze pokojowej.
- Zhomogenizować komórki z konfluentnej szalki Petriego o średnicy 100 mm (~8 x 10⁶ komórki HEK293 (policzone przy użyciu hemocytometru), zgodnie z opisem w sekcji 2.2.
- Zsolubilizować ponuklearną frakcję subkomórkową w 0.5% CHAPS (używając roztworu stokowego 2%) i inkubować przez ≥2 h w temperaturze 4 °C przy ciągłym mieszaniu. Wirować przy 20 000 x g przez 10 min w 4 °C aby odwirować nierozpuszczalny materiał i odrzucić osad. Należy zachować nadsącz, nazywany lizatem komórkowym.
UWAGA: Dodanie detergentu i usunięcie materiału nierozpuszczalnego jest absolutnie niezbędne w celu zminimalizowania niespecyficznego wiązania. Detergenty pośrednie, np.Najczęściej stosuje się CHAPS lub Triton X-100 w stężeniu 0,2–1%. - Przygotować dwie oddzielne probówki o pojemności 1,5 ml i dodać ~20 µl (w zależności od pojemności wiązania IgG) 6 mg/ml kulek agarozowych (lub sepharose) z Proteiną A lub Proteiną G. Przemyć za pomocą 200 µl buforu IP.
UWAGA: Należy dobrać odpowiednią żywicę wiążącą Ig w zależności od gatunku zwierzęcia, u którego otrzymano przeciwciało immunoprecypitujące. Proteina G wiąże szerszy zakres podtypów Ig w porównaniu z proteiną A. - Odzyskać kuleczki poprzez wirowanie z prędkością 1 500 x g przez 2 min w temperaturze 4 °CPowtórzyć płukanie buforem IP, a następnie zawiesić kuleczki w 200 µl buforu IP.
- Dodaj 1 µg (5 ng/µl) przeciwciała immunoprecypitującego lub nieimmunologicznego IgG (pełniącego rolę kontroli negatywnej) w dwóch oddzielnych probówkach zawierających Proteinę A/G. Inkubować przez ≥2 h w 4 °C przy ciągłym mieszaniu.
UWAGA: Zawsze należy przeprowadzić kontrolę negatywną z użyciem nieimmunologicznego IgG otrzymanego z tego samego gatunku zwierzęcia, co przeciwciało immunoprecypitujące. - Odwirować kuleczki w wirowarce z prędkością 1 500 x g przez 2 min w temperaturze 4 °C a następnie ostrożnie odpipetować i usunąć nadsącz.
- Transfer 200 µl lizatu komórkowego (z kroku 3.1.3) do każdej z dwóch probówek zawierających przeciwciało i kulki Protein-A/G. Inkubować przez ≥2 h w 4 °C przy ciągłym mieszaniu w celu umożliwienia wiązania antygen-przeciwciało.
- Odzyskać kuleczki i przemyć za pomocą 200 µl buforu do immunoprecypitacji (IP); inkubować przez 10 min w temperaturze 4 °C przy mieszaniu. Odzyskać kuleczki i przemyć je jeszcze dwukrotnie (należy unikać wielokrotnego przemywania, co zmniejszyłoby zarówno wiązanie swoiste, jak i nieswoiste). Ostrożnie usunąć nadsącz za pomocą pipety.
- Dodaj 30 µl buforu do ładowania białek, aby eluować immunoprecypitowane białka. Wirować z prędkością 1 500 x g przez 2 min w temperaturze 4 °Codrzuć koraliki i zachowaj nadsącz zawierający eluat z próbki co-IP.
- Aby zweryfikować pomyślne wytrącenie białka X, nałóż niewielką ilość (1/10th, 3 µl) próbki z ko-immunoprecypitacji (co-IP) w żelu SDS-PAGE w celu analizy metodą immunoblottingu17 z przeciwciałem specyficznym dla białka X. Należy dołączyć alikwot lizatu komórkowego w celu weryfikacji ekspresji białka X w badanej próbce.
- Aby przetestować obecność współwytrąconego białka Y, nanieś pozostałą część (9/10th, 27 µl) próbki co-IP na osobnym żelu SDS-PAGE do analizy metodą immunoblottingu17 z przeciwciałem specyficznym dla białka Y. Należy dołączyć alikwot lizatu komórkowego w celu weryfikacji ekspresji białka Y w badanej próbce.
- Przygotować następujące bufory:
- Sieciowanie chemiczne
- Przygotować następujące bufory:
- Bufor do homogenizacji z sieciowaniem, opisany w sekcji 2.2.1.1.
- Przygotować 5-krotny bufor do ładowania białek, mieszając 300 mM Tris, 10% m/v SDS, 50% v/v glicerol, 25 mM EDTA, 0,05% m/v błękitu bromofenolowego oraz 10% v/v β-merkaptoetanolu (opcjonalnie); dostosować pH do wartości 6,8 i przechowywać w temperaturze pokojowej; ogrzewać w 50 °C przed użyciem.
- Zhomogenizuj komórki z konfluentnej szalki Petriego 100 mm (~8 x 10⁶ komórek HEK293 (policzonych przy użyciu hemocytometru), zgodnie z opisem w sekcji 2.2.
UWAGA: Sacharoza (w stężeniu 0,3 M) jest stosowana do przygotowania buforu izoosmotycznego. Sól, np.zależnie od analizowanego oligomerycznego kompleksu białkowego, można zastosować 120–150 mM NaCl lub KCl. - Wiruj ponuklearną frakcję subkomórkową z przeciążeniem 20 000 x g przez 10 min w temperaturze 4 °C aby odwirować agregaty białkowe i zachować nadsącz. Odpiąć osiem alikwotów 20 µl każdy (zazwyczaj ~20 µg białka) do oddzielnych probówek o pojemności 0,5 ml.
- Do wszystkich próbek dodać 0,0025% v/v glutaraldehydu i uruchomić stoper. Każdą z ośmiu próbek inkubować z glutaraldehydem w temperaturze pokojowej przez: 0, 2, 5, 10, 15, 20, 30 i 60 min.
UWAGA: Glutaraldehyd posiada dwie grupy aldehydowe, które reagują z wolnymi aminami. Należy unikać stosowania buforów pH lub innych substancji zawierających grupy aminowe pierwszorzędowe, ponieważ spowodują one zahamowanie reakcji glutaraldehydu. - Zatrzymać reakcję z glutaraldehydem w określonym czasie, dodając 2% v/v hydrazyny, a następnie dodać 5 µl buforu do ładowania białek 5x w celu denaturacji białek.
- Przejdź do elektroforezy SDS-PAGE i immunoblottingu17.
- Przygotować następujące bufory:
Wyniki
W systemie Y2H interakcję przynęta:ofiara (bait:prey) testuje się początkowo poprzez selekcję wzrostu drożdży na pożywce pozbawionej (tryptofanu, leucyny i) histydyny, a następnie ocenia za pomocą testów aktywności enzymatycznej β-Gal (Rysunek 1). Drożdże hodowane na pożywce pozbawionej histydyny wykazują powolne tempo wzrostu, które zależy od siły interakcji białkowej przynęta:ofiara. Test β-Gal przeprowadza się na drożdżach (hodowanych na pożywce pozbawionej jedynie tryptofanu i leucyny) rosnących albo na podłożu stałym (płytki agarowe), albo w kulturze płynnej, przy czym ta druga pozwala na uzyskanie wyników ilościowych. Z powodzeniem wykorzystaliśmy system Y2H do identyfikacji interakcji domena-domena w obrębie RyR2, a także nowych partnerów białkowych2-4,12,21,22. Na przykład, przesiewowo przebadaliśmy serię nakładających się konstruktów obejmujących całą długość sekwencji peptydowej RyR2 pod kątem interakcji z fragmentem N-końcowym (AD4L: reszty 1 - 906 RyR2 połączone z GAL4 AD)3. Testy β-Gal z użyciem papieru filtracyjnego (colony-lift) dały intensywnie niebieskie kolonie drożdży tylko dla pary BT4L:AD4L (Rysunek 2A), co wykazało, że AD4L oddziałuje z samym sobą, a konkretnie z konstruktem BT4L (reszty 1 - 906 RyR2 połączone z GAL4 DNA-BD). Blado niebieskie kolonie wykryto dla pary BT8:AD4L, co sugeruje wtórną, słabszą asocjację z skrajną domeną C-końcową (BT8), podczas gdy drożdże kotransformowane jakimkolwiek innym konstruktem pozostały białe, a zatem ujemne pod kątem interakcji białkowej przynęta:ofiara. Wyniki ilościowe, uzyskane w płynnych testach β-Gal (Rysunek 2B), wskazały na silną interakcję BT4L:AD4L, równoważną pod względem siły znanej asocjacji między białkiem p53 (pVA3) a dużym antygenem T wirusa SV40 (pTD1), podczas gdy interakcja BT8:AD4L była znacznie słabsza (<10% w porównaniu do kontroli).
Regularnie przeprowadzamy eksperymenty ko-immunoprecypitacji (Rysunek 3) po ekspresji przejściowej w linii komórkowej ssaków (HEK293), jako niezależny test biochemiczny w celu potwierdzenia wyników uzyskanych w systemie Y2H2-4,12-14,21-24Aby zweryfikować samooddziaływanie N-końca RyR2, do komórek HEK293 współtransfekowano, metodą wytrącania z fosforanem wapnia, dwa oddzielne plazmidy kodujące aminokwasy 1–906 RyR2, znakowane odpowiednio epitopami peptydowymi cMyc lub HA (odpowiednio BT4L i AD4L).3Frakcję ponuklearną zhomogenizowanych komórek solubilizowano za pomocą detergentu CHAPS, a materiał nierozpuszczalny usunięto poprzez wirowanie w celu otrzymania lizatu komórkowego. Lizat komórkowy, po potraktowaniu środkiem redukującym – ditiotreitolem, inkubowano następnie z Abkwas hialuronowy or kulek sepharose Protein-A w celu immunoprecypitacji AD4L z tagiem HA. Próbki z ko-immunoprecypitacji (Co-IP), elutowane buforem zawierającym SDS, naniesiono na dwa oddzielne żele SDS-PAGE (1/10th oraz 9/10th (rozdzielono) i przeanalizowano metodą immunoblottingu z użyciem przeciwciał (Ab)Kwas hialuronowy oraz przeciwciała (Ab)cMycodpowiednio. Pomyślna bezpośrednia immunoprecypitacja (IP) AD4L (~100 kDa) za pomocą AbKwas hialuronowy potwierdzono metodą immunoblotingu, lecz nie w kontroli negatywnej z użyciem nieimmunologicznego IgG królika (Rycina 4A). Co istotne, BT4L z etykietą cMyc (~100 kDa) odzyskano wyłącznie w AbKwas hialuronowy IP, a nie w kontroli negatywnej w przypadku braku immunoprecypitowanego AD4L (Rycina 4B).
Testy Y2H i co-IP dostarczyły spójnych dowodów na autointerakcję N-końca RyR2, ale nie pozwoliły określić stanu oligomeryzacji domeny N-końcowej, a konkretnie tego, czy tworzy ona wyłącznie dimery, czy większe kompleksy. Należy zauważyć, że kompleksy ulegną dysocjacji i za pomocą SDS-PAGE zostaną wykryte jedynie poszczególne podjednostki, ponieważ denaturacja białek indukowana przez SDS i ciepło znosi oddziaływania białko-białko. Aby temu zaradzić, zastosowaliśmy sieciowanie (Rysunek 5), które chemicznie i stabilnie łączy istniejące oligomery białek, których masę cząsteczkową można następnie zbadać poprzez rozdział wielkościowy w SDS-PAGE2-5. Na przykład homogenat komórek HEK293 wykazujących ekspresję cMyc-BT4L, traktowany reduktorem ditiotreitolem, poddano reakcji z glutaraldehydem, a następnie analizowano za pomocą SDS-PAGE i immunoblottingu z użyciem AbcMyc (Rysunek 6). Oprócz monomeru (~100 kDa), w sposób zależny od czasu wykryto prążek białkowy o wysokiej masie cząsteczkowej ~400 kDa, co wskazuje na tworzenie tetramerów N-końca RyR23. Co istotne, tetramer był dominującą formą oligomeryczną, przy minimalnej liczbie obserwowanych prążków dimerów i trimerów. Aby określić jego pozorną masę cząsteczkową, oligomer BT4L rozdzielono na żelach SDS-PAGE z gradientem 4 - 15%3. Przygotowaliśmy krzywą wzorcową masy cząsteczkowej/oporu w żelu, korzystając ze standardów białkowych w zakresie 30 - 460 kDa, i obliczyliśmy, że masa oligomeru wynosi 358 kDa 15 (n = 4). Ta pozorna masa cząsteczkowa jest zgodna z tetramerem BT4L ułożonym w zamknięty okrąg, a nie w formie liniowej, co jest zgodne z rozmieszczeniem czterech podjednostek w natywnym kanale RyR2.

Rycina 1. Schemat blokowy Y2H. Drożdże, kotransformowane plazmidami przynętą i celem, są selekcjonowane pod kątem wzrostu na podłożu pozbawionym histydyny i/lub poddawane analizie aktywności enzymatycznej β-Gal. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
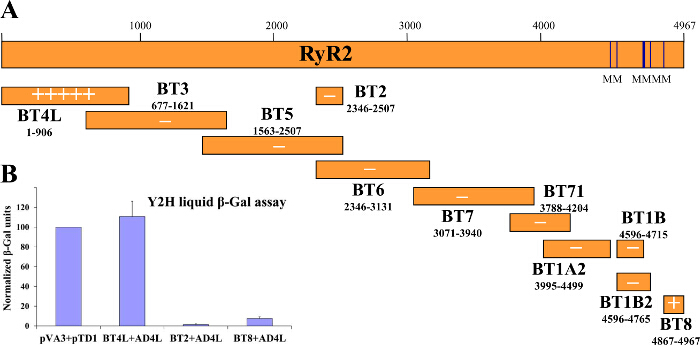
Rycina 2. System Y2H sugeruje samoddziaływanie domeny N-końcowej RyR2. (A) Schemat przedstawiający serię nakładających się fragmentów białka RyR2 człowieka (przynęta), przetestowanych w systemie Y2H pod kątem oddziaływania z konstruktem AD4L N-końcowym RyR2 (ofiara). Jakościowe wyniki uzyskane za pomocą testów β-Gal na papierze filtracyjnym z odlewów kolonii są oznaczone wielokrotnymi znakami „+” lub znakiem „-” dla braku oddziaływania. (B) Ilościowe testy β-Gal w fazie ciekłej znormalizowane względem kontroli pozytywnej (pVA3 koduje fuzję DNA-BD GAL4 z białkiem p53; pTD1 koduje fuzję AD GAL4 z dużym antygenem T SV40). Zmodyfikowano na podstawie3. Kliknij tutaj, aby wyświetlić większą wersję tej ryciny.
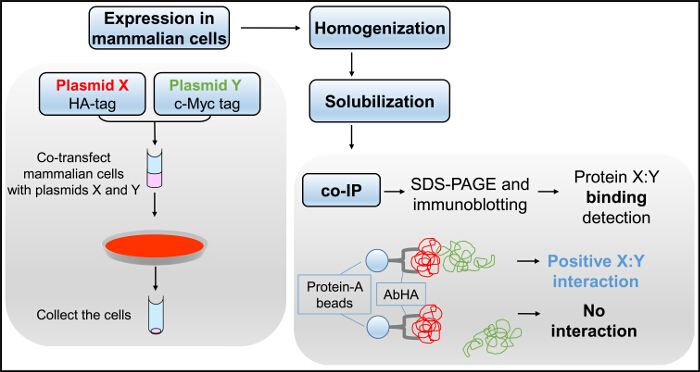
Rycina 3. Schemat blokowy co-IP. Komórki ssaków, kotransfekowane plazmidami X i Y, są homogenizowane i solubilizowane detergentem w celu uzyskania lizatu komórkowego wykorzystanego w analizie co-IP, po czym przeprowadzane są SDS-PAGE i immunoblotting. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
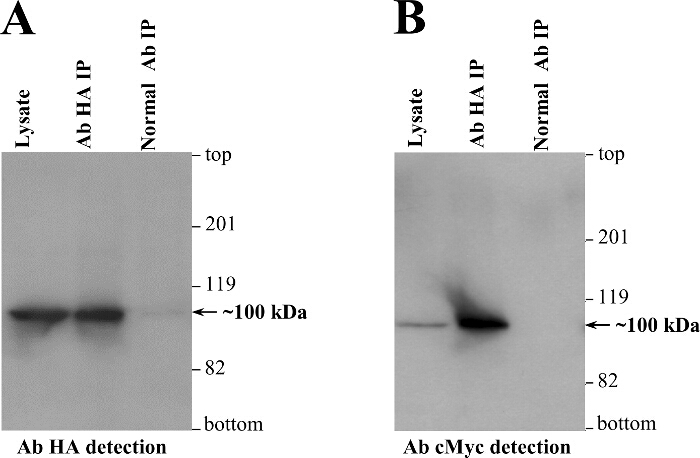
Rycina 4. Co-IP wskazuje na samoddziaływanie domeny N-końcowej RyR2 w komórkach ssaków. Komórki HEK293 poddano kotransfekcji w celu przejściowej koekspresji domeny N-końcowej RyR2 (pozostałości 1 - 906) znakowanej cMyc (BT4L) oraz znakowanej HA (AD4L). AD4L został immunoprecypitowany za pomocą AbHA z lizatu komórek HEK293 solubilizowanego w CHAPS i traktowanego ditiotreitolem, natomiast jako kontrolę negatywną przeprowadzono analizy co-IP z użyciem nieimmunologicznego królika IgG. Immunoprecypitowane białka podgrzano do 85 °C przez 5 min i rozdzielono prądem 20 mA przez 3 hr na osobnych żelach SDS-PAGE 6% z naniesionymi próbkami IP w ilości 1/10tej lub 9/10tej. Po transferze białek przy 80 V przez 2 hr na membranę z difluorku poliwinylydenu, przeprowadzono analizę immunoblotting z użyciem odpowiednio AbHA (A) lub AbcMyc (B) (rozcieńczenie 1:1 000), a następnie przeciwciał anty-mysich IgG sprzężonych z peroksydazą chrzanową (rozcieńczenie 1:10 000) i detekcją za pomocą wzmocnionej chemiluminescencji (ekspozycja 1 min). Włączono również alikwot lizatu komórkowego, stanowiący 1/50tą objętości przetworzonej w próbkach IP, aby służył jako standard masy cząsteczkowej. Zmodyfikowano z3. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
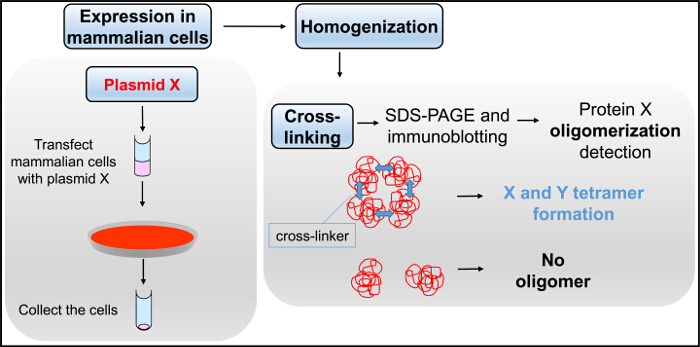
Rysunek 5. Schemat blokowy sieciowania. Komórki ssaków, transfekowane plazmidem X, są homogenizowane i poddawane reakcji z glutaraldehydem w teście sieciowania, a następnie analizowane za pomocą SDS-PAGE i immunoblottingu. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
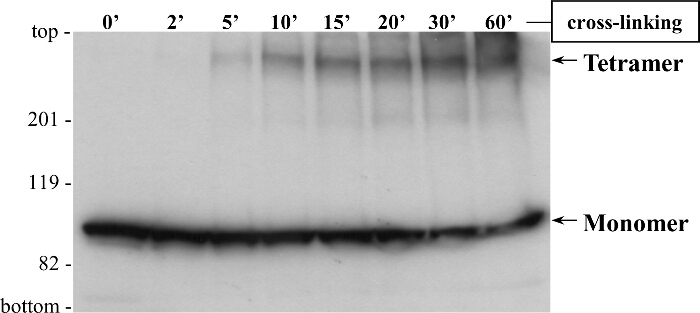
Rycina 6. Sieciowanie wskazuje na tworzenie tetramerów domeny N-końcowej RyR2. Komórki HEK293 poddano transfekcji w celu przejściowej ekspresji domeny N-końcowej RyR2 (aminokwasy 1 - 906) z tagiem cMyc (BT4L). Homogenat komórkowy, potraktowany reduktorem ditiotreitolem, inkubowano z glutaraldehydem przez wskazane punkty czasowe. Próbki podgrzewano w 85 °C przez 5 min i rozdzielano metodą SDS-PAGE (żel 6%) przy 20 mA przez 3 h. Po transferze białek przy 80 V przez 2 h na membranę z polifluorowodorku winylidenu przeprowadzono analizę immunoblotting z użyciem przeciwciała AbcMyc (rozcieńczenie 1:1 000), a następnie przeciwciała anty-IgG mysiego sprzężonego z peroksydazą chrzanową (rozcieńczenie 1:10 000) i detekcją za pomocą wzmocnionej chemiluminescencji (naświetlanie 1 min). Formy monomerowe (M: ~100 kDa) i tetramerowe (T) zaznaczono strzałkami. Zmodyfikowano z3. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
Dyskusja
Powstawanie białkowych homooligomerów jest podstawowym procesem biologicznym, który reguluje aktywność czynników transkrypcyjnych, enzymów, kanałów jonowych i receptorów25,26. Co ważne, oligomeryzacja białek ma również patologiczne implikacje, w tym neurodegenerację i arytmogenną chorobę serca4,27. Metodologie przedstawione w tym artykule służą do identyfikacji interakcji domena-domena, pośredniczących w samoasocjacji białek i oligomeryzacji. Poniżej wskazujemy krytyczne kroki w ramach każdego protokołu i omawiamy ważne kwestie, ograniczenia i rozwiązywanie problemów.
System Y2H może być stosowany w pierwszej kolejności do badań przesiewowych pod kątem potencjalnych oddziałujących partnerów białkowych ze względu na stosunkowo wysoką przepustowość badań przesiewowych, łatwość użycia i wysoce powtarzalne wyniki. Procedury Y2H przeprowadza się w laboratorium mikrobiologicznym ze standardowymi inkubatorami (płytkowymi lub wytrząsarkami) i urządzeniami do przechowywania pomieszczeń. Wykorzystanie świeżo przygotowanych kompetentnych komórek (krok 1.1.8) ma kluczowe znaczenie dla wysokowydajnej transformacji drożdży, natomiast w celu uzyskania najlepszych wyników w testach β-Gal należy użyć świeżo wyhodowanych kolonii drożdży (w wieku do 5 dni) (krok 1.2.3). Dostępne są systemy oparte na czynnikach transkrypcyjnych innych niż GAL4 i/lub dodatkowe/alternatywne geny reporterowe, dlatego plazmidy przynęty i ofiary powinny być dopasowane do odpowiedniego szczepu Y2H.
Niektóre szczepy powinny być hodowane w obecności 3-amino-1,2,4-triazolu, konkurencyjnego inhibitora białka HIS3, w celu wygaszenia jakiejkolwiek konstytutywnej ekspresji genu reporterowego HIS3 7,8. Ekspresja przynęty i docelowych białek fuzyjnych powinna być weryfikowana za pomocą immunoblottingu17. W przypadku, gdy białka fuzyjne przynęty i ofiary są toksyczne dla drożdży, niższe tolerowane poziomy białka można osiągnąć poprzez klonowanie w różnych wektorach, w których ekspresja przynęty/ofiary jest napędzana przez inny promotor. Ponadto konieczne jest zapewnienie, że białka fuzyjne przynęty i ofiary nie wykazują autonomicznej aktywności genu reporterowego. Autonomiczną aktywację genu reporterowego można uratować poprzez modyfikację konstruktu w celu usunięcia odpowiedzialnego regionu lub poprzez zamianę fuzji GAL4 DNA-BD i AD na dwa badane białka. Co więcej, domeny transbłonowe lepiej pominąć w konstruktach przynęty / ofiary, ponieważ mogą one indukować nieprawidłowe fałdowanie lub błędną lokalizację białek fuzyjnych w wewnątrzkomórkowych przedziałach błonowych. Rzeczywiście, główną wadą systemu Y2H jest to, że przynęta i białka docelowe są zlokalizowane w jądrze drożdży z dala od ich fizjologicznej lokalizacji subkomórkowej i potencjalnie pozbawione specyficznych modyfikacji potranslacyjnych, co skutkuje fałszywie dodatnimi lub fałszywie ujemnymi interakcjami6-9.
Heterologiczne systemy ekspresji ssaków lepiej nadają się do badania integralnych białek błonowych ssaków pod względem konformacji, modyfikacji potranslacyjnych i lokalizacji subkomórkowej. Jedną z najczęściej stosowanych metod transfekcji komórek jest wytrącanie fosforanu wapnia, głównie ze względu na minimalną wymaganą ilość sprzętu i odczynników11,15. Metody alternatywne, a mianowicie elektroporacja, liposomy, lipidy kationowe i polimery, mogą zapewnić wyższą wydajność transfekcji w zależności od użytej linii komórkowej i konstrukcji. Ogólnie rzecz biorąc, głównymi czynnikami wpływającymi na skuteczność transfekcji są jakość plazmidowego DNA oraz zdrowie/żywotność komórek. Najlepsze wyniki osiąga się, gdy wykorzystuje się plazmidowe DNA o najwyższej czystości (współczynnik absorbancji 260nm/280nm ~1,8) oraz aktywnie dzielące się komórki. Komórki powinny być zatem transfekowane przy nie więcej niż 60 - 70% zbiegu (krok 2.1.2), ponieważ zdolność do wchłaniania obcego DNA jest związana z powierzchnią komórki wystawionej na działanie pożywki11. Ponadto nie zaleca się włączania antybiotyków do pożywki hodowlanej podczas transfekcji (etap 2.1.3) ze względu na zwiększoną śmierć komórek15.
W szczególności w przypadku wytrącania fosforanu wapnia, staranne przygotowanie i dostosowanie pH (dokładnie do 7,05) roztworu 2x HBS (krok 2.1.1) oraz prawidłowe tworzenie kompleksów plazmidowego DNA/wapń/fosforan poprzez energiczne mieszanie (krok 2.1.5) są krytycznymi etapami dla wysokiej wydajności transfekcji. Zazwyczaj ekspresja białka przez przejściową transfekcję osiąga szczyt w ciągu 24 - 72 godzin.
Po pobraniu komórek należy przeprowadzić kolejne zabiegi w temperaturze 4°C, aby zminimalizować aktywność proteazy, i zaleca się dodanie inhibitorów proteazy. Po homogenizacji komórek powinien nastąpić etap wirowania w celu usunięcia jąder, ponieważ chromosomalne DNA może zwiększać lepkość roztworu i wzmacniać niespecyficzne wiązanie. Dlatego preferowana jest homogenizacja środkami mechanicznymi w buforze izoosmotycznym, zwykle w (0,3 M) sacharozie lub (150 mM) NaCl. Ogólnie rzecz biorąc, na bazie sacharozy są znane z tego, że zwiększają stabilność białka i zmniejszają potencjalną agregację białek nienatywnych, ale ze względu na preferencyjne uwodnienie na powierzchni białka faworyzowane są elektrostatyczne interakcje białko-białko. I odwrotnie, na bazie soli wpływają na ładunek netto naładowanych grup bocznych aminokwasów na powierzchni białka, mając w ten sposób skłonność do bardziej hydrofobowych interakcji28.
Co-IP jest najczęściej stosowanym testem biochemicznym do oceny interakcji białko-białko, zwłaszcza z tkanki natywnej. Jego główną wadą jest wymóg wysoce specyficznych przeciwciał zwalidowanych do stosowania w IP i immunoblottingu10,16,18. W związku z tym rekombinowane białka są często znakowane epitopem peptydowym, np. hemaglutyniną grypy (YPYDVPDYA) lub ludzkim cMyc (EQKLISEEDL), dla których na rynku dostępne są przeciwciała specyficzne dla wysokiego powinowactwa. W razie potrzeby przeciwciało immunoprecypitujące może być chemicznie sprzężone z żywicą Protein-A, aby uniknąć jego elucji i wykrycia na etapie immunoblottingu, który może zasłaniać współwytrącone białko16; Aby to osiągnąć, z powodzeniem zastosowaliśmy chemiczny środek sieciujący 3,3'-dithiobis (sulfosuccinimidylpropionian)24. Konieczne jest, aby odpowiedni detergent był zawarty w buforze IP, a nierozpuszczalny materiał homogenizowanych komórek został usunięty przez odwirowanie w celu zminimalizowania niespecyficznego wiązania (krok 3.1.3). Wybór i stężenie detergentu są ważnymi czynnikami: silniejsze detergenty i/lub wyższe stężenia znacznie zmniejszą niespecyficzne wiązanie, ale mogą również znieść interakcję białka X:Y, podczas gdy niższe stężenia lub łagodniejsze detergenty mogą pozwolić na zaobserwowanie słabej interakcji, ale mogą skutkować nadmiernym niespecyficznym wiązaniem. Preferowane są detergenty o średniej mocy, np. Triton X-100 o stężeniu 0,5 - 1%. Aby jeszcze bardziej zmniejszyć niespecyficzne wiązanie, do buforu IP można włączyć neutralne białko (np . albuminę surowicy bydlęcej w stężeniu 100 μg/ml) i/lub lizat komórkowy można wstępnie oczyścić po uprzedniej inkubacji z samą żywicą Protein-A. Liczba prań powinna być zoptymalizowana dla testowanej pary X:Y, zazwyczaj trzy 10-minutowe mycia z buforem IP (krok 3.1.9). W każdym przypadku próbka co-IP z nieimmunologiczną IgG jako przeciwciałem immunoprecypitującym powinna być zawsze przetwarzana równolegle, aby służyła jako kontrola ujemna (etap 3.1.6).
Główną zaletą sieciowania chemicznego jest to, że informuje o składzie stechiometrycznym homo-oligomeru białka. Aldehyd glutarowy jest powszechnie stosowanym środkiem sieciującym, ponieważ nie wymaga specjalistycznego sprzętu i generuje stabilne termicznie i chemicznie wiązania krzyżowe między oddziałującymi białkami19,20. Związki z wolnymi grupami aminowymi należy pominąć w testowych (krok 3.2.1), ponieważ będą one wygaszać reakcję chemiczną. Stężenie aldehydu glutarowego i czas reakcji (krok 3.2.4) powinny być zoptymalizowane dla interesującego nas oligomerycznego kompleksu białkowego. Główną wadą tej techniki, zwłaszcza gdy jest wykonywana na preparatach z całych komórek, jest niespecyficzność reakcji chemicznej, która może prowadzić do powstania sztucznych agregatów białkowych, które nie mają znaczenia biologicznego.
Dostępne są alternatywne techniki in vivo (np. transfer energii rezonansu fluorescencyjnego, fluorescencja dwucząsteczkowa lub komplementacja luminescencji) oraz techniki in vitro (np. chromatografia wykluczania wielkości, ultrawirowanie analityczne, kalorymetria miareczkowa izotermiczna) do charakterystyki samoasocjacji białek i oceny stechiometrii oligomeryzacji 29,30. Każda metoda ma swoje zalety i wady i może być bardziej odpowiednia do badania określonego białka w zależności od oczyszczania/stabilności białka i dostępności sprzętu/odczynników. Trzy komplementarne metody opisane tutaj szczegółowo, a mianowicie Y2H, co-IP i sieciowanie, zostały wykorzystane w połączeniu, aby dostarczyć przekonujących dowodów na tworzenie się homo-oligomerów RyR2 w izolacji i w żywej komórce.
Oświadczenia
Autorzy nie mają nic do zadeklarowania.
Podziękowania
Ta praca była wspierana przez British Heart Foundation Fellowships dla SZ (FS/08/063 i FS/15/30/31494).
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| PART 1 drożdżowy dwuhybrydowy | |||
| Inkubator płytkowy | Hereaus | B6120 | Używany w temperaturze 30 &; C |
| Inkubator z wytrząsarką orbitalną | New Brunswick Scientific | INNOVA 4300 | Używany przy 30 & stopni; C z wytrząsaniem przy 230 - 250 obr./min |
| Spektrofotometr | Perkin Elmer | Lambda Bio+ | Do pomiaru OD600 kultury drożdży; do pomiaru absorbancji przy 420 nm w cieczy test b-Gal |
| Matchmaker Two-Hybrid System 2 Kit | Takara Clontech | K1604-1 | Zawiera wektor przynęty pGBKT7, wektor ofiary pACT2 i szczep drożdży Y190 |
| Drożdżowa baza azotowa | Sigma-Aldrich | Y0626 | Do przygotowania minimalnej ilości SD growh podłoża |
| Suplement na rurkę bez leucyny i tryptofanu | Sigma-Aldrich | Y0750 | Aby przygotować minimalną ilość SD growh medium |
| Suplement dropout bez leucyny, tryptofanu, histydyny | Sigma-Aldrich | Y2001 | Aby przygotować minimalną pożywkę do uprawy SD |
| DNA nosiciela jąder śledzia | Takara Clontech | 630440 | Do przemiany drożdży |
| Bibuła filtracyjna Whatman Klasa 5 | Sigma-Aldrich | WHA1005070 | do stosowania w teście b-Gal bibuły filtracyjnej z pgłębieniem kolonii |
| X-Gal (5-bromo-4-chloro-3-indolyl-β-D-galaktopiranozyd) | Sigma-Aldrich | B4252 | do stosowania w teście b-Gal z bibuły filtracyjnej typu colony-lift |
| ONPG (o-nitrofenylo-β-D-galaktopiranozyd) | Sigma-Aldrich | N1127 | do stosowania w płynnym teście |
| b-GalCZĘŚĆ 2. Ekspresja białek w linii komórkowej ssaków | |||
| HEK293 | linii | ATCC ATCC® CRL-1573 i handel; | |
| Nawilżany inkubator (5% CO2, 37 ° C) | SANYO | MCO-18AIC | Do hodowli komórek ssaków |
| DMEM (zmodyfikowana pożywka Dulbecco's Eagle's Medium) | Invitrogen (ThermoFisher) | 41966 | Do przygotowania pożywki wzrostowej dla komórek ssaków |
| Płodowa surowica bydlęca | Invitrogen (ThermoFisher) | 10500 | Do przygotowania pożywki wzrostowej dla komórek ssaków |
| Koraliki szklane | Sigma-Aldrich | G8772 | Do homogenizacji komórek |
| Igła 23 G (0,6 x 30 mm) | BD Microlance | 300700 | Do homogenizacji komórek |
| Koktajl inhibitorów proteazy (kompletny) | Roche | 11873508001 | Aby zapobiec proteolizie |
| CZĘŚĆ 3. Metody biochemiczne in vitro | |||
| Mini-PROTEAN Tetra Cell (system SDS-PAGE) | Bio-Rad | 1658000EDU | Do elektroforezy w żelu poliakrylamidowym |
| Trans-Blot SD (Semi-dry transfer system) | Bio-Rad | 1703940 | Do transferu elektroforetycznego |
| Kompaktowy procesor filmów rentgenowskich | Xograph | X4 | Do stosowania w immunoblottingu |
| Aldehyd glutarowy | Sigma-Aldrich | G5882 | Do stosowania w chemicznym sieciowaniu |
| kulek sefarozy Protein-A | GE Healthcare Nauki Przyrodnicze | 17-5280-01 | Do stosowania w teście co-IP |
| Anti-HA (Y-11 poliklonalne IgG królika) | Santa Cruz Biotechnology | sc-805 | Do stosowania w teście co-IP |
| Nieimmunologiczne królicze IgG | Santa Cruz Biotechnology | sc-2027 | Do stosowania w teście co-IP |
| Anti-cMyc (9E10 mysia monoklonalna IgG) | Santa Cruz Biotechnology | sc-40 | Do stosowania w immunoblottingu |
| Anty-HA (16B12 mysi monoklonalny IgG) | Covance | MMS-101P | Do stosowania w immunoblottingu |
| Anty-mysie IgG-HRP | Santa Cruz Biotechnology | sc-2005 | Do stosowania w immunoblottingu |
| Hyperfilm ECL | GE Healthcare Life Sciences | 28906836 | Do stosowania w immunoblottingu |
| ECL Western Blotting Substrate | Pierce ( ThermoFisher) | 32106 | Do stosowania w immunoblottingu |
Bibliografia
- Seidel, M., Lai, F. A., Zissimopoulos, S. Structural and functional interactions within ryanodine receptor. Biochem Soc Trans. 43 (3), 377-383 (2015).
- Zissimopoulos, S., Marsh, J., Stannard, L., Seidel, M., Lai, F. A. Amino-terminus oligomerisation is conserved in intracellular calcium release channels. Biochem J. 459 (2), 265-273 (2014).
- Zissimopoulos, S., et al. N-terminus oligomerization regulates the function of cardiac ryanodine receptors. J Cell Sci. 126 (Pt 21), 5042-5051 (2013).
- Seidel, M., Thomas, N. L., Williams, A. J., Lai, F. A., Zissimopoulos, S. Dantrolene rescues aberrant N-terminus inter-subunit interactions in mutant pro-arrhythmic cardiac ryanodine receptors. Cardiovasc Res. 105 (1), 118-128 (2015).
- Stewart, R., Zissimopoulos, S., Lai, F. Oligomerization of the cardiac ryanodine receptor C-terminal tail. Biochem J. 376, 795-799 (2003).
- Deane, C. M., Salwinski, L., Xenarios, I., Eisenberg, D. Protein interactions: two methods for assessment of the reliability of high throughput observations. Mol Cell Proteomics. 1 (5), 349-356 (2002).
- Fashena, S. J., Serebriiskii, I., Golemis, E. A. The continued evolution of two-hybrid screening approaches in yeast: how to outwit different preys with different baits. Gene. 250 (1-2), 1-14 (2000).
- Stynen, B., Tournu, H., Tavernier, J., Van Dijck, P. Diversity in genetic in vivo methods for protein-protein interaction studies: from the yeast two-hybrid system to the mammalian split-luciferase system. Microbiol Mol Biol Rev. 76 (2), 331-382 (2012).
- Yang, M., Wu, Z., Fields, S. Protein-peptide interactions analyzed with the yeast two-hybrid system. Nucleic Acids Res. 23 (7), 1152-1156 (1995).
- Elion, E. A. Chapter 8, Detection of protein-protein interactions by coprecipitation. Curr Protoc Immunol. , (2007).
- Kingston, R. E., Chen, C. A., Rose, J. K. Chapter 9, Calcium phosphate transfection. Curr Protoc Mol Biol. , (2003).
- Lam, A. K., Galione, A., Lai, F. A., Zissimopoulos, S. Hax-1 identified as a two-pore channel (TPC)-binding protein. FEBS letters. , (2013).
- Zissimopoulos, S., Lai, F. Interaction of FKBP12.6 with the cardiac ryanodine receptor C-terminal domain. J Biol Chem. 280, 5475-5485 (2005).
- Zissimopoulos, S., Thomas, N. L., Jamaluddin, W. W., Lai, F. A. FKBP12.6 binding of ryanodine receptors carrying mutations associated with arrhythmogenic cardiac disease. Biochem J. 419 (2), 273-278 (2009).
- Jordan, M., Wurm, F. Transfection of adherent and suspended cells by calcium phosphate. Methods. 33 (2), 136-143 (2004).
- Kaboord, B., Perr, M. Isolation of proteins and protein complexes by immunoprecipitation. Methods Mol Biol. 424, 349-364 (2008).
- Sambrook, J., Fritsch, E. F., Maniatis, T. Molecular cloning: a laboratory manual. , 2nd, Cold Spring Harbor Laboratory Press. (1989).
- Yang, W., Steen, H., Freeman, M. R. Proteomic approaches to the analysis of multiprotein signaling complexes. Proteomics. 8 (4), 832-851 (2008).
- Migneault, I., Dartiguenave, C., Bertrand, M. J., Waldron, K. C. Glutaraldehyde: behavior in aqueous solution, reaction with proteins, and application to enzyme crosslinking. Biotechniques. 37 (5), 790-796 (2004).
- Wine, Y., Cohen-Hadar, N., Freeman, A., Frolow, F. Elucidation of the mechanism and end products of glutaraldehyde crosslinking reaction by X-ray structure analysis. Biotechnol Bioeng. 98 (3), 711-718 (2007).
- Zissimopoulos, S., Lai, F. Central domain of the human cardiac muscle ryanodine receptor does not mediate interaction with FKBP12.6. Cell Biochem Biophys. 43, 203-220 (2005).
- Zissimopoulos, S., West, D., Williams, A., Lai, F. Ryanodine receptor interaction with the SNARE-associated protein snapin. J Cell Sci. 119, 2386-2397 (2006).
- Zissimopoulos, S., Docrat, N., Lai, F. Redox sensitivity of the ryanodine receptor interaction with FK506-binding protein. J Biol Chem. 282, 6976-6983 (2007).
- Zissimopoulos, S., Seifan, S., Maxwell, C., Williams, A. J., Lai, F. A. Disparities in the association of the ryanodine receptor and the FK506-binding proteins in mammalian heart. J Cell Sci. 125. 125 (Pt 7), 1759-1769 (2012).
- Ali, M. H., Imperiali, B. Protein oligomerization: how and why. Bioorg Med Chem. 13 (17), 5013-5020 (2005).
- Hashimoto, K., Panchenko, A. R. Mechanisms of protein oligomerization, the critical role of insertions and deletions in maintaining different oligomeric states. Proc Natl Acad Sci U S A. 107 (47), 20352-20357 (2010).
- Haass, C., Selkoe, D. J. Soluble protein oligomers in neurodegeneration: lessons from the Alzheimer's amyloid beta-peptide. Nat Rev Mol Cell Biol. 8 (2), 101-112 (2007).
- Chi, E. Y., Krishnan, S., Randolph, T. W., Carpenter, J. F. Physical stability of proteins in aqueous solution: mechanism and driving forces in nonnative protein aggregation. Pharm Res. 20 (9), 1325-1336 (2003).
- Gell, D. A., Grant, R. P., Mackay, J. P. The detection and quantitation of protein oligomerization. Adv Exp Med Biol. 747, 19-41 (2012).
- Kaczor, A. A., Selent, J. Oligomerization of G protein-coupled receptors: biochemical and biophysical methods. Curr Med Chem. 18 (30), 4606-4634 (2011).
Przedruki i uprawnienia
