Łatwy w użyciu, bezkomórkowy protokół ekspresji do specyficznego dla reszty włączania niekanonicznych analogów aminokwasów do białek, w tym dalszej analizy, jest prezentowany do badań medycznych, farmaceutycznych, strukturalnych i funkcjonalnych.
Artykuł metodologiczny
Specyficzne dla reszt włączenie aminokwasów niekanonicznych do białek modelowych przy użyciu bezkomórkowego systemu transkrypcyjno-translacyjnego Escherichia coli
W tym artykule
Podsumowanie
Streszczenie
Kanoniczny zestaw aminokwasów prowadzi do wyjątkowo szerokiego zakresu funkcjonalności białek. Niemniej jednak zestaw reszt nadal nakłada ograniczenia na potencjalne zastosowania białek. Włączenie aminokwasów niekanonicznych może rozszerzyć ten zakres. Istnieją dwa uzupełniające się podejścia do włączania aminokwasów niekanonicznych. W celu włączenia specyficznego dla miejsca, oprócz endogennych kanonicznych mechanizmów translacyjnych, należy zapewnić ortogonalną parę aminoacylo-tRNA-syntetazy-tRNA, która nie oddziałuje z parami kanonicznymi. W związku z tym wymagany jest również kodon, który nie jest przypisany do aminokwasu kanonicznego, zwykle kodonu stop. Ta ekspansja kodu genetycznego umożliwia włączenie niekanonicznego aminokwasu w pojedynczym, określonym miejscu w białku. Prezentowana praca opisuje inkorporację specyficzną dla reszt, w której kod genetyczny jest ponownie przypisywany w endogennym systemie translacyjnym. Maszyneria translacyjna akceptuje niekanoniczny aminokwas jako substytut do włączenia go w kanoniczne określone miejsca, tj. wszystkie wystąpienia kanonicznego aminokwasu w białku są zastępowane przez niekanoniczne. Włączenie aminokwasów niekanonicznych może zmienić strukturę białka, powodując znaczne modyfikacje właściwości fizycznych i chemicznych. Niekanoniczne analogi aminokwasów często działają jako inhibitory wzrostu komórek dla gospodarzy ekspresji, ponieważ modyfikują endogenne białka, ograniczając produkcję białek in vivo. Wprowadzanie in vivo toksycznych niekanonicznych aminokwasów do białek pozostaje szczególnie trudne. W tym artykule przedstawiono bezkomórkowe podejście do całkowitego zastąpienia L-argininy niekanonicznym aminokwasem L-kanawaniną. Pozwala to uniknąć nieodłącznych trudności związanych z ekspresją in vivo. Dodatkowo dołączony jest protokół przygotowania białek docelowych do analizy widma mas. Wykazano, że L-lizynę można zastąpić L-hydroksylizyną, choć z mniejszą skutecznością. W zasadzie każdy niekanoniczny analog aminokwasu może być włączony przy użyciu przedstawionej metody, o ile endogenny system translacji in vitro go rozpoznaje.
Wprowadzenie
Kod genetyczny jest uniwersalny dla biosfery. Koduje zestaw 20 kanonicznych aminokwasów, który czasami jest rozszerzany przez selenocysteinę1 lub pirolizynę2. To rybosom tłumaczy kod genetyczny za pomocą tRNA na łańcuchy aminokwasów, które składają się w białka. Grupy funkcyjne aminokwasów kanonicznych, w połączeniu z modyfikacjami potranslacyjnymi, przyczyniają się do wyjątkowo szerokiego zakresu funkcji białek3,4. Zasadniczo, ograniczenia funkcjonalne wynikające z ograniczonego zestawu aminokwasów kanonicznych można przezwyciężyć poprzez włączenie kolejnych, niekanonicznych aminokwasów (ncAA), które umożliwiają nowe związki chemiczne i nowe funkcje3,4.
Istnieją dwa uzupełniające się podejścia do wprowadzania ncAA: inkorporacja specyficzna dla miejsca lub pozostałości. Pierwsza metoda wiąże się ze znacznymi trudnościami technicznymi, ponieważ kanoniczny zestaw syntetaz aminoacylo-tRNA (aaRS) i tRNA musi zostać rozszerzony przez ortogonalną parę aaRS-tRNA, która nie może wchodzić w interakcje z endogenną maszynerią translacyjną. Podejście to, oparte na starannej inżynierii, obejmuje ncAA jako mutacje jednopunktowe w pożądanych miejscach białkowych. Specyficzna dla miejsca inkorporacja ncAA jest genetycznie kodowana przez kodon, który nie jest przypisany do aminokwasu kanonicznego (cAA), zwykle kodonu stop5-9. Metoda ta pociąga za sobą zmiany funkcji w danym miejscu, a nie w całym białku10-13.
Przeciwnie, inkorporacja specyficzna dla reszt polega na błędnym rozpoznaniu niekanonicznego aminokwasu przez kanoniczną maszynerię translacyjną. Inkorporacja następuje z powodu braku specyficzności substratowej aaRS. Specyficzne dla reszt włączenie ncAA, zbudowane na pracy Cohena i współpracowników14, doprowadziło do ważnych zastosowań3,10, w tym bio-ortogonalnego znakowania15-17 białek lub wyjaśnienia struktury białek w krystalografii rentgenowskiej18.
Ponieważ naturalne aaRS zazwyczaj preferują swoje pokrewne aminokwasy od izostrukturalnego ncAA, efektywna inkorporacja specyficzna dla reszt in vivo zwykle wymaga auksotroficznego gospodarza ekspresji, który nie jest zdolny do syntezy kanonicznego analogu ncAA. Komórki gospodarza są hodowane w pożywce wzrostowej, która dostarcza tylko niskie stężenie analogicznego cAA. Jego wyczerpanie w połączeniu z następczą suplementacją ncAA zmusza gospodarza ekspresji do włączenia ncAA do białka modelowego w wielu, kanonicznie przepisanych miejscach. W przeciwieństwie do podejścia site-specific, ma to na ogół głęboki wpływ na całą strukturę białka, prowadząc do znacznych zmian właściwości fizycznych i chemicznych białek19,20. Jednak większość ncAA jest inhibitorami wzrostu gospodarzaekspresji 3, ponieważ są one włączane do wielu innych białek oprócz tych, które są przedmiotem zainteresowania podczas ekspresji genów rekombinowanych. To wyraźnie ogranicza podejście in vivo. Inkorporacja in vivo aminokwasów, które są toksyczne lub mają silny wpływ na strukturę białka, pozostaje szczególnie trudna. Jednak cząsteczki te są jednymi z najbardziej obiecujących w inżynierii białek o niezwykłych funkcjach.
Jednym z przykładów jest toksyczna, niekanoniczna, naturalnie występująca L-kanawanina (Can), analog L-argininy (Arg). Wpływa i blokuje szlaki reakcji regulatorowych i katalitycznych związanych z Arg, a jego obecność w żywej komórce może prowadzić do natychmiastowej śmierci3,21-23. Jego włączenie do białek w pozycjach argininy może zmniejszyć stabilność białka21-23. Ze względu na wynikającą z tego toksyczność, ekspresja białek zawierających kanawaninę w Escherichia coli (E. coli) i innych powszechnych gospodarzach ekspresji pozostaje wyzwaniem. Z tych powodów pełne włączenie in vivo Can we wszystkich pozycjach Arg zostało odpowiednio potwierdzone tylko raz24, przy użyciu opracowanego systemu produkcji pojedynczych białek. Jednak Can został zaproponowany jako środek przeciwnowotworowy25-27 oraz jako stymulator chorób autoimmunologicznych u ludzi28. Dodatkowo jest przedmiotem różnych badań nad jego właściwościami antymetabolicznymi, przeciwbakteryjnymi, przeciwgrzybiczymi i przeciwwirusowymi25. Właściwości te zwiększają zapotrzebowanie na skuteczne i łatwe do wykonania metody ekspresji białek zawierających puszkę do badań farmaceutycznych, medycznych i funkcjonalnych.
Chociaż wiele problemów związanych z produkcją in vivo można obejść za pomocą bezkomórkowych systemów ekspresji, podejścia specyficzne dla pozostałości in vitro zostały słabo zbadane. Odnotowano bezkomórkowe, specyficzne dla reszty włączenie analogu L-tryptofanu29 i wielu ncAA30. Metody te opierają się na wysoce wydajnej polimerazie RNA T7. Polimeraza RNA T7 pociąga za sobą transkrypcję podobną do bakteriofagów, zmniejszając w ten sposób funkcjonalność genetyczną w porównaniu z transkrypcją endogenną.
Ostatnio zgłoszono pełne włączenie Can do białka modelowego we wszystkich pozycjach Arg31, przy użyciu bezkomórkowego systemu ekspresji32. Niewielka modyfikacja tego samego systemu umożliwiła specyficzne dla miejsca włączenie różnych analogów pirolizyny do modelowego białka poprzez supresję kodonu stop33. Zastosowany system bezkomórkowy 31-33 oparty jest na systemie transkrypcji-translacji wszystkich E. coli. Niemniej jednak umożliwia ekspresję białek tak samo wydajnie, jak w obecnych systemach bakteriofagów (0,5 - 1 mg/ml białka rekombinowanego)32, zachowując przy tym wiele z pierwotnej modularności transkrypcji i translacji.
W tej pracy podano szczegółowy protokół, w jaki sposób można zrealizować specyficzne dla pozostałości włączenie ncAA, używając tego systemu całkowicie wolnego od komórek E. coli 32. Ponadto zaproponowano dalsze kroki w celu przygotowania eksprymowanych białek do odpowiedniej oceny za pomocą spektroskopii mas HPLC-ESI. Aby rozszerzyć właściwości tego bezkomórkowego systemu, praca ta nie tylko odnosi się do opublikowanego włączenia Can31, ale także przedstawia nowe dane związane z niekanonicznym analogiem L-lizyny L-hydroksy-lizyny.
Poniższy protokół do specyficznego dla pozostałości włączania ncAA jest adaptacją protokołu opublikowanego niedawno w JoVE34. Ten ostatni protokół opisuje, w jaki sposób przeprowadzić wysoce wydajną ekspresję bezkomórkową ze standardowymi aminokwasami. Ponadto przedstawiono przygotowanie surowego ekstraktu bezkomórkowego, roztworu aminokwasów, podstawowego roztworu energetycznego oraz bufora energetycznego stosowanego w tym podejściu. Poniższy protokół koncentruje się na zmodyfikowanych krokach w porównaniu z poprzednim protokołem, aby umożliwić włączenie ncAA specyficznych dla pozostałości. Do przygotowania zaleca się stosowanie kalibrowanych pipet, końcówek do pipet o niskim poziomie wiązania oraz probówek do mikrowirówek. Poniżej używane są skróty IUPAC dla aminokwasów.
Protokół
Uwaga! Przed użyciem należy zapoznać się ze wszystkimi odpowiednimi kartami charakterystyki substancji niebezpiecznych (MSDS). Niektóre ze stosowanych chemikaliów są bardzo toksyczne. Wymagane jest wyposażenie ochrony osobistej (osłona oczu, maska przeciwpyłowa, rękawice, fartuch laboratoryjny, długie spodnie, obuwie z zakrytymi palcami), a także praca pod wyciągiem.
1. Przygotowanie roztworu aminokwasowego
- Przygotowanie roztworu podstawowego ncAA (168 mM)
UWAGA: Przygotowanie roztworu podstawowego ncAA jest opisane dla analogu Arg Can jako przykład. W związku z tym należy dostosować wartości dla innych ncAA.- Umieścić probówkę reakcyjną o pojemności 1,5 ml na mikrowadze. Odważyć 46,1 mg puszki znajdującej się w probówce reakcyjnej w celu przygotowania 1 ml roztworu o stężeniu 168 mM. Użyj sterylnej mikroszpatułki. W przypadku racemicznej mieszaniny ncAA należy podwoić stężenie roztworu podstawowego.
- Dodać 977 μl sterylnego ddH2O. Dokładnie zmieszać, aż puszka całkowicie się rozpuści.
UWAGA: Dla całkowitej objętości roztworu wynoszącej 1 ml należy skompensować fizyczną objętość rozpuszczonego aminokwasu. Dla każdego z aminokwasów należy oszacować połowę masy ciała stałego w mg jako odpowiadający jej wzrost objętości w μl (100 mg ciała stałego zajmie objętość 50 μl w roztworze)35. Większość aminokwasów można rozpuścić w tym stężeniu. Jeśli nie, zmniejsz stężenie aż do całkowitego rozpuszczenia. - Do przygotowania roztworów aminokwasów w sekcji 1.2 należy użyć bezpośrednio roztworu podstawowego ncAA lub błyskawicznie zamrozić go w ciekłym azocie i przechowywać w temperaturze –20 °C. UWAGA! Ze względów bezpieczeństwa należy nosić osłonę oczu i rękawice kriogeniczne, aby chronić się przed rozpryskami ciekłego azotu.
- Przygotowanie roztworów aminokwasów
UWAGA: Do przygotowania roztworów aminokwasów należy użyć próbnika aminokwasów dostarczającego L-izomery 20 cAA w oddzielnych roztworach podstawowych (1,5 ml, buforowanych HEPES/KOH, < 0,1% NaN3, pH 7,5), każdy o stężeniu 168 mM, z wyjątkiem L-leucyny (140 mM). W celu domowego przygotowania tych roztworów podstawowych (buforowanych KOH), postępuj zgodnie z niniejszym protokołem35.- Rozmrozić roztwory podstawowe 20 cAA (próbnik aminokwasów lub przygotowany zgodnie z 35) i ncAA (przygotowanych w sekcji 1.1) w temperaturze pokojowej.
- Po rozmrożeniu często wiruj roztwory podstawowe, aby ponownie rozpuścić wytrącone aminokwasy. Ponieważ niektóre aminokwasy są trudniejsze do rozpuszczenia, należy je inkubować w bloku grzewczym w temperaturze 37 °C aż do całkowitego rozpuszczenia. Cys może nie rozpuścić się całkowicie. Umieść wszystkie aminokwasy na lodzie, z wyjątkiem Asn, Phe i Cys - utrzymuj je w temperaturze RT, aby uniknąć opadów.
- Użyj następujących wartości, aby użyć jednej siódmej kompletnego zestawu.
UWAGA: Odpowiednio zmniejsz skalę, aby pracować z mniejszymi objętościami i zachować części zestawu do dalszych eksperymentów. Skalowanie w górę w celu włączenia ncAA do białek modelowych na dużą skalę. Aby zapobiec częstemu rozmrażaniu, które może zmniejszyć stabilność aminokwasów, należy podzielić poszczególne roztwory podstawowe aminokwasów na objętości 200 μl. Podwielokrotna objętość 200 μl oraz podwielokrotne objętości użyte w kroku 1.2.4.1 uwzględniają straty spowodowane pipetowaniem. - Najpierw przygotuj roztwór głównej mieszanki aminokwasów, który zostanie podzielony w kroku 1.2.4.3, aby zakończyć przygotowanie 3 różnie skomponowanych roztworów aminokwasów (sekcje 1.2.5 - 1.2.7). W tych roztworach skoncentrować wszystkie aminokwasy w 6 mM, z wyjątkiem Leu (5 mM).
- Przenieść 1,4 ml sterylnego ddH2O do probówki wirówkowej o pojemności 15 ml. Połóż go na lodzie. Dodać 175 μl każdego podstawowego roztworu aminokwasu. Dodawać jeden po drugim, z wyjątkiem roztworu podstawowego cAA (np. Arg), który ma być zastąpiony przez ncAA (np. Can). Po każdym dodaniu dokładnie zmieszać i umieścić roztwór z powrotem na lodzie.
UWAGA: Leu ma 5 mM w 3 różnie skomponowanych roztworach aminokwasów, w porównaniu do 6 mM dla pozostałych aminokwasów. Zmniejszone stężenie nie zmniejsza wydajności odciągu. Odpowiednie jest również skalowanie do 6 mM. - Aby uniknąć wytrącania się, przenieść roztwory podstawowe aminokwasów w następującej kolejności: Ala, Arg, Asn, Asp, Gln, Glu, Gly, His, Ile, Lys, Met, Phe, Pro, Ser, Thr, Val, Trp, Tyr, Leu i Cys. Należy pamiętać, aby nie dodawać roztworu podstawowego cAA (np. Arg), który jest analogiczny do ncAA (np. Can). Na koniec dokładnie wiruj. Inkubować w temperaturze 37 °C, aby roztwór był jak najbardziej klarowny.
- Podzielić ten roztwór głównej mieszanki aminokwasów na trzy równe objętości po 1,35 ml. Przenieść każdą z podzielonych objętości do probówek reakcyjnych o pojemności 1,5 ml. Trzymaj je na lodzie.
- Przenieść 1,4 ml sterylnego ddH2O do probówki wirówkowej o pojemności 15 ml. Połóż go na lodzie. Dodać 175 μl każdego podstawowego roztworu aminokwasu. Dodawać jeden po drugim, z wyjątkiem roztworu podstawowego cAA (np. Arg), który ma być zastąpiony przez ncAA (np. Can). Po każdym dodaniu dokładnie zmieszać i umieścić roztwór z powrotem na lodzie.
- Przygotować roztwór aminokwasu, który składa się ze wszystkich 20 cAA o stężeniu 6 mM każdy, z wyjątkiem Leu, który wynosi 5 mM. Do pierwszej objętości 1,35 ml, w wyniku podziału w kroku 1.2.4.3, dodać 50 μl 168 mM roztworu podstawowego cAA (np. Arg), który jest analogiczny do ncAA (np. Can). Dokładnie wir.
- Odłóż z powrotem na lód. Podwielokrotność 1,4 ml roztworu w objętości 16 μl przelać do probówek reakcyjnych. Należy zauważyć, że ta objętość roztworu prowadzi w przybliżeniu do 85 podwielokrotności. Oznacz te podwielokrotności jako "+ cAA" (np. + Arg).
- Błyskawiczne zamrożenie porcji w ciekłym azocie i przechowywanie w temperaturze -80 °C. UWAGA! Ze względów bezpieczeństwa należy nosić osłonę oczu i rękawice kriogeniczne, aby chronić się przed rozpryskami ciekłego azotu.
- Przygotować roztwór aminokwasu, który składa się z 19 cAA, z wyjątkiem cAA (np. Arg), który jest analogiczny do ncAA (np. Can). Dodać każdy aminokwas do stężenia 6 mM, z wyjątkiem Leu (5 mM).
- Dodać 50 μl sterylnego ddH2O do drugiej objętości 1,35 ml, w wyniku podziału w kroku 1.2.4.3. Dokładnie zwiruj i połóż z powrotem na lodzie. Podwielokrotność 1,4 ml roztworu w objętości 16 μl przelać do probówek reakcyjnych. Należy zauważyć, że ta objętość roztworu prowadzi w przybliżeniu do 85 podwielokrotności. Oznacz te podwielokrotności jako "- cAA" (np. - Arg).
- Błyskawiczne zamrożenie porcji w ciekłym azocie i przechowywanie w temperaturze -80 °C. UWAGA! Ze względów bezpieczeństwa należy nosić osłonę oczu i rękawice kriogeniczne, aby chronić się przed rozpryskami azotu.
- Przygotuj mieszaninę aminokwasów, która zawiera 19 cAA i ncAA (np. Can), która zastępuje kanoniczną (np. Arg). Dodać każdy aminokwas do stężenia 6 mM, z wyjątkiem Leu (5 mM). Do ostatniej objętości 1,35 ml, w wyniku podziału w kroku 1.2.4.3, dodać 50 μl 168 mM roztworu podstawowego ncAA (np. Can). Oznacz go "+ ncAA" (np. + Can). Dokładnie zwiruj i połóż z powrotem na lodzie.
- Podwielokrotność 1,4 ml roztworu w objętości 16 μl przelać do probówek reakcyjnych. Należy zauważyć, że ta objętość roztworu prowadzi w przybliżeniu do 85 podwielokrotności. Oznacz te podwielokrotności jako "+ ncAA" (np. + Can).
- Błyskawiczne zamrożenie porcji w ciekłym azocie i przechowywanie w temperaturze -80 °C. UWAGA! Ze względów bezpieczeństwa należy nosić osłonę oczu i rękawice kriogeniczne chroniące przed rozpryskami azotu.
UWAGA: Podwielokrotne objętości 16 μl użyte w krokach 1.2.5.1, 1.2.6.1 i 1.2.7.1 są nieco wyższe niż wymagane do uwzględnienia strat spowodowanych pipetowaniem.
2. Przygotowanie bufora energetycznego
UWAGA: Każda partia surowego ekstraktu jest unikalna i wymaga zoptymalizowanych stężeń Mg- i K-glutaminianu34. Objętość podwielokrotności ekstraktu surowego zależy od stężenia białka34. Użyj dostarczonego szablonu obliczeniowego (materiał uzupełniający 1) dla różnych wartości. Dalsze instrukcje znajdują się w legendzie rysunku Materiał uzupełniający 1, wyjaśniające, jak korzystać z tego szablonu.
- Przygotować i przechowywać w temperaturze -80 °C 14-krotne podwielokrotności roztworu energetycznego i ekstraktu surowego zgodnie z niezmodyfikowanym protokołem34. Kalibracja surowego ekstraktu w zależności od stężeń glutaminianu Mg i K w celu zoptymalizowania wydajności ekspresji34,
UWAGA: Ostateczny skład 14x roztworu energetycznego to: 700 mM HEPES (pH 8), 21 mM ATP, 21 mM GTP, 12,6 mM CTP, 12,6 mM UTP, 2,8 mg/ml tRNA, 3,64 mM CoA, 4,62 mM NAD, 10,5 mM cAMP, 0,95 mM kwas folinowy, 14 mM spermidyna, 420 mM 3-PGA. - Rozmrozić na lodzie 100 mM roztwór podstawowy Mg-glutaminianu, 3 M roztwór podstawowy K-glutaminianu, 14-krotny roztwór energetyczny i 40% PEG-8000, aby przygotować mieszankę wzorcową. Trzymaj je na lodzie.
- W probówce reakcyjnej wymieszać 9,18 μl 100 mM roztworu podstawowego Mg-glutaminianu, 3,06 μl 3 M roztworu podstawowego K-glutaminianu, 21,86 μl 14-krotnego roztworu energetycznego, 15,3 μl 40% PEG-8000 i 1,6 μl sterylnego ddH2O. Dokładnie zmieszaj tę główną mieszankę po każdym dodaniu i trzymaj ją na lodzie.
- Podwielokrotność mieszaniny wzorcowej (51 μl) rozmieścić w probówkach reakcyjnych na objętości 16 μl (3 podwielokrotności). Często wiruj mieszankę wzorcową podczas porcjowania. Błyskawiczne zamrożenie podwielokrotności w ciekłym azocie.
UWAGA: Objętość podwielokrotności 16 μl oraz objętość mieszanki głównej są nieco wyższe niż wymagane do uwzględnienia strat spowodowanych pipetowaniem. - Użyj sitka, aby zebrać probówki buforowe energii. Probówki należy przechowywać w temperaturze -80 °C. UWAGA! Nosić osłonę oczu i rękawice kriogeniczne, aby chronić się przed rozpryskami azotu.
3. Przygotowanie i przeprowadzenie reakcji bezkomórkowych do specyficznego dla reszty włączenia ncAA
- Najpierw przygotuj roztwór wektora DNA w ddH2O.
- Aby uzyskać wysoce wydajną ekspresję białka, użyj wektora ekspresyjnego pBEST-OR2-OR1-Pr-UTR1-deGFP-T50032. Sklonuj gen kodujący białko modelowe do tego wektora36,37.
UWAGA: Alternatywnie, użyj innych promotorów, które są rozpoznawane przez σ70, ale pamiętaj, że skuteczność wyrażania może być zmniejszona. - Przekształć37,38 wektor w szczep E. coli KL 74032 (Yale CGCS#:4382), oczyścić amplifikowany wektor DNA37,39 i określić ilościowo stężenie roztworu DNA40-42. Roztwór DNA należy przechowywać w temperaturze -20 °C lub bezpośrednio użyć go do przygotowania reakcji z opłatą komórkową (etapy 3.4.1, 3.4.2 i 3.4.3).
- Aby uzyskać wysoce wydajną ekspresję białka, użyj wektora ekspresyjnego pBEST-OR2-OR1-Pr-UTR1-deGFP-T50032. Sklonuj gen kodujący białko modelowe do tego wektora36,37.
- Skalibruj wydajność ekspresji bezkomórkowej w zależności od zastosowanego stężenia konstruktu wektorowego zgodnie z niezmodyfikowanym protokołem34. Stosować optymalne stężenie, które prowadzi do najwyższej wydajności białka do bezkomórkowego przygotowania reakcyjnego (kroki 3.4.1, 3.4.2 i 3.4.3).
UWAGA: Przykładem przygotowania reakcji bezkomórkowych jest użycie roztworu podstawowego wektora DNA o stężeniu 90 nM, który prowadzi do końcowego stężenia wektora 10 nM w reakcji bezkomórkowej i jest zgodny z powyższymi optymalnymi wartościami Mg- i K-glutaminianu, a także objętością podwielokrotności ekstraktu. Użyj szablonu obliczania dla różnych wartości. - Rozmrozić na lodzie 3 podwielokrotności ekstraktu surowego o objętości 30 μl (przygotowane zgodnie z niezmodyfikowanym protokołem34), 1 roztwór aminokwasów podwielokrotność oznaczoną "+ cAA" (np. + Arg), 1 roztwór aminokwasów podwielokrotność oznaczona "- cAA" (np. - Arg) i 1 roztwór aminokwasu podwielokrotność oznaczona "+ ncAA" (np., + Can) (przygotowane w sekcjach 1.2.5 - 1.2.7), 3 podwielokrotności energetycznych (przygotowane w sekcji 2) i roztwór wektora DNA (przygotowany w sekcji 3.1).
UWAGA: Surowy ekstrakt jest lekko lepki i może zawierać pęcherzyki powietrza. Usunąć pęcherzyki powietrza przez odwirowanie przy 10 000 x g przez 30 sekund w temperaturze 4 °C. Umieścić podwielokrotności surowego ekstraktu z powrotem na lodzie. - Przygotuj 3 różnie skomponowane reakcje bezkomórkowe (każda objętość końcowa 90 μl), mieszając surowy ekstrakt (33,33%), bufor energetyczny (16,67%), 1 z 3 różnie skomponowanych podwielokrotności roztworu aminokwasów (16,67%) i wektorowy roztwór DNA. Opcjonalnie dodać kolejne biomolekuły (DNA, białka, tRNA itp.), ale odpowiednio zmniejszyć objętość ddH2O.
- Przygotować referencyjną reakcję bezkomórkową (90 μl) wykazującą ekspresję niezmodyfikowanego białka modelowego.
- Dodać 15 μl buforu energetycznego, 15 μl roztworu aminokwasów podwielokrotności oznaczonej "+ cAA" (np. + Arg), 10 μl roztworu wektora DNA o stężeniu 90 nM i 20 μl sterylnego ddH2O do 30 μl surowego ekstraktu. Mieszać, pipetując w górę i w dół, a po dodaniu każdego składnika delikatnie wymieszać.
- Podwielokrotnić 90 μl reakcji bezkomórkowej na 15 równych objętości po 6 μl. Przenieść każdą z 15 objętości do oddzielnej probówki reakcyjnej. Zamknij probówki i połóż je z powrotem na lodzie. Oznacz wszystkie probówki reakcyjne jako "CFR(+cAA)" (np. CFR(+Arg)).
- Przygotować reakcję bezkomórkową kontroli ujemnej (90 μl), w której nie dodaje się ani cAA (np. Arg), ani niekanonicznego analogu (np. Can).
- Dodać 15 μl buforu energetycznego, 15 μl roztworu aminokwasów o podwielokrotności oznaczonej jako "- cAA" (np. - Arg), 10 μl roztworu wektora DNA o stężeniu 90 nM i 20 μl sterylnego ddH2O do 30 μl surowego ekstraktu. Mieszać, pipetując w górę i w dół, a po dodaniu każdego składnika delikatnie wymieszać.
- Podwielokrotnić 90 μl reakcji bezkomórkowej na 15 równych objętości po 6 μl. Przenieść każdą z 15 objętości do oddzielnej probówki reakcyjnej. Zamknij probówki i połóż je z powrotem na lodzie. Oznacz wszystkie probówki reakcyjne jako "CFR(-cAA)" (np. CFR(-Arg)).
- Przygotować reakcję bezkomórkową (90 μl), która ma na celu specyficzne dla reszty włączenie ncAA (np. Can) do eksprymowanego białka modelowego.
- Dodać 15 μl buforu energetycznego, 15 μl roztworu aminokwasów o podwielokrotności oznaczonej "+ ncAA" (np. + Can), 10 μl roztworu DNA o stężeniu 90 nM i 20 μl sterylnego ddH2O do 30 μl surowego ekstraktu. Mieszać, pipetując w górę i w dół, a następnie delikatnie mieszać po dodaniu każdego składnika.
UWAGA: Skuteczność odciągania może być zmniejszona w porównaniu do odciągania ze standardowymi aminokwasami. W razie potrzeby wystarczy zwiększyć objętość reakcji bezkomórkowej. - Podwielokrotnić 90 μl reakcji bezkomórkowej na 15 równych objętości po 6 μl. Przenieść każdą z 15 objętości do oddzielnej probówki reakcyjnej. Zamknij probówki i połóż je z powrotem na lodzie. Dla zwiększonych objętości reakcyjnych, odpowiednio podwielokrotność w dalszych objętościach 6 μl. Oznacz wszystkie probówki reakcyjne jako "CFR(+ncAA)" (np. CFR(+Can)).
- Dodać 15 μl buforu energetycznego, 15 μl roztworu aminokwasów o podwielokrotności oznaczonej "+ ncAA" (np. + Can), 10 μl roztworu DNA o stężeniu 90 nM i 20 μl sterylnego ddH2O do 30 μl surowego ekstraktu. Mieszać, pipetując w górę i w dół, a następnie delikatnie mieszać po dodaniu każdego składnika.
- Przygotować referencyjną reakcję bezkomórkową (90 μl) wykazującą ekspresję niezmodyfikowanego białka modelowego.
- Inkubować wszystkie probówki w temperaturze 29 °C O/N.
UWAGA: Tylko małe objętości reakcyjne umożliwiają odpowiednią dyfuzję tlenu do reakcji, która ma kluczowe znaczenie dla wysoce wydajnej ekspresji białek. Objętości reakcji większe niż 10 μl wymagają aktywnego natleniania poprzez mieszanie34. W przypadku dużych objętości reakcję należy podzielić na objętości mniejsze niż 15 μl. - Po ekspresji bezkomórkowej zebrać wszystkie identycznie skomponowane podzielone reakcje bezkomórkowe o objętości 6 μl. Najpierw zbierz wszystkie 15 podzielonych reakcji bezkomórkowych o objętości 6 μl oznaczonych "CFR(+cAA)" (np. CFR(+Arg)). Następnie połącz wszystkie 15 podzielonych reakcji bezkomórkowych o objętości 6 μl oznaczonych "CFR(-cAA)" (np. CFR(-Arg)). Na koniec zbierz wszystkie 15 podzielonych reakcji bezkomórkowych o objętości 6 μl oznaczonych jako "CFR(+ncAA)" (np. CFR(+Can)). W celu zwiększenia objętości reakcji, odpowiednio połącz dalsze objętości 6 μl.
- Sprawdź poziom ekspresji białka modelowego we wszystkich trzech zbiorczych, różnie złożonych reakcjach bezkomórkowych, wykonując denaturację SDS-PAGE43,44 (sekcja 4.1).
UWAGA: Użyj tej metody do wstępnej oceny eksperymentu inkorporacji. - Przygotować białka modelowe ulegające ekspresji bezkomórkowej do odpowiedniej analizy za pomocą spektroskopii mas HPLC-ESI (sekcja 4.4). Najpierw oczyść45 z nich (sekcja 4.2). Na koniec należy wymienić bufor (sekcja 4.3), aby uniknąć dużego szumu tła podczas spektroskopii mas.
UWAGA: Sekcje 3.4.1, 3.4.2 i 3.4.3 prowadzą do typowych warunków reakcji bezkomórkowej34: 8,9 - 9,9 mg/ml białka (z surowego ekstraktu), 4,5 - 10,5 mM Mg-glutaminianu, 40 - 160 mM K-glutaminianu, 1 mM każdego aminokwasu z wyjątkiem leucyny, 0,83 mM leucyny, 50 mM HEPES, 1,5 mM ATP i GTP, 0,9 mM CTP i UTP, 0,2 mg/ml tRNA, 0,26 mM CoA, 0,33 mM NAD, 0,75 mM cAMP, 0,068 mM kwas folinowy, 1 mM spermidyna, 30 mM 3-PGA, 2% PEG-8000 i 10 nM pBEST-OR2-OR1-Pr-UTR1-gene_of_model_protein-T500. W razie potrzeby można przeprowadzić inną procedurę bezkomórkowego przygotowania reakcji, która prowadzi do powyższych warunków reakcji.
4. Wstępna ocena za pomocą SDS-PAGE43,44 i przygotowanie bezkomórkowych białek modelowych eksprymowanych do spektrometrii mas HPLC-ESI
- SDS-PAGE reakcji bezkomórkowych
UWAGA: Wykonaj denaturację SDS-PAGE w celu szybkiej i wstępnej analizy wyrażonych białek bez dalszego oczyszczania lub ekstrakcji, a następnie wykonaj następujące kroki.- Rozmrozić wzorzec białka na lodzie. Upewnij się, że składa się z białek o masie cząsteczkowej podobnej do wyrażonego białka modelowego dla jego lokalizacji w żelu (etap 4.1.13).
UWAGA: Tutaj zastosowany wzorzec dostarcza białka w szerokim zakresie mas cząsteczkowych (miozyna: 212 kDa, białko wiążące maltozę-β-galaktozydaza: 158 kDa, β-galaktozydaza: 116 kDa, fosforylaza b: 97 kDa, albumina surowicy: 66 kDa, dehydrogenaza glutaminowa: 56 kDa, białko wiążące maltozę: 43 kDa, reduktaza tioredoksyny: 35 kDa, izomeraza triozofosforana: 27 kDa, inhibitor trypsyny: 20 kDa, lizozym: 14 kDa, aprotynina: 7 kDa, insulina A: 3 kDa, łańcuch B: 2 kDa). - Ponieważ reakcje bezkomórkowe są lekko lepkie ze względu na wysokie stężenie białka, należy je rozcieńczyć sterylnym ddH2O 5 - 10 razy przed SDS-PAGE, aby zapewnić odpowiednią migrację żelu i uniknąć nasycenia po barwieniu. Aby nie marnować zbyt dużej ilości próbki, rozcieńczyć 1 μl reakcji bezkomórkowej w 4 μl sterylnego ddH2O. Przygotować rozcieńczenie w probówkach reakcyjnych, dokładnie przemieszać i krótko odwirować ciecz za pomocą mini wirówki przez 2 - 3 sekundy przy 2 000 x g.
- Dodać 5 μl 2x buforu ładującego do 5 μl rozcieńczonej reakcji bezkomórkowej. Dokładnie zwirować i odwirować za pomocą mini wirówki przez 2 - 3 sekundy przy 2,000 x g.
UWAGA: Tutaj, po dodaniu, biomolekuły rozpuszcza się w 62,5 mM Tris/Cl-, 10% glicerolu, 2% SDS i 0,0025% błękitu bromofenolowego przy pH 6,8, typowym składzie. Odpowiednie może być również stosowanie innych barwników obciążających, które prowadzą do nieco innych warunków rozcieńczenia. - Dokładnie zmieszać wzorzec białka i przenieść 15 μl go do probówki reakcyjnej.
UWAGA: W zależności od wielkości żelu i innych standardów białkowych, zalecana objętość może różnić się od powyższej. - Umieść rurki reakcyjne w bloku grzewczym. Sprawdź, czy pokrywki rurek są prawidłowo zamknięte. Podgrzewać w temperaturze 95 - 100 °C przez 3 - 5 min. Zrób to, aby zdenaturować białka i umożliwić owijanie SDS wokół szkieletu białkowego.
UWAGA: Niektóre wzorce białkowe NIE mogą być podgrzewane, patrz instrukcje dla dostawcy. - W międzyczasie przenieś uruchomiony bufor do komory elektroforezy żelowej. Zawartość 1x buforu biegowego wynosi 25 mM Tris, 192 mM glicyny, 0,1% SDS przy pH 8,3 (z HCl).
- Przymocuj prefabrykowany żel Tris-Glycine-SDS o gradiencie 4 - 20% (10 cm x 10 cm x 1 mm) do komory elektroforezy. Wyjmij grzebień i przepłucz studzienki strzykawką wypełnioną działającym buforem.
UWAGA: Stężenie żelu silnie zależy od wielkości i charakteru wyrażanego białka modelowego. Powyższe stężenie oddziela białka surowego ekstraktu E. coli, a także białka modelowe o niskiej masie cząsteczkowej. Odpowiednie są również żele do samodzielnego odlewania. - Wyjmij rurki z bloku grzewczego. Odwirowywać płyn za pomocą mini wirówki przez 2 - 3 sekundy przy 2 000 x g. Krótko wiruj i powtarzaj wirowanie w dół przez 2 - 3 sekundy przy 2,000 x g.
- Przenieść 15 μl wzorca białkowego (24 - 48 μg białka) i 10 μl (11 - 22 μg białka) z każdej próbki do studzienek i rozpocząć elektroforezę. W tym przypadku SDS-PAGE jest wykonywany przy napięciu 125 V i 20 - 40 mA przez około 90 minut, co jest typowym protokołem.
- Ostrożnie wyjmij żel z kasety. Przenieść go do roztworu utrwalającego (50% metanolu, 10% kwasu octowego, 40%ddH2O) przez 30 min. UWAGA! Metanol jest toksyczny w następstwie wdychania i kontaktu ze skórą. Nosić rękawice ochronne i pracować pod wyciągiem.
- Przenieść żel do roztworu barwiącego (0,025% błękitu brylantowego Coomassie G-250, 10% kwasu octowego, 90% ddH2O). Bejcowanie przez 60 min.
- Przenieść żel do roztworu odbarwiającego (10% kwas octowy, 90%ddH2O) przez 60 - 120 min.
UWAGA: Utrwalanie, barwienie i odbarwianie w dużym stopniu zależy od wielkości i charakteru wyrażonego białka. Protokół ten ma zastosowanie do szerokiej gamy białek o raczej małej masie cząsteczkowej46. - Wypier żel na matową przezroczystość na białym tle, które generuje odpowiedni kontrast dla poplamionych pasm białkowych.
- Rozmrozić wzorzec białka na lodzie. Upewnij się, że składa się z białek o masie cząsteczkowej podobnej do wyrażonego białka modelowego dla jego lokalizacji w żelu (etap 4.1.13).
- Oczyszczanie45 białek modelowych znakowanych przez Hisa z reakcji bezkomórkowych<br />
UWAGA: W przypadku oczyszczania białek istnieje kilka metod, które dają podobne wyniki. Protokół ten oczyszcza białka modelowe o ekspresji bezkomórkowej, które mają C-końcowy znacznik polihistydyny (znacznik His). Wykorzystuje zestaw do oczyszczania odpowiedni dla białek, które ulegają ekspresji w małych objętościach reakcji ekspresji białek bezkomórkowych. Identycznie jest w przypadku oczyszczania natywnych lub zmodyfikowanych białek modelowych. W związku z tym na ogół opisuje się ją na podstawie jednej pojedynczej reakcji bezkomórkowej.
- W celu przeprowadzenia odpowiedniej analizy spektroskopii mas HPLC-ESI należy wyekstrahować i oczyścić białka modelowe z reakcji bezkomórkowej, a następnie wykonać następujące kroki.
- Wymieszać równe objętości 90 - 150 μl buforu wiążącego His i 90 - 150 μl reakcji bezkomórkowej. Pipetę w górę i w dół, a następnie delikatnie wirować.
UWAGA: Zaleca się korzystanie z bufora wiążącego His. Jednak bezkomórkowe podłoże reakcyjne może być materiałem wyjściowym, o ile białko modelowe jest rozpuszczalne, pH mieści się w przedziale 7,5 - 8, stężenie imidazolu/jego wynosi < 10 mM, stężenie silnych środków redukujących wynosi < 15 mM i nie występują żadne czynniki chelatujące metale. Jeśli objętość mieszaniny przekracza 300 μl, podziel ją na równe objętości i podziel te objętości na różne probówki reakcyjne w celu przeprowadzenia kolejnych etapów oczyszczania. - Przygotuj układ kolumn. Dokładnie zmieszaj roztwór podstawowy żelu His-affinity, aż żywica żelowa całkowicie się rozpuści. Przenieść 250 μl żywicy żelowej do kolumny. Użyj końcówki do pipety o pojemności 1 ml do lepkiej żywicy żelowej. Umieść kolumnę w probówce zbiorczej.
- Kolumna wirówkowa/probówka zbiorcza przez 5 - 10 sekund przy 13 000 - 15 000 x g. Upewnij się, że żywica żelowa jest całkowicie odsączona. Jeśli nie, wydłuż czas wirowania o dodatkowe 5 - 10 sekund, ale zwróć uwagę, aby żel affinity nie był przesuszony. W związku z tym wydłużyć czas wirowania w krokach 4.2.1.5, 4.2.1.7 i 4.2.1.9.
UWAGA: Żywica żelowa jest całkowicie odsączona, jeśli stanie się sztywna i na wierzchu nie pozostanie supernatant. - Przenieść 150 - 300 μl bezkomórkowego buforu reakcji/buforu wiążącego Hisa do kolumny. Jeśli objętość mieszaniny przekracza zalecaną objętość, podziel ją na kilka kolumn wirowych. Ponownie zawiesić żywicę żelową poprzez częste stukanie i delikatne wirowanie podczas czasu inkubacji wynoszącego co najmniej 2 minuty. W przypadku objętości większych niż 200 μl inkubować przez dodatkowe 1 - 2 minuty
UWAGA: Wystarczający czas inkubacji ma kluczowe znaczenie dla wiązania białek modelowych z żywicą żelową. - Odwirować kolumnę/probówkę zbiorczą przez 5 - 10 sekund przy 13 000 - 15 000 x g. Wyrzucić przepływowy przepływ i umieścić kolumnę z powrotem w probówce zbiorczej.
- Dodać 250 μl buforu His-wash. Ponownie zawiesić żywicę żelową, stukając i delikatnie wirując.
- Odwirować kolumnę/probówkę zbiorczą przez 5 - 10 sekund przy 13 000 - 15 000 x g. Wyrzucić przepływowy przepływ i umieścić kolumnę z powrotem w probówce zbiorczej. Powtórzyć krok 4.2.1.6 i ponownie odwirować przez 5 - 10 sekund przy 13 000 - 15 000 x g.
- Umieścić kolumnę w standardowej probówce reakcyjnej o pojemności 1,5 ml. Dodać 150 μl buforu elucyjnego i ponownie zawiesić żywicę żelową przez stukanie i delikatne wirowanie. Zmniejszyć objętość do 100 μl w celu uzyskania wyższych stężeń oczyszczonego białka modelowego po elucji w następnym kroku 4.2.1.9.
UWAGA: Całkowita obfitość oczyszczonego białka modelowego może być zmniejszona z powodu możliwej niepełnej elucji wszystkich białek związanych z żywicą żelową, jeśli objętość buforu elucji zostanie zmniejszona. - Kolumnę wirówkową/probówkę reakcyjną przez 5 - 10 sekund w temperaturze 13 000 - 15 000 x g w celu rozcieńczenia oczyszczonego białka w buforze elucyjnym. Jeśli wcześniej zostały podzielone, zbierz wszystkie roztwory w jeden roztwór podstawowy.
- Przed wykonaniem wymiany buforowej należy oznaczyć stężenie białka przy użyciu standardowych metod, np. testu Bradforda47,48.
UWAGA: Do odpowiedniej spektroskopii mas HPLC-ESI (sekcja 4.4) należy stosować optymalne stężenia białka, które zwykle wynoszą około 0,5 mg/ml przy wymaganych objętościach 20 - 50 μl. Jeżeli stężenie jest niższe niż 0,2 mg/ml, należy zagęścić roztwór białkowy po wymianie buforu za pomocą wirującego koncentratora próżniowego. W takim przypadku należy najpierw przeczytać sekcję 4.3.8, aby odpowiednio dostosować bufor wymiany.
- Wymieszać równe objętości 90 - 150 μl buforu wiążącego His i 90 - 150 μl reakcji bezkomórkowej. Pipetę w górę i w dół, a następnie delikatnie wirować.
- W celu przeprowadzenia odpowiedniej analizy spektroskopii mas HPLC-ESI należy wyekstrahować i oczyścić białka modelowe z reakcji bezkomórkowej, a następnie wykonać następujące kroki.
- Wymiana dla spektroskopii mas HPLC-ESI
UWAGA: Należy wymienić bufor elucyjny His-tag, aby uniknąć wysokiego szumu tła w analizie spektroskopii mas ze względu na wysokie stężenie imidazolu (> 150 mM) i innych soli, takich jak NaH2PO4 (> 300 mM) lub NaCl (> 50 mM)49. Poniższy protokół wymiany wykorzystuje system wstępnie uwodnionych kolumn wirowych do filtracji żelu. Jest on wykonywany identycznie dla natywnych lub zmodyfikowanych białek modelowych. W związku z tym na ogół opisuje się ją na podstawie jednej pojedynczej reakcji bezkomórkowej. Należy pamiętać, że istnieją inne łatwe do wykonania metody wymiany, np. wkłady do minidializy.- Przygotuj 100 ml buforu do przechowywania białka (50 mM Tris-Cl pH 8, 100 mM NaCl i 10% glicerolu). Do autoklawowalnej butelki o pojemności 100 ml odważyć 605,7 mg Tris-Base, 584,4 mg NaCl i dodać 10 ml glicerolu. Napełnić do około 80 ml i dostosować wartość pH do 8, dodając NaOH. Systematycznie sprawdzaj wartość pH za pomocą pH-metru. Na koniec napełnij do oznaczenia 100 ml.
UWAGA: Użyj tego bufora, aby ustabilizować szeroki zakres białek modelowych i nie zakłócać analizy spektroskopii mas, o ile HPLC jest wykonywany przed pomiarem spektroskopowym mas. Jednak w zależności od charakteru wyrażanego białka modelowego należy użyć innych, które mogą być lepiej odpowiednie. Jeśli białko docelowe nie jest stabilne przy pH 8, odpowiednio dostosuj pH. Nie należy stosować wyższych stężeń glicerolu. - Rozgrzej żelowe kolumny wirowe filtracji przez co najmniej 15 minut do temperatury RT.
- Ponownie zawiesić wstępnie nawodniony żel poprzez delikatne stukanie lub wirowanie i usunąć pęcherzyki powietrza.
- Najpierw zdejmij dolną nasadkę, a następnie zdejmij górną nasadkę. Umieść kolumnę w rurce myjącej (co najmniej 2 ml). Przenieść kolumnę/probówkę płuczącą do wirówki. Każda kolumna posiada znacznik orientacji. Wirować przy 1 000 x g przez 2 minuty w celu usunięcia buforu do przechowywania żelu. Odrzuć przepływ.
UWAGA: Zwróć uwagę, aby postępować w tej kolejności. Upewnij się, że kolumna ma tę samą orientację we wszystkich dalszych etapach wirowania. - Dodać do 400 μl buforu do magazynowania białka. Wirować przez 2 minuty przy 1 000 x g. Powtórz to, aby całkowicie załadować bufor magazynujący białko do żelu. Ostrożnie dodać do 100 μl roztworu oczyszczonego białka modelowego. Pipetę należy nałożyć bezpośrednio na środek łoża żelowego.
UWAGA: Objętości roztworów oczyszczonych białek, szczególnie białek modyfikowanych, mogą być większe. Podziel takie rozwiązania na kilka kolumn wymiany. Białka muszą mieć masę cząsteczkową większą niż 5 kDa dla tego rodzaju wymiany buforowej. - Umieścić kolumnę w probówce zbiorczej i wirować przez 2 minuty przy 1,000 x g.
UWAGA: Ten etap prowadzi do rozcieńczenia oczyszczonego białka modelowego w buforze do przechowywania białka. Jeśli wcześniej zostały podzielone, zbierz wszystkie roztwory w jeden roztwór podstawowy. - Błyskawiczne zamrożenie roztworu białkowego w ciekłym azocie i przechowywanie w temperaturze -80 °C lub bezpośrednia analiza za pomocą spektroskopii mas HPLC-ESI50 (sekcja 4.4). ostrożność! Nosić osłonę oczu i rękawice kriogeniczne, aby chronić się przed rozpryskami azotu.
- Wykonaj następujące kroki protokołu, aby zagęścić roztwór białka za pomocą wirującego koncentratora próżniowego, który ostrożnie odparowuje rozpuszczalnik51,
UWAGA: Te kroki są wymagane, jeśli stężenie białka jest zbyt niskie dla spektroskopii mas HPLC-ESI (< 0,2 mg/ml). Objętość roztworu i stężenie białka modelowego są mniej więcej takie same przed i po wymianie buforu. Proces zagęszczania jest opisany za pomocą następującego przykładu: Po oczyszczeniu znacznika Hisa, białko modelowe rozpuszcza się w 100 μl buforu elucyjnego His (etap 4.2.1.9) i osiąga stężenie 0,07 mg/ml (etap 4.2.1.10).- W celu zapewnienia, że stężenie białka i objętość roztworu wynoszą po odparowaniu odpowiednio co najmniej 0,2 mg/ml i 20 μl, rozcieńczyć, przed wymianą buforu, bufor do przechowywania białka przygotowany w kroku 4.3.1 co najmniej trzykrotnie, ale najwyżej pięciokrotnie. Równomiernie odparować w ciągu co najmniej dwóch trzecich (66,67 μl) lub co najwyżej cztery piąte (80 μl).
UWAGA: Rozcieńczenie buforu do przechowywania białka przed wymianą buforu ma kluczowe znaczenie dla uwzględnienia, że wartości stężenia tego buforu (etap 4.3.1) są nadal osiągane pomimo parowania. Po rozcieńczeniu buforu do przechowywania białka, najpierw przeprowadzić wymianę buforu (kroki 4.3.2 - 4.3.6) przed wykonaniem następujących kroków 4.3.8.2 - 4.3.8.4. - Po wymianie buforu umieścić całe 100 μl modelowego roztworu białka w otwartej probówce do wirującego koncentratora próżniowego.
UWAGA: Białko modelowe rozpuszcza się w rozcieńczonym buforze do przechowywania białka. Nachyl go w kierunku środka obrotu, aby uniknąć utraty płynu podczas obracania. Upewnij się, że otwarty półfabrykat o tej samej objętościH2Ojest umieszczony symetrycznie w celu zrównoważenia systemu wirowania. - Zamknij pokrywę koncentratora i rozpocznij obrót. Aby zapewnić stabilność białka, należy skoncentrować w temperaturze pokojowej lub w niskich temperaturach do 30 °C.
UWAGA: Zastosowany koncentrator automatycznie przyspiesza do 170 x g i wytwarza podciśnienie. W dalszej części rozpędza się do maksymalnej prędkości 240 x g. - Często przerywaj proces zatężania, aby zbadać objętość cieczy. Zatrzymać zatężanie, gdy pozostała objętość roztworu wynosi od 20 μl do 33 μl.
UWAGA: Odpowiednio dostosować kroki 4.3.8.1 - 4.3.8.4 dla innych objętości roztworu (krok 4.2.1.9) i innych stężeń białka (krok 4.2.1.10). Błyskawiczne zamrożenie stężonego roztworu białkowego w ciekłym azocie i przechowywanie w temperaturze -80 °C lub bezpośrednią analizę za pomocą spektroskopii mas HPLC-ESI50. OSTROŻNOŚĆ! Nosić osłonę oczu i rękawice kriogeniczne, aby chronić się przed rozpryskami azotu.
- W celu zapewnienia, że stężenie białka i objętość roztworu wynoszą po odparowaniu odpowiednio co najmniej 0,2 mg/ml i 20 μl, rozcieńczyć, przed wymianą buforu, bufor do przechowywania białka przygotowany w kroku 4.3.1 co najmniej trzykrotnie, ale najwyżej pięciokrotnie. Równomiernie odparować w ciągu co najmniej dwóch trzecich (66,67 μl) lub co najwyżej cztery piąte (80 μl).
- Przygotuj 100 ml buforu do przechowywania białka (50 mM Tris-Cl pH 8, 100 mM NaCl i 10% glicerolu). Do autoklawowalnej butelki o pojemności 100 ml odważyć 605,7 mg Tris-Base, 584,4 mg NaCl i dodać 10 ml glicerolu. Napełnić do około 80 ml i dostosować wartość pH do 8, dodając NaOH. Systematycznie sprawdzaj wartość pH za pomocą pH-metru. Na koniec napełnij do oznaczenia 100 ml.
- Analiza spektrometrii mas HPLC-ESI 50 białek modelowych
- Przeprowadzić separację HPLC 5 - 15 μl roztworu białkowego (przygotowanego w sekcji 4.3) na kolumnie C5 z odwróconymi fazami (3 μm, 100 x 2,1 mm) z gradientem 20% - 90% acetonitrylu i 0,1% kwasu mrówkowego przez 25 minut, a następnie spektrometrię mas ESI z detekcją na analizatorze masy czasu przelotu w zakresie 300 - 3 000 m/z.
UWAGA: W zależności od charakteru wyrażanego białka modelowego, należy użyć innych rozpuszczalników lub kolumn, które mogą być bardziej odpowiednie. - Dekonwolucja zmierzonych widm masowych za pomocą odpowiedniego oprogramowania52 do obliczania mas bez ładunku.
- Przeprowadzić separację HPLC 5 - 15 μl roztworu białkowego (przygotowanego w sekcji 4.3) na kolumnie C5 z odwróconymi fazami (3 μm, 100 x 2,1 mm) z gradientem 20% - 90% acetonitrylu i 0,1% kwasu mrówkowego przez 25 minut, a następnie spektrometrię mas ESI z detekcją na analizatorze masy czasu przelotu w zakresie 300 - 3 000 m/z.
Wyniki
Niniejszy protokół opisuje bezkomórkową inkorporację ncAAs w konkretnych pozycjach reszt aminokwasowych w białkach modelowych. Proponuje on zastosowanie SDS-PAGE do wstępnej oceny eksperymentu inkorporacji oraz kolejne kroki w celu przygotowania białek modelowych do odpowiedniej analizy spektroskopowej metodą HPLC-ESI MS.
W niniejszym rozdziale przedstawiono reprezentatywne wyniki bezkomórkowej, specyficznej dla reszt inkorporacji analogu Arg, Can, a także analogu Lys, L-hydroksylizyny (Hyl). Różne roztwory aminokwasów, bufor energetyczny, wektor DNA kodujący białko modelowe oraz reakcje bezkomórkowe przygotowano zgodnie z powyższym opisem. Referencyjna reakcja bezkomórkowa została uzupełniona roztworem aminokwasów składającym się z 20 cAA. Dla każdego eksperymentu przygotowano negatywną kontrolną reakcję bezkomórkową, uzupełnioną roztworem aminokwasów pozbawionym kanonicznego analogu rozważanego ncAA. W każdym podejściu jedna reakcja bezkomórkowa służy do ekspresji białka modelowego w obecności roztworu aminokwasów, w którym cAA zastąpiono analogiem niekanonicznym. Oczyszczanie za pomocą His-tag, wymianę buforu oraz analizę spektrometrią mas HPLC-ESI przeprowadzono zgodnie z opisanym powyżej protokołem.
Białkiem modelowym jest deGFP32 z His-tagiem na C-końcu, będące skróconą wersją EGFP53. Jego sekwencja aminokwasowa w zapisie jednoliterowym znajduje się w (Supplemental Material 2). Białko modelowe zawiera odpowiednio 6 pozycji Arg i 18 pozycji Lys. Wektorem ekspresyjnym jest pBEST-OR2-OR1-Pr-UTR1-deGFP-T500.
W przypadku pełnej inkorporacji ncAA można założyć, że reakcja kontrolna negatywna nie wykazuje ekspresji deGFP, ponieważ brakuje jednego z 20 cAA. Przeciwnie, deGFP musi być wykrywalne w dwóch pozostałych reakcjach: natywnej w referencyjnej reakcji bezkomórkowej oraz zmodyfikowanego białka w reakcji bezkomórkowej z dodatkiem ncAA.
Rycina 1A przedstawia wstępną ocenę eksperymentu włączania Can metodą SDS-PAGE. Referencyjna reakcja bezkomórkowa wykazuje najwyższy poziom ekspresji deGFP. W reakcji bezkomórkowej z dodatkiem Can deGFP jest wyrażane w nieco niższym stężeniu. W kontroli negatywnej nie stwierdzono ekspresji deGFP. Wynik SDS-PAGE jest dobrym wskaźnikiem pomyślnego włączenia Can do białka docelowego deGFP.
Aby udowodnić postawioną hipotezę o całkowitym wbudowaniu Can do deGFP, obie oczyszczone białka modelowe, przedstawione na Rysunku 1B, poddano analizie za pomocą spektrometrii mas HPLC-ESI. Na Rysunku 1C przedstawiono zdekonwolucyjne widma mas oczyszczonych cząsteczek deGFP. Zdekonwolucyjna masa deGFP wyrażonego w referencyjnej reakcji bezkomórkowej wynosi 26 192,8 Da. W przypadku deGFP wyrażonego w reakcji bezkomórkowej zawierającej Can pojawia się masa 26 202,5 Da. Spodziewane masy dla natywnego deGFP6Arg oraz zmodyfikowanego deGFP6Can, w którym Arg został w pełni zastąpiony przez Can, wynoszą odpowiednio 26 193 Da i 26 204 Da. Różnica masy wynosząca 1,5 Da dla deGFP6Can mieści się w granicach błędu dekonwolucji widma. Tym samym potwierdzono pełne wbudowanie Can do deGFP we wszystkich 6 pozycjach Arg.
Dwa piki o zredukowanej intensywności odpowiadają natywnemu deGFP6Arg oraz zmodyfikowanemu deGFP6Can, które nie osiągnęły dojrzałej formy fluoroforu. Fluorofor jest generowany autokatalitycznie poprzez eliminację cząsteczki H2O, a następnie utlenianie. Jeśli ten proces nie zajdzie, prowadzi to do zwiększenia masy o 20 Da.
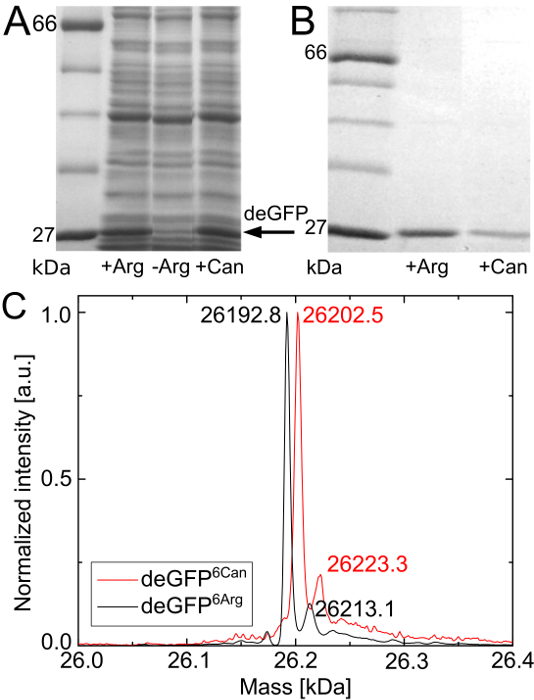
Rycina 1. Ocena eksperymentu wbudowy Can za pomocą SDS-PAGE oraz spektroskopia mas HPLC-ESI cząsteczek deGFP wyrażonych w systemie bezkomórkowym i oczyszczonych. (A) Wstępna ocena eksperymentu wbudowy Can z wykorzystaniem SDS-PAGE. Od lewej do prawej: standard białkowy, referencyjna reakcja bezkomórkowa, kontrola negatywna oraz reakcja bezkomórkowa z zastosowaniem Can zamiast Arg. (B) SDS-PAGE po oczyszczaniu za pomocą His-tag i wymianie buforu wyrażonych cząsteczek deGFP. Od lewej do prawej: standard białkowy, oczyszczone deGFP z reakcji referencyjnej, oczyszczone deGFP z reakcji zawierającej Can. (C) Potwierdzenie pełnej wbudowy Can metodą spektroskopii mas HPLC-ESI. Przewidywane masy natywnego deGFP oraz zmodyfikowanego deGFP z pełnym zastąpieniem Arg przez Can wynoszą odpowiednio 26 193 Da i 26 204 Da. Każde widmo zostało znormalizowane do najwyższej intensywności (liczba zliczeń). Położenia piku wskazano w Da. W celach wizualizacji ścieżki żelu zostały wyodrębnione z obrazów żelu, połączone, przekonwertowane na format skali szarości, a ich rozmiar został zoptymalizowany, natomiast kontrast i jasność zwiększone. Oryginalne ścieżki żelu przedstawiono w Materiałach Uzupełniających 3. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
Rycina 2A przedstawia wstępną ocenę eksperymentu włączania Hyl za pomocą SDS-PAGE. W reakcji bezkomórkowej z dodatkiem Hyl ekspresjonowane jest deGFP. W przeciwieństwie do pierwszego eksperymentu, w reakcji kontrolnej negatywnej można zaobserwować słabą prążek deGFP. Może to wynikać z obecności reszt Lys w mieszaninach reakcyjnych bezkomórkowych. Umożliwia to słabą ekspresję deGFP w reakcji kontrolnej negatywnej, do której nie dodano ani Lys, ani Hyl.
W celu przeprowadzenia spektrometrii mas HPLC-ESI, cząsteczki deGFP z reakcji bezkomórkowej z dodatkiem Hyl są oczyszczane, a następnie dokonuje się wymiany buforu (Rycina 2B).

Rycina 2. Ocena eksperymentu wbudowania Hyl metodą SDS-PAGE. (A) Od lewej do prawej: bezkomórkowa reakcja kontrolna ujemna, bezkomórkowa reakcja zawierająca Hyl oraz standard białkowy. (B) SDS-PAGE po oczyszczaniu z użyciem znacznika His oraz wymianie buforu dla wyekspresowanych cząsteczek deGFP. Od lewej do prawej: oczyszczone deGFP z reakcji zawierającej Hyl oraz standard białkowy. W celach wizualizacyjnych ścieżki żelu zostały wycięte z obrazów żelu, połączone, przekonwertowane na format skali szarości, zoptymalizowane pod względem rozmiaru oraz z poprawionym kontrastem i jasnością. Oryginalne ścieżki żelu przedstawiono w Materiałach Uzupełniających 3. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
Rysunek 3 przedstawia zdekonwolucjonowane widmo masowe oczyszczonych cząsteczek deGFP. Rysunek 3A potwierdza hipotezę o obecności reszt Lys w reakcjach bezkomórkowych. Dominujący pik widma odpowiada natywnemu deGFP (oczekiwana masa: 26 193 Da). Ponownie można wykryć cząsteczki deGFP o masie wyższej o 20 Da, w których nie rozwinął się fluorofor. Reszty Lys są preferencyjnie ładowane na tRNALys przez lysylo-tRNA-syntetazę, co prowadzi do wysokiego poziomu ekspresji natywnego deGFP18Lys.
Różnica masy między Hyl a Lys wynosi 16 Da. Ze względu na obecność Hyl, który konkuruje z resztami Lys, powstają wszystkie możliwe gatunki deGFP (deGFP18Hyl, deGFP17Hly+1Lys, …, deGFP16Hyl+2Lys) (Rycina 3B). Należy przyznać, że pik deGFP1Hyl+17Lys nakłada się na pik natywnego deGFP, który nie wytworzył fluoroforu (Rycina 3A), a masa niektórych pików różni się od masy oczekiwanej o więcej niż 2 Da. Różnice te można przypisać wysokiemu poziomowi szumów wynikającemu z niskiej zawartości gatunków deGFP. Niemniej jednak Hyl jest ogólnie włączany przez system bezkomórkowy. Konieczne są dalsze ulepszenia w celu wyeliminowania reszt Lys w reakcjach bezkomórkowych.

Rycina 3. Spektroskopia masowa HPLC-ESI oczyszczonych cząsteczek deGFP z reakcji bezkomórkowej zawierającej Hyl. (A) Wykryto głównie natywną formę deGFP18Lys (oczekiwane masy: z fluoroforem 26 193 Da, bez dojrzałego fluoroforu 26 213 Da). (B) Powiększenie ujawnia istnienie wszystkich możliwych form deGFP (deGFP18Hyl, deGFP17Hly+1Lys, deGFP16Hyl+2Lys, …, deGFP1Hyl+17Lys). Ich oczekiwane masy wynoszą 26 193 Da + N x 16 Da (N = 1, …, 18). Widmo zostało znormalizowane do najwyższej intensywności (liczba zliczeń). Położenia pików podano w Da. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.

Materiał uzupełniający 1. Szablon obliczeń. W sekcji 2 przygotowanie master mixu buforu energetycznego przedstawiono na przykładzie alikwotów ekstraktu surowego o objętości 30 µl oraz optymalnych stężeń Mg i glutaminianu K wynoszących odpowiednio 3 mM i 30 mM. Przykład ten prowadzi do uzyskania objętości master mixu wystarczającej na 3 alikwoty buforu energetycznego. W sekcji 3 przygotowanie reakcji bezkomórkowej przedstawiono na przykładzie roztworu zapasowego DNA o stężeniu 90 nM, co prowadzi do uzyskania optymalnego stężenia wektorowego DNA wynoszącego 10 nM w reakcji bezkomórkowej. Kliknij tutaj, aby pobrać ten plik.
W celu zapewnienia odpowiedniej identyfikowalności, zastosowanie szablonu obliczeń zilustrowano poprzez wprowadzenie następujących typowych wartości, które różnią się od powyższego przykładu: objętość ekstraktu surowego: 28 µl, optymalne stężenie Mg-glutaminianu: 2 mM, optymalne stężenie K-glutaminianu: 40 mM, liczba pożądanych alikwotów buforu: 100, optymalne stężenie wektora w reakcji bezkomórkowej: 8 nM, stężenie roztworu zapasu wektora DNA: 150 nM.
Najpierw wprowadź 28 µl jako objętość ekstraktu surowego w pomarańczowym polu pierwszej sekcji szablonu. Następnie, w drugiej sekcji szablonu, wprowadź 2 mM i 40 mM jako optymalne stężenia glutaminianu Mg i K w pomarańczowych polach. Biorąc pod uwagę optymalne stężenia Mg i K, obliczana jest składnia 15 µl buforu energetycznego, a także odpowiadająca mu, przeskalowana alikwota 16 µl. Poniżej wprowadź odpowiednio 100 jako pożądaną liczbę alikwotów buforu energetycznego (16 µl). Szablon dostosowuje objętości różnych składników buforu dla 1 700 µl master mixu w następujący sposób: 204 µl roztworu stokowego 100 mM glutaminianu Mg, 136 µl roztworu stokowego 3 M glutaminianu K, 728,73 µl 14x roztworu energetycznego, 510 µl 40% PEG-8000 oraz 121,27 µl sterylnej ddH2O. Na koniec, w trzeciej sekcji szablonu, wprowadź 8 nM i 150 nM jako optymalne stężenie wektora w reakcji bezkomórkowej oraz odpowiednio stężenie roztworu stokowego DNA wektora. Szablon dostosowuje objętości różnych komponentów, które należy dodać do 28 µl ekstraktu surowego, aby ukończyć przygotowanie 90 µl reakcji bezkomórkowej, w następujący sposób: 15 µl buforu energetycznego, 15 µl jednego z 3 roztworów aminokwasów o różnym składzie, 4,80 µl roztworu DNA wektora (150 nM) oraz 27,20 µl sterylnej ddH2O.

Materiał uzupełniający 2. Jednoliterowa sekwencja aminokwasowa białka modelowego deGFP. To białko modelowe zawiera 6 pozycji Arg i 18 pozycji Lys. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.

Materiał uzupełniający 3. Pełne i niemodyfikowane ścieżki żelu odpowiadające zdjęciom żeli przedstawionym na rysunkach 1 i 2. Ścieżki żelu przedstawione na poszczególnych podrysunkach zostały wycięte z tego samego żelu poliakryloamidowego SDS. Na rysunku 1 i 2 ścieżki te zostały połączone w celach prezentacyjnych. Masy cząsteczkowe prążków standardu białkowego są zaznaczone obok rysunków. (A.1) Nieprzycięte ścieżki żelu z rysunku 1A. Od lewej do prawej: standard białkowy, referencyjna reakcja bezkomórkowa, kontrola negatywna i reakcja bezkomórkowa dostarczająca Can zamiast Arg. (A.2) Nieprzycięte ścieżki żelu z rysunku 1B. Od lewej do prawej: standard białkowy, oczyszczone deGFP z reakcji referencyjnej, oczyszczone deGFP z reakcji zawierającej Can. (B.1) Nieprzycięte ścieżki żelu z rysunku 2A. Od lewej do prawej: kontrolna negatywna reakcja bezkomórkowa, reakcja bezkomórkowa zawierająca Hyl oraz standard białkowy. (B.2) Nieprzycięte ścieżki żelu z rysunku 2B. Od lewej do prawej: oczyszczone deGFP z reakcji zawierającej Hyl oraz standard białkowy. Kliknij tutaj, aby wyświetlić większą wersję tego rysunku.
Dyskusja
Przedstawiono łatwy w użyciu bezkomórkowy system ekspresji jako realną strategię włączania ncAA do białek specyficznych dla reszt. W tym celu surowy ekstrakt jest uzupełniany wektorowym DNA kodującym interesujące nas białko, bufor energetyczny i odpowiednie aminokwasy. Należy zauważyć, że podwielokrotna objętość ekstraktu surowego zależy od stężenia białka ekstraktu surowego34. Wydajność ekspresji bezkomórkowej jest zoptymalizowana w zależności od stężenia konstrukcji DNA wektora. Objętości składników bufora energetycznego zmieniają się w zależności od zoptymalizowanych stężeń glutaminianu Mg i K, aby umożliwić wysoką wydajność białka modelowego eksprymowanego bez ekspresji.
Wstępną ocenę eksperymentu inkorporacji można uzyskać, wykonując SDS-PAGE nieoczyszczonego, bezkomórkowego podłoża reakcyjnego. W celu bardziej szczegółowej analizy proponuje się spektroskopię mas HPLC-ESI jako sposób sprawdzenia pełnego, specyficznego dla reszty włączenia ncAA. Jako przygotowanie do tego ostatniego, stosuje się systemy kolumn wirowych, które umożliwiają oczyszczanie znacznika Hisa i wymianę z małymi objętościami, których używamy w tym protokole.
Łącznie ze spektroskopią mas HPLC-ESI, cały protokół można wykonać w ciągu 2 dni. Nie obejmuje on żadnych szczególnie krytycznych kroków. Jednak optymalizacja stężenia glutaminianu Mg i K, a także DNA wektora ma kluczowe znaczenie dla ekspresji wysokiej wydajności białka modelowego. Zdecydowanie zaleca się stosowanie wysoce wydajnego wektora ekspresyjnego pBEST-OR2-Or1-Pr-UTR1-gene_of_model_protein-T500. Elucja białek znakowanych Hisem jest zwykle spowodowana wysokim stężeniem imidazolu (> 150 mM) i innych soli, takich jak NaH2PO4 (> 300 mM) lub NaCl (> 50 mM), które generują wysoki szum tła w analizie spektroskopii mas49. Wymiana takich elucyjnych na odpowiedni bufor magazynujący białko stabilizuje białko modelowe i drastycznie redukuje szum tła podczas analizy spektroskopowej mas.
W rezultacie, Can zastępuje Arg we wszystkich sześciu pozycjach w białku modelowym. W systemie ekspresji nie można wykryć reszt Arg. Upraszcza to wprowadzanie analogów Arg specyficznych dla reszt w porównaniu z innymi systemami ekspresji, które wymagają dalszych strategii zubożania29,30. Przedstawione podejście bezkomórkowe omija nieodłączne ograniczenia podejść in vivo, które wynikają z toksyczności Can lub silnej zależności od sekwencji mRNA w strategiach produkcji pojedynczych białek24,31. W przeciwieństwie do stosowanego systemu in vitro, in vivo dochodzi do rozszczepienia puszki do homoseryny i hydroksyguanidyny31.
Jednak system bezkomórkowy zachowuje wystarczającą ilość Lys, aby konkurować z analogami, takimi jak Hyl. Analiza spektroskopii mas HPLC-ESI pokazuje, że białko modelowe zawiera zarówno kanoniczne, jak i niekanoniczne analogi w różnych proporcjach. Inkorporacja Lys specyficzna dla reszty jest ogólnie możliwa, ale w celu pełnej substytucji należy opracować dalsze strategie zubożenia lub specjalnie zaprojektowane aaRS i tRNA zoptymalizowane pod kątem rozpoznawania ncAA.
Osiągnęliśmy doskonałe wyniki w postaci białek modelowych eksprymowanych bez ekspresji komórek, dodając ncAA w tym samym stężeniu, co białka kanoniczne. Skuteczność inkorporacji zależy od charakteru ncAA, który ma być włączony. Jeszcze wyższe plony mogą być nadal możliwe do osiągnięcia poprzez optymalizację stężenia ncAA.
Przedstawione wyniki wskazują na możliwość zastosowania zastosowanego systemu do inkorporacji ncAA specyficznej dla reszt, o ile są one akceptowane przez kanoniczny endogenny system translacyjny. W celu włączenia specyficznych dla reszty specyficznych ncAA należy dodatkowo sprawdzić, czy reszty analogicznego cAA zakłócają układ ekspresji.
Bezkomórkowe systemy transkrypcyjno-translacyjne mogą być projektowane z różnych organizmów, aby reagować na różne wymagania54. Wszystkie mechanizmy transkrypcyjno-translacyjne E. coli przedstawionego tutaj systemu bezkomórkowego umożliwiają wykorzystanie bakteriofagów i promotorów E. coli i mogą działać równolegle lub kolejno w kaskadach55. Ogólna przydatność i użyteczność sprawiają, że metoda ta jest potężnym narzędziem do dalszych badań nad toksycznością aminokwasów i zastosowaniem terapeutycznym.
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
E.G. Worst i A. Ott dziękują za wsparcie finansowe ze strony Deutsche Forschungsgemeinschaft (DFG) w ramach wspólnego centrum badawczego SFB 1027 oraz Uniwersytetu Kraju Saary. E.G. Worst, A. Ott i V. Noireaux dodatkowo dziękują za pomoc finansową ze strony Human Frontiers Science Program Organization (HFSPO). Autorzy dziękują Tobiasowi Baumannowi i Stefanowi Oehmowi (Instytut Chemii, Technische Universität Berlin) za krytyczną lekturę.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Okulary ochronne | Sigma-Aldrich, St. Louis, Stany Zjednoczone | Z758841 | |
| Rękawice nitrylowe (rozmiar S) | Sigma-Aldrich, St. Louis, Stany | Zjednoczone Z768960 | Numery katalogowe inne rozmiary: Z768979 dla M, Z768987 dla L i Z768995 dla XL |
| Eppendorf Safe-Lock Tube 1,5 ml (PCR clean) | Eppendorf, Hamburg, Niemcy | 30123.328 | |
| Mikrowaga Discovery DV114CM | Ohaus, Greifensee, Szwajcaria | 80104140 | |
| Mikroszpatułka (dł. 6 5/8 cala, stal nierdzewna, średnica pręta 0,09 cala) | Sigma-Aldrich, St. Louis, Stany Zjednoczone | Z243213 | |
| L-Canavanine | Sigma-Aldrich, St. Louis, Stany Zjednoczone | C9758 | Toksyczność ostra: nosić osłony oczu, maskę przeciwpyłową, rękawice ochronne |
| Hydroksylizyna (mieszanina racemiczna) | Sigma-Aldrich, St. Louis, USA | H0377 | |
| Rękawice kriogeniczne (rozmiar S, wodoodporne) | Sigma-Aldrich, St. Louis, Stany | Zjednoczone Z183490 | Numery katalogowe inne rozmiary: Z183512 dla M, Z183520 dla L i Z183539 dla XL |
| RTS Amino Acid Sampler | Biotechrabbit, Hennigsdorf, Niemcy | BR1401801 | Aby samodzielnie przygotować roztwory podstawowe aminokwasów, postępuj zgodnie z tym protokołem35 i użyj zestawu aminokwasów stałych LAA21-1KT, L-proliny (81709-25G), L-cysteiny (30089-25G), L-histydyny (53319-25G) i L-lizyny (L5501-5G) (wszystkie z Sigma-Aldrich, St. Louis, USA) |
| HEPES | Sigma-Aldrich, St. Louis, Stany Zjednoczone | H6147 | |
| ATP | Sigma-Aldrich, St. Louis, Stany Zjednoczone | A8937 | |
| CTP | Affymetrix, Santa Clara, Stany | Zjednoczone 14121 | |
| GTP | Affymetrix, Santa Clara, Stany Zjednoczone | 16800 | |
| UTP | Affymetrix, Santa Clara, Stany Zjednoczone | 23160 | |
| tRNA (z E. coli, wielkość opakowania 100 mg) | Sigma-Aldrich, St. Louis, Stany Zjednoczone | 10109541001 | Numer katalogowy opakowania 500 mg to 10109550001 |
| CoA | Sigma-Aldrich, St. Louis, USA | C4282 | |
| NAD (z drożdży ) | Sigma-Aldrich, St. Louis, USA | N6522 | |
| cAMP | Sigma-Aldrich, St. Louis, USA | A9501 | |
| Kwas folinowy | Sigma-Aldrich, St. Louis, Stany Zjednoczone | F7878 | |
| 3-PGA | Sigma-Aldrich, St. Louis, Stany Zjednoczone | P8877 | |
| Mg-glutaminian | Sigma-Aldrich, St. Louis, USA | 49605 | |
| K-glutaminian | Sigma-Aldrich, St. Louis, USA | G1149 | |
| pBEST-OR2-OR1-Pr-UTR1-deGFP-T500 | Addgene, Cambridge, USA | Plazmid #40019 | |
| 4-20% prefabrykowane żele Tris-Glycine (10 cm x 10 cm x 1 mm, 10 kursów) | Anamed Elektrophorese, Groß-Bieberau / Rodau, Niemcy | TG 81610 | |
| SDS bufor do biegania (10 x koncentrat, 5,000 ml) | Anamed Elektrophorese, Groß-Bieberau / Rodau, Niemcy | TG 50001 | |
| Bufor ładujący SDS (2 x koncentrat, 50 ml) | Anamed Elektrophorese, Groß-Bieberau / Rodau, Niemcy | TG 05002 | |
| Niebarwiony marker białkowy, szeroki zakres (2-212 kDa) | New England Biolabs, Ipswich, USA | P7702S | |
| Metanol | Merck, Darmstadt, Niemcy | 1060091011 | Działa toksycznie przez drogi oddechowe, w kontakcie ze skórą i po połknięciu: nosić rękawice ochronne i pracować pod wyciągiem |
| Kwas octowy (99,8%) | VWR International, Darmstadt, Niemcy | 20104.447 | |
| Coomassie Blue G-250 (10 g) | Biozym Scientific, Hessisch Oldendorf, Niemcy | 902120 | |
| His-Spin Protein Miniprep kit | Zymo Research Europe, Freiburg, Niemcy | P2002 | Produkt dystrybuowany również przez Zymo Research Corporation, Irvine, USA |
| Trizma Base | Sigma-Aldrich, St. Louis, USA | T1503 | |
| Kwas solny | Sigma-Aldrich, St. Louis, USA | H1758 | |
| Glicerol, 99% | VWR International, Darmstadt, Niemcy | 24397.296DB | |
| Mini kolumny wirujące CentriPure Z25 | Genaxxon bioscience, Ulm, Niemcy | CP-0205-Z100 | |
| Chlorek sodu | Sigma-Aldrich, St. Louis, USA | S9888 | |
| Koncentrator 5301 | Eppendorf, Hamburg, Niemcy | 5301 000.210 | |
| 2xYT | MP biomedicals, Santa Ana, USA | 113012032 | |
| Bacto-Agar | BD Diagnostics, Franklin Lakes, USA | 214010 | |
| Rurki do ubijania koralików (mikrofiolki polipropylenowe) | Biospec, Bartlesville, USA | 522S | |
| Koraliki, 0,1 mm śr. | Biospec, Bartlesville, USA | 11079101 | |
| BL21 Rosetta 2 E. coli szczep | Merck, Darmstadt, Niemcy | 71402 | |
| Zestaw do oznaczania białek Bradford BSA | Bio-Rad, Mü nchen, Niemcy | 500-0201 | |
| Chloramfenikol | Sigma-Aldrich, St. Louis, USA | C1919 | |
| Kuwety, 1.5 ml | Thermo Fisher Scientific, Waltham, Stany Zjednoczone | 14-955-127 | |
| DTT | Sigma-Aldrich, St. Louis, USA | D0632 | |
| Kolumny do chromatografii mikro biospinowej | Bio-Rad, Mü nchen, Niemcy | 732-6204 | |
| Optyczne płyty denne Nunc 384-well | Thermo Fisher Scientific, Waltham, Stany Zjednoczone | 142761 | |
| Taśma uszczelniająca Nunc | Thermo Fisher Scientific, Waltham, Stany | Zjednoczone 232701 | |
| PEG-8000 | Promega, Madison, Stany Zjednoczone | V3011 | |
| Fosforan potasu dwuzasadowy roztwór | Sigma-Aldrich, St. Louis, Stany Zjednoczone | P8584 | |
| Jednozasadowy roztwór fosforanu potasu | Sigma-Aldrich, St. Louis, USA | P8709 | |
| Kasety dializacyjne Slide-A-Lyzer, 10k MWCO (zestaw) | Thermo Fisher Scientific, Waltham, USA | 66382 | |
| Spermidine | Sigma-Aldrich, St. Louis, USA | 85558 | |
| 1 L butelka wirówkowa | Beckman-Coulter, Brea, USA | A98813 | |
| 4 L Kolba Erlenmeyera | Kimble Chase, Vineland (NJ), USA | 26500-4000 | |
| Wirówka Avanti J-26XP | Beckman-Coulter, Brea, USA | 393127 | Lub równoważna wirówka zdolna do wirowania butelek o pojemności 1 l. |
| Wytrząsarka orbitalna Forma 480 | Thermo Fisher Scientific, Waltham, USA | 480 | Lub równoważna wytrząsarka zdolna do wstrząsania klatką piersiową o wymiarach 6 x 4 L . |
| Wirnik JLA-8.1000 | Beckman-Coulter, Brea, USA | 363688 | Lub równoważny rotor 5,000 x g do wirówki powyżej, zdolny do wirowania butelek o pojemności 1 l. |
| Mini-Beadbeater-1 | Biospec, Bartlesville, USA | 3110BX | |
| Mikrowirówka z chłodzeniem Microfuge 22R | Beckman-Coulter, Brea, USA | 368831 | Lub równoważna wirówka zdolna do odwirowania 2 ml probówek reakcyjnych. |
| Blok grzewczy HLC HBT 130 | Labexchange, Burladingen, Niemcy | 24465 | Lub równoważny blok grzewczy zdolny do podgrzewania próbek w probówkach reakcyjnych do 100 & stopni C. |
| Wirówka Eppendorf MiniSpin | Eppendorf, Hamburg, Niemcy | 5452000018 | Lub równoważna wirówka zdolna do odwirowania 2 ml probówek reakcyjnych. |
| IKA Vortex 3 (średnica wytrząsarki orbitalnej 4 mm, 0 - 2,500 obr./min) | Sigma-Aldrich, St. Louis, USA | Z654760 | Lub równoważny wir. |
| Maszyna do płatkowania lodu Scotsman AF103 | Kä lte-Berlin, Berlin, Niemcy | AF103 | Lub równoważna maszyna do płatkowania lodu. |
| Mini inkubator cyfrowy MyTemp | Sigma-Aldrich, St. Louis, USA | Z763314 | Lub równoważny inkubator zdolny do podgrzewania próbek w temperaturze 29 stopni C. |
| Komórka / komora do elektroforezy EcoCell | Anamed Elektrophorese, Groß-Bieberau / Rodau, Niemcy | AN12005 | Lub równoważna komora do elektroforezy zdolna do wykonywania pionowej elektroforezy żelowej z użyciem powyższych prefabrykatów żelowych lub innych żeli. |
| Zasilacz Power-phor do komory / komory elektroforezy | Anamed Elektrophorese, Groß-Bieberau / Rodau, Niemcy | AN12001 | Lub równoważny zasilacz zdolny do zasilania powyżej używanego ogniwa / komory do elektroforezy z zasilaniem |
| Zestaw startowy ergonomicznych, wysokowydajnych jednokanałowych pipetorów o zmiennej objętości Signature | VWR 1 VWR International, Darmstadt, Niemcy | 613-5278 | Lub równoważne mikropipety umożliwiające pipetowanie podobnych objętości z taką samą precyzją |
| Signature Ergonomiczne, wysokowydajne jednokanałowe pipety o zmiennej objętości VWR Zestaw startowy 2 | VWR International, Darmstadt, Niemcy | 613-5279 | Lub równoważne mikropipety umożliwiające pipetowanie podobnych objętości z taką samą precyzją |
| Końcówki Pipetman Diamond D10ST (0,1 - 10 µ l) | Gilson, Middleton, Stany | Zjednoczone F171101 | Lub równoważne końcówki do pipet o niskim poziomie wiązania, umożliwiające pipetowanie podobnych objętości z taką samą precyzją |
| Końcówki Pipetman Diamond D200ST (2 - 200 &mikro; l) | Gilson, Middleton, USA | F171301 | Lub równoważne końcówki do pipet o niskim poziomie wiązania umożliwiające pipetowanie podobnych objętości z taką samą precyzją |
| Pipetman Tips Diamond D1000ST (100 - 1,000 &mikro; l) | Gilson, Middleton, Stany Zjednoczone | F171501 | lub równoważne końcówki do pipet o niskim poziomie wiązania umożliwiające pipetowanie podobnych objętości z taką samą precyzją |
| Probówki wirówkowe 50 ml z nakrętkami (sterylne) | VWR International, Darmstadt, Niemcy | 50-0156 | |
| Probówki wirówkowe 15 ml z nakrętkami (sterylne) | VWR International, Darmstadt, Niemcy | 525-0150 | |
| Probówki polipropylenowe 14 ml (okrągłe dno, dwupozycyjny korek odpowietrzający, sterylne) | Greiner Bio-One, Frickenhausen, Niemcy | 187262 | |
| Discovery BIO Kolumna HPLC C5 o szerokich porach (3 i mikro; m wielkość cząstek, dł. x średnica wewnętrzna 10 cm x 2,1 mm) | Sigma-Aldrich, St. Louis, USA | 567227-U | |
| Maszyna Agilent 1260 | HPLC Agilent Technologies, Santa Clara, USA | G1312B 6500 | |
| Series Dokładny-masywny kwadrupolowy czas przelotu (Q-TOF) LC/MS | Agilent Technologies, Santa Clara, USA | G6530BA | |
| Acetonitryl | Sigma-Aldrich, St. Louis, Stany Zjednoczone | 270717 | |
| Czytnik mikropłytek FLUOstar Omega | BMG Labtech, Ortenberg, Niemcy | 415-101 | Lub równoważny czytnik mikropłytek zdolny do pomiaru fluorescencji wyrażonego białka modelowego |
| pH-metr Hanna Checker | Sigma-Aldrich, St. Louis, Stany Zjednoczone | Z351091 | |
| Dodatek eluentu kwasu mrówkowego do LC-MS | Sigma-Aldrich, St. Louis, USA | 56302 |
Bibliografia
- Böck, A., et al. Selenocysteine: the 21st amino acid. Mol. Microbiol. 5 (3), 515-520 (1991).
- Srinivasan, G., James, C. M., Krzycki, J. A. Pyrrolysine Encoded by UAG in Archaea: Charging of a UAG-Decoding Specialized tRNA. Science. 296 (5572), 1459-1462 (2002).
- Budisa, N. Prolegomena to Future Experimental Efforts on Genetic Code Engineering by Expanding Its Amino Acid Repertoire. Angew. Chem. Int. Ed. Engl. 43, 6426-6463 (2004).
- Wang, L., Xie, J., Schultz, P. G. Expanding the Genetic Code. Annu. Rev. Biophys. Biomol. Struct. 35, 225-249 (2006).
- Chin, J. W. Expanding and Reprogramming the Genetic Code of Cells and Animals. Annu. Rev. Biochem. 83, 379-408 (2014).
- Neumann, H. Rewiring translation - Genetic code expansion and its applications. FEBS Lett. 586 (15), 2057-2064 (2012).
- Liu, C. C., Schultz, P. G. Adding New Chemistries to the Genetic Code. Annu. Rev. Biochem. 79, 413-444 (2010).
- Goerke, A. R., Swartz, J. R. High-Level Cell-Free Synthesis Yields of Proteins Containing Site-Specific Non-Natural Amino Acids. Biotechnol. Bioeng. 102 (2), 400-416 (2009).
- Albayrak, C., Swartz, J. R. Cell-free co-production of an orthogonal transfer RNA activates efficient site-specific non-natural amino acid incorporation. Nucleic Acids Res. 41 (11), 5949-5963 (2013).
- Johnson, J. A., Lu, Y. Y., Van Deventer, J. A., Tirrell, D. A. Residue-specific incorporation of non-canonical amino acids into proteins: recent developments and applications. Curr. Opin. Chem. Biol. 14 (6), 774-780 (2010).
- Xiu, X., Puskar, N. L., Shanata, J. A. P., Lester, H. A., Dougherty, D. A. Nicotine binding to brain receptors requires a strong cation-pi interaction. Nature. 458 (7237), 534-537 (2009).
- Grünewald, J., et al. Mechanistic studies of the immunochemical termination of self-tolerance with unnatural amino acids. Proc. Natl. Acad. Sci. USA. 106 (11), 4337-4342 (2009).
- Nikić, I., Lemke, E. A. Genetic code expansion enabled site-specific dual-color protein labeling: superresolution microscopy and beyond. Curr. Opin. Chem. Bio. 28, 164-173 (2015).
- Munier, R., Cohen, G. N. Incorporation d'analogues structuraux d'aminoacides dans les protéines bactériennes. Biochim. Biophys. Acta. 21 (3), 592-593 (1956).
- Lepthien, S., Merkel, L., Budisa, N. In Vivo Double and Triple Labeling of Proteins Using Synthetic Amino Acids. Angew. Chem. Int. Ed. 49 (32), 5446-5450 (2010).
- Dieterich, D. C., Link, A. J., Graumann, J., Tirrell, D. A., Schuman, E. M. Selective identification of newly synthesized proteins in mammalian cells using bioorthogonal noncanonical amino acid tagging (BONCAT). Proc. Natl. Acad. Sci. USA. 103 (25), 9482-9487 (2006).
- Dieterich, D. C., et al. In situ visualization and dynamics of newly synthesized proteins in rat hippocampal neurons. Nat. Neurosci. 13 (7), 897-905 (2011).
- Hendrickson, W. A., Horton, J. R., LeMaster, D. M. Selenomethionyl proteins produced for analysis by multiwavelength anomalous diffraction (MAD): a vehicle for direct determination of three-dimensional structure. EMBO J. 9 (5), 1665-1672 (1990).
- Hoesl, M. G., et al. Lipase Congeners Designed by Genetic Code Engineering. ChemCatChem. 3 (1), 213-221 (2011).
- Bae, J. H., et al. Expansion of the Genetic Code Enables Design of a Novel "Gold" Class of Green Fluorescent Proteins. J. Mol. Biol. 328 (5), 1071-1081 (2003).
- Schachtele, C. F., Rogers, P. Canavanine death in Escherichia coli. J. Mol. Biol. 14 (2), 474-489 (1965).
- Rosenthal, G. A. The biological effects and mode of action of L-canavanine, a structural analogue of L-arginine. Q. Rev. Biol. 52 (2), 155-178 (1977).
- Rosenthal, G. A., Dahlman, D. L. Incorporation of L-Canavanine into Proteins and the Expression of Its Antimetabolic Effects. J. Agric. Food Chem. 39 (5), 987-990 (1991).
- Ishida, Y., Park, J. H., Mao, L., Yamaguchi, Y., Inouye, M. Replacement of All Arginine Residues with Canavanine in MazF-bs mRNA Interferase Changes Its Specificity. J. Biol. Chem. 288 (11), 7564-7571 (2013).
- Thomas, D. A., Rosenthal, G. A., Gold, D. V., Dickey, K. Growth Inhibition of a Rat Colon Tumor by L-Canavanine. Cancer Res. 46 (6), 2898-2903 (1986).
- Bence, A. K., Worthen, D. R., Adams, V. R., Crooks, P. A. The antiproliferative and immunotoxic effects of L-canavanine and L-canaline. Anticancer Drugs. 13 (3), 313-320 (2002).
- Bence, A. K., Crooks, P. A. The Mechanism of L-Canavanine Cytotoxicity: Arginyl tRNA Synthetase as a Novel Target for Anticancer Drug Discovery. J. Enzyme Inhib. Med. Chem. 18 (5), 383-394 (2003).
- Akaogi, J., et al. Role of non-protein amino acid L-canavanine in autoimmunity. Autoimmun. Rev. 5 (6), 429-435 (2006).
- Singh-Blom, A., Hughes, R. A., Ellington, A. D. An amino acid depleted cell-free protein synthesis system for the incorporation of non-canonical amino acid analogs into proteins. J. Biotechnol. 178, 12-22 (2014).
- Oh, S. -J., Lee, K. -H., Kim, H. -C., Catherine, C., Yun, H., Kim, D. -M. Translational Incorporation of Multiple Unnatural Amino Acids in a Cell-free Protein Synthesis System. Bioprocess. Eng. 19 (3), 426-432 (2014).
- Worst, E. G., Exner, M. P., De Simone, A., Schenkelberger, M., Noireaux, V., Budisa, N., Ott, A. Cell-free expression with the toxic amino acid canavanine. Bioorg. Med. Chem. Lett. 25 (17), 3658-3660 (2015).
- Shin, J., Noireaux, V. Efficient cell-free expression with the endogenous E. Coli RNA polymerase and sigma factor 70. J. Biol. Eng. 4 (8), (2010).
- Chemla, Y., Ozer, E., Schlesinger, O., Noireaux, V., Alfonta, L. Genetically expanded cell-free protein synthesis using endogenous pyrrolysyl orthogonal translation system. Biotechnol. Bioeng. 112 (8), 1663-1672 (2015).
- Sun, Z. Z., Hayes, C. A., Shin, J., Caschera, F., Murray, R. M., Noireaux, V. Protocols for Implementing an Escherichia coli Based TX-TL Cell-Free Expression System for Synthetic Biology. J. Vis. Exp. (79), e50762(2013).
- Caschera, F., Noireaux, V. Preparation of amino acid mixtures for cell-free expression systems. Biotechniques. 58 (1), 40-43 (2015).
- JoVE Science Education Database. Molecular Cloning. Basic Methods in Cellular and Molecular Biology. , JoVE. Cambridge, MA. Available from: http://www.jove.com/science-education/5074/molecular-cloning (2015).
- Green, M. R., Sambrook, J. Molecular Cloning: A Laboratory Manual. , Cold Spring Harbor Laboratory Press. Cold Spring Harbor, NY. (2012).
- Froger, A., Hall, J. E. Transformation of Plasmid DNA into E. coli Using the Heat Shock Method. J. Vis. Exp. (6), e253(2007).
- Zhang, S., Cahalan, M. D. Purifying Plasmid DNA from Bacterial Colonies Using the Qiagen Miniprep Kit. J. Vis. Exp. (6), e247(2007).
- Moreno, L. A., Cox, K. L. Quantification of dsDNA using the Hitachi F-7000 Fluorescence Spectrophotometer and PicoGreen Dye. J. Vis. Exp. (45), e2465(2010).
- Desjardins, P., Conklin, D. NanoDrop Microvolume Quantitation of Nucleic Acids. J. Vis. Exp. (45), e2699(2010).
- Sukumaran, S. Concentration Determination of Nucleic Acids and Proteins Using the Micro-volume Bio-spec Nano Spectrophotometer. J. Vis. Exp. (48), e2699(2011).
- Laemmli, U. K. Cleavage of Structural Proteins during the Assembly of the Head of Bacteriophage T4. Nature. 227 (5259), 680-685 (1970).
- JoVE Science Education Database. Separating Protein with SDS-PAGE. Basic Methods in Cellular and Molecular Biology. , JoVE. Cambridge, MA. Available from: http://www.jove.com/science-education/5058/separating-protein-with-sds-page (2015).
- Hochuli, E., Bannwarth, W., Döbeli, H., Gentz, R., Stüber, D. Genetic Approach to Facilitate Purification of Recombinant Proteins with a Novel Metal Chelate Adsorbent. Nature Biotechnology. 6 (11), 1321-1325 (1988).
- Schägger, H., Aquila, H., Von Jagow, G. Coomassie blue-sodium dodecyl sulfate-polyacrylamide gel electrophoresis for direct visualization of polypeptides during electrophoresis. Anal. Biochem. 173 (1), 201-205 (1988).
- Bradford, M. M. A Rapid Method for the Quantitation of Microgram Quantities of Protein Utilizing the Principle of Protein-Dye Binding. Anal Biochem. 72, 248-254 (1976).
- Ernst, O., Zor, T. Linearization of the Bradford Protein Assay. J. Vis. Exp. (38), e1918(2010).
- Hurst, R., Kobs, G., Johnson, T. Mass Spectrometric Analysis of MagneHis Purified Proteins. Promega Corporation Web site. , http://www.promega.de/resources/pubhub/enotes/mass-spectrometric-analysis-of-magnehis-purified-proteins/ (2003).
- Banerjee, S., Mazumdar, S. Electrospray Ionization Mass Spectrometry: A Technique to Access the Information beyond the Molecular Weight of the Analyte. Int. J. Anal. Chem. 2012, 1-40 (2012).
- Fujiwara, K., Nomura, S. M. Condensation of an additive-free cell extract to mimic the conditions of live cells. PLoS One. 8 (1), e54155(2013).
- Zhang, Z., Marshall, A. G. A universal algorithm for fast and automated charge state deconvolution of electrospray mass-to-charge ratio spectra. J. Am. Soc. Mass. Spectrom. 9 (3), 225-233 (1998).
- Li, X., Zhang, G., Ngo, N., Zhao, X., Kain, S. R., Huang, C. C. Deletions of the Aequorea victoria Green Fluorescent Protein Define the Minimal Domain Required for Fluorescence. J. Biol. Chem. 272 (45), 28545-28549 (1997).
- Gagoski, D., Polinkovsky, M. E., Mureev, S., Kunert, A., Johnston, W., Gambin, Y., Alexandrov, K. Performance benchmarking of four cell-free protein expression systems. Biotechnol. Bioeng. 113 (2), 292-300 (2016).
- Shin, J., Noireaux, V. An E. coli Cell-Free Expression Toolbox: Application to Synthetic Gene Circuits and Artificial Cells. ACS Synth. Biol. 1 (1), 29-41 (2012).
Przedruki i uprawnienia
Przeglądaj więcej artykułów
