Ilustrujemy tutaj test wiązania błon in vitro, w którym interakcje między HIV-1 Gag a błonami lipidowymi są wizualnie analizowane za pomocą znakowanego YFP Gag syntetyzowanego w systemie translacji in vitro opartym na kiełkach pszenicy i GUV przygotowanych techniką elektroformacji.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Wizualizacja wiązania knebla HIV-1 z błonami gigantycznych pęcherzyków jednowarstwowych (GUV)
W tym artykule
Podsumowanie
Streszczenie
Białko strukturalne HIV-1, Pr55Gag (lub Gag), wiąże się z błoną plazmatyczną w komórkach podczas procesu składania wirusa. Wiązanie błony Gag jest niezbędnym etapem tworzenia cząstek wirusa, ponieważ defekt wiązania błony Gag powoduje poważne upośledzenie produkcji cząstek wirusa. Aby uzyskać mechanistyczne szczegóły interakcji Gag-lipid błony, do tej pory opracowano metody in vitro oparte na NMR, śladach białkowych, powierzchniowym rezonansie plazmonowym, wirowaniu flotacji liposomów lub fluorescencyjnym wiązaniu kulek lipidowych. Każda z tych metod in vitro ma jednak swoje ograniczenia. Aby przezwyciężyć niektóre z tych ograniczeń i zapewnić komplementarne podejście do wcześniej ustalonych metod, opracowaliśmy test in vitro, w którym interakcje między HIV-1 Gag a błonami lipidowymi zachodzą w środowisku "podobnym do komórki". W tym teście wiązanie Gag z błonami lipidowymi jest analizowane wizualnie przy użyciu znakowanego YFP Gag syntetyzowanego w systemie translacji in vitro opartym na kiełkach pszenicy i GUV przygotowanych techniką elektroformacji. Tutaj opisujemy tło i protokoły uzyskiwania mirystoylowanych białek Gag o pełnej długości i błon GUV niezbędnych do testu oraz wykrywania wiązania Gag-GUV za pomocą mikroskopii.
Wprowadzenie
Ludzki wirus niedoboru odporności typu 1 (HIV-1) to wirus otoczkowy, który gromadzi się i zawiązuje z błony plazmatycznej (PM) w większości typów komórek. Składanie cząstek wirusa HIV-1 jest napędzane przez białko rdzenia wirusa o masie 55 kDa zwane Pr55Gag (Gag). Gag jest syntetyzowany jako polibiałko prekursorowe składające się z czterech głównych domen strukturalnych, a mianowicie macierzy, kapsydu, nukleokapsydu i p6, a także dwóch peptydów dystansowych SP1 i SP2. Podczas składania domena macierzy (MA) jest odpowiedzialna za kierowanie Gag do miejsca montażu, domena kapsydu (CA) pośredniczy w interakcjach Gag-Gag, domena nukleokapsydu (NC) rekrutuje wirusowe genomowe RNA, a p6 rekrutuje czynniki gospodarza, które pomagają w odcięciu cząstek wirusa od błony komórkowej. Gag ulega również modyfikacji kotranslacyjnej poprzez dodanie 14-węglowego kwasu tłuszczowego lub ugrupowania mirystynianowego na jego N-końcu.
Wiązanie błony Gag jest podstawowym wymogiem dla zespołu wirusa, ponieważ mutanty, które są wadliwe w wiązaniu błony, nie wytwarzają cząsteczek wirusa. My i inni wykazaliśmy, że wiązanie błonowe Gag odbywa się za pośrednictwem sygnałów dwudzielnych w domenie MA: N-końcowej cząstki mirystynianowej, która pośredniczy w oddziaływaniach hydrofobowych z dwuwarstwą lipidową i skupiskiem reszt zasadowych w domenie MA określanym jako region wysoce zasadowy (HBR), który oddziałuje z kwaśnymi lipidami na PM1-4. Badania interakcji Gag-błona z wykorzystaniem ektopowej ekspresji 5-fosfatazy 4-polifosfoinozytolu polifosfoinozytolu (5ptaseIV), enzymu, który katalizuje hydrolizę specyficznego dla PM kwaśnego fosfolipidu fosfatydyloinozytolu-(4,5)-bisfosforanu [PI(4,5)P2] do fosfatydyloinozytolu-4-fosforanu, w komórkach sugerowały, że lokalizacja Gag-PM jest pośredniczona przez PI(4,5)P23,5 . Jednak badania in vitro mające na celu zrozumienie bardziej mechanistycznych szczegółów interakcji Gag-PI(4,5)P2 okazały się trudne z wielu powodów. Na przykład, oczyszczanie pełnej długości mirystoilowanego HIV-1 Gag do eksperymentów biochemicznych było technicznie trudne, przynajmniej częściowo, ze względu na tendencję Gag do agregacji podczas oczyszczania. W związku z tym skrócone formy HIV-1 Gag, takie jak Myr-MA lub Myr-MA-CA, lub forma niemirystoylowana są często stosowane w badaniach, które wymagają oczyszczenia Gag (np. Magnetyczny rezonans jądrowy, ślad białka i powierzchniowy rezonans plazmonowy6-9). Alternatywnie, sprzężone reakcje transkrypcyjno-translacyjne in vitro zostały wykorzystane do wytworzenia pełnej długości mirystoylowanego HIV-1 Gag w innych badaniach biochemicznych1,2. Zazwyczaj w tym systemie plazmid kodujący Gag jest transkrybowany i translowany za pomocą eukariotycznych lizatów komórkowych (np. Lizatów retikulocytów królika), które są pozbawione jakichkolwiek błon komórkowych i informacyjnych RNA, ale zawierają maszynerię do transkrypcji i translacji. Po reakcji lizaty komórkowe zawierające Gag miesza się z błonami w celu analizy interakcji Gag z lipidami. Oprócz łatwości przygotowania pełnowymiarowego mirystoylowanego Gag, metody wykorzystujące system translacji transkrypcji in vitro mają tę zaletę, że synteza Gag i następujące po niej reakcje wiązania błony zachodzą w środowisku "eukariotycznym podobnym do cytozolu", które może lepiej reprezentować warunki fizjologiczne. Ta właściwość przyczyniła się do badań, które wykazały, że cząsteczki RNA związane z domeną MA regulują wiązanie Gag z kwaśnymi lipidami w sposób konkurencyjny1,2,10-12. Ponieważ jednak całkowita ilość białek Gag uzyskanych w tych lizatach komórkowych nie jest wysoka, do ich wykrycia konieczne jest znakowanie metaboliczne białek aminokwasami znakowanymi radioaktywnie.
W zależności od metody pomiaru interakcji Gag-lipid, zastosowano różne preparaty membranowe. Każda z tych metod ma swoje mocne strony i ograniczenia. Większość testów opartych na NMR wymaga użycia lipidów o krótkich łańcuchach acylowych, które są rozpuszczalne w wodzie (np. C4- i C8-PI(4,5)P2)6,8. Podczas gdy opracowywane są metody NMR do testowania wiązania Gag z lipidami, które mają długie łańcuchy acylowe znajdujące się w komórkach, do tej pory stosowano je tylko z mirystoylowanym lub niemirystoylowanym MA8,13. Alternatywnie, liposomy przygotowane z lipidów, które mają natywnej długości łańcuchy acylowe, zostały wykorzystane w metodach biochemicznych, takich jak flotacja liposomów lub fluorescencyjne testy wiązania kulek liposomowych2,3,10,14-16. Jednak liposomy stosowane w tych testach mają małe średnice, a co za tym idzie ich błony mają strome i dodatnie krzywizny. Natomiast we wczesnej fazie składania cząstek w komórkach zakażonych wirusem HIV-1 Gag wiąże się z PM, który jest prawie płaski w skali Gag, a następnie indukuje ujemną krzywiznę podczas pączkowania. Dlatego błony liposomowe o stromej i dodatniej krzywiźnie mogą nie być idealnymi dwuwarstwami lipidowymi do badania interakcji Gag-lipid. Jeśli chodzi o testy flotacji liposomów, innym potencjalnym zastrzeżeniem jest to, że narażenie kompleksów Gag-lipid na hipertoniczny gradient sacharozy podczas wirowania może wpłynąć na wynik eksperymentalny. Aby złagodzić te ograniczenia i zapewnić uzupełniający system eksperymentalny, w ostatnich latach opracowano testy wiązania Gag z gigantycznymi pęcherzykami jednowarstwowymi (GUV). GUV to pojedyncze dwuwarstwowe pęcherzyki lipidowe, których średnice sięgają kilkudziesięciu mikrometrów. Stąd krzywizna tych błon przypomina PM w skali Gag. Ponadto, ze względu na duży rozmiar, który umożliwia kontrolę wzrokową pod mikroskopami optycznymi, wiązanie błonowe znakowanych fluorescencyjnie lub znakowanych białek Gag z tymi pęcherzykami po zmieszaniu można łatwo określić bez późniejszego przetwarzania kompleksów Gag-lipid.
Opisujemy tutaj protokół badania wiązania błony Gag HIV-1 za pomocą GUV uzyskanych metodą elektroformacji. Do uzyskania GUV zastosowano różne metody, takie jak delikatne nawodnienie, nawilżanie wspomagane żelem, natryskiwanie mikroprzepływowe i elektroformacja17-22. W opisanym tutaj protokole metoda elektroformacji jest stosowana przede wszystkim ze względu na jej skuteczność w tworzeniu GUV z kwaśnymi lipidami i względną łatwość użycia bez konieczności kosztownych konfiguracji. Ponieważ wizualizacja Gag wymaga fluorescencyjnego reportera, żółte białko fluorescencyjne (YFP) jest genetycznie dodawane do C-końca Gag (Gag-YFP). Białka Gag-YFP otrzymuje się w reakcjach transkrypcji i translacji in vitro w lizatach kiełków pszenicy w oparciu o technologię ciągłej wymiany i ciągłego przepływu (CECF). W tej technologii zarówno usuwanie hamujących produktów ubocznych reakcji, jak i dostarczanie substratów reakcji i składników energetycznych odbywa się w mechanizmie opartym na dializie. W tych reakcjach stosuje się plazmid kodujący Gag-YFP pod kontrolą promotora T7. Warto zauważyć, że jak wykazano wcześniej, lizaty kiełków pszenicy wspomagają mirystoylację bez dodatkowych składników23,24. Za pomocą tej metody udało się uzyskać wystarczające ilości mirystoylowanego Gag-YFP na pełnej długości do wizualizacji Gag na błonach GUV24. Tutaj opisujemy protokół, za pomocą którego wiązanie HIV-1 Gag z błonami GUV zawierającymi PI (4,5) P2 może być badane bez długiego późniejszego przetwarzania po reakcjach wiązania i proponujemy, że metoda ta uzupełnia istniejące wcześniej testy wiązania błony Gag i może zostać rozszerzona w celu lepszego zrozumienia wiązania błony Gag HIV-1.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
Dzień 1: Ekspresja białek Gag z wykorzystaniem systemu transkrypcji i translacji in vitro opartego na lizacie zarodków pszenicy
1. Przygotowanie białka Gag HIV-1
- Wyjąć wszystkie odczynniki z komercyjnego zestawu CECF z zarodników pszenicy z zamrażarek (lizaty zarodników pszenicy są przechowywane w -80 ºC; pozostałe odczynniki w -20 ºC). Rozmrozić je na lodzie i wymieszać składniki zgodnie z Tabelą 1.
| Mieszanina-1 (Mieszanina do karmienia) | |
| Roztwór do karmienia | 900 µl |
| Aminokwasy | 80 µl |
| Metionina | 20 µl |
| Suma | 1,000 µl |
| Mieszanina-2 (mieszanina lizatów) | |
| Lizaty zarodków pszenicy | 15 µl |
| woda wolna od RNaz | 7 µl |
| Aminokwasy | 4 µl |
| Metionina | 1 µl |
| plazmidowe DNA w buforze TE (1 µg/µl)** | 4 µl |
| Bufor reakcyjny | 15 µl |
| RNaza inhibitors | 4 µl |
| Suma | 50 µl |
Tabela 1: Składy mieszanin wymaganych do reakcji z zarodkami pszenicy.
Uwaga: Jeśli eksperyment ma na celu zbadanie wpływu usuwania RNA przez RNazę na wiązanie białka Gag do błony, należy zastąpić inhibitory rybonukleazy wodą wolną od RNaz. DNA plazmidowe powinno być wolne od zanieczyszczeń zgodnie z instrukcją producenta. Niemniej jednak, pomyślnie stosowano plazmidy przygotowane przy użyciu konwencjonalnych zestawów do izolacji plazmidów, które nie są wolne od endotoksyn. Instrukcja producenta zaleca również stosowanie DNA rozpuszczonego w wodzie wolnej od nukleaz. W przypadku stosowania DNA zawieszonego w buforze TE [10 mM Tris-HCl (pH 7.4) zawierającym 1 mM EDTA], należy unikać niskich stężeń DNA, ponieważ EDTA w buforze TE może wpływać na wydajność. Pomyślnie stosowano plazmidy rozpuszczone w buforze TE w zakresie stężeń 0.8-1 µg/µl.
- W pierwszej kolejności należy wprowadzić mieszaninę odżywczą (Mix-1) do kasety reakcyjnej (przezroczysta komora). Następnie do drugiej komory (czerwonej) należy dodać mieszaninę lizatu (Mix-2). Podczas wprowadzania mieszanin do odpowiednich komór należy unikać powstawania pęcherzyków powietrza, ponieważ mogą one prowadzić do nieefektywnej wymiany składników roztworu, a tym samym obniżyć wydajność reakcji.
- Komory należy zakryć folią przylepną dołączoną do zestawu.
- Kasetę reakcyjną należy włożyć do uchwytu na kasety i inkubować cały układ przez 24 hr w temperaturze 24 ºC przy stałej prędkości wstrząsania 900 rpm w termomikserze Eppendorf thermomixer R.
Dzień 2: Przygotowanie GUV za pomocą elektroformowania i pozyskiwanie lizatów zarodków pszenicy
2. Przygotowanie GUV
- Rozdziel lipidy rozpuszczone w rozpuszczalnikach nieorganicznych, takich jak chloroform lub mieszaniny chloroformu i metanolu, do szklanych fiolek z nakrętkami z wkładkami teflonowymi, zabezpieczonych Parafilmem. Do manipulowania lipidami należy używać szklanych strzykawek typu Hamilton lub, jeśli są dostępne, plastikowych końcówek odpornych na chloroform. Wyjmij z zamrażarki w temperaturze -20 ºC szklane fiolki zawierające lipidy przeznaczone do przygotowania GUV.
- Po wyrównaniu temperatury fiolek do temperatury pokojowej upewnij się poprzez kontrolę wizualną, że zawiesiny lipidowe są klarowne. Jakość lipidów, w szczególności lipidów kwasowych, takich jak palmitoylo-oleoylofosfatydyloseryna (POPS) i PI(4,5)P2, jest kluczowa dla powodzenia eksperymentów. Nie należy używać lipidów, które były przechowywane w alikwotach dłużej niż 2 miesiące.
- Podgrzej blok grzejny do pożądanej temperatury. Temperatura ta musi być co najmniej o 5 ºC wyższa niż temperatura topnienia (Tm) lipidów o najwyższej Tm.
- Oblicz objętości lipidów niezbędne do uzyskania pożądanych molowych stosunków lipidów. W przypadku badania wiązania białka HIV-1 Gag zastosuj stosunki molowe przedstawione w Tabeli 2.
| Mieszanina lipidowa | Stosunek molowy | Objętość (w µl) | Stężenie zapasu |
| POPC+POPS+Chol | 46.6+23.3+30 | 19.74+10.18+6.57 | POPC, POPS, Chol: 10 mg/ml |
| POPC+POPS+Chol+mózgowy PI(4,5)P22 | 40+20+30+10 | 16.11+8.3+6.25+58.19 | POPC, POPS, Chol: 10 mg/ml |
| Brain-PI(4,5)P2:1 mg/ml |
Tabela 2: Objętości różnych lipidów użytych do otrzymania GUVs.
- Dodać pożądane objętości lipidów do czystej szklanej fiolki z nakrętką.
- Użyć szkiełek pokrytych ITO o wymiarach 25 x 50 x 1,1 mm3 i rezystancji 70-100 Ω (zgodnie z opisem w katalogu). Położyć dwa szkiełka pokryte ITO na czystym blacie. Każda komora do elektroformowania wymaga dwóch szklanych szkiełek pokrytych tlenkiem indu i cyny (ITO). Sprawdzić za pomocą multimetru, czy przewodząca strona szkiełka jest skierowana do góry. Powinna ona wykazać wartość około 200 Ω. Upewnić się, że powierzchnia szkiełek jest czysta, delikatnie przecierając je 70% etanolem za pomocą bezpyłowych chusteczek.
- Oczyścić zewnętrzną powierzchnię igły strzykawki, płucząc ją chloroformem, a następnie umieścić strzykawkę na bloku grzewczym.
- Położyć nowe szklane szkiełko pokryte ITO na bloku grzewczym stroną przewodzącą do góry i pozwolić mu wyrównać temperaturę do pożądanej wartości, zazwyczaj przez około 2-3 min. Nie należy ponownie używać szkiełek pokrytych ITO ze względu na ryzyko uszkodzenia powłoki ITO podczas procedur czyszczenia.
- Użyć objętości 40-50 µl mieszaniny lipidowej na każde szkiełko, aby zapewnić jednorodne i szybkie rozprowadzenie lipidów na szkiełku szklanym. Dostosować całkowitą objętość odpowiednim rozpuszczalnikiem organicznym, np. chloroformem.
- Nanieść połowę całkowitej objętości mieszaniny lipidowej na szkiełko szklane i natychmiast rozprowadzić lipidy za pomocą oczyszczonej strzykawki (krok 2.6), aby utworzyć jednolity film lipidowy (przesuwając igłę 2-3 razy w poprzek szkiełka). Rozprowadzać film lipidowy delikatnie (ale szybko), aby uniknąć uszkodzenia cienkiej powłoki ITO. Niejednorodne lub zbyt gwałtowne rozprowadzenie może prowadzić do suboptymalnej wydajności lub niejednorodności obliczeniowej GUV.
- W związku z tym należy zapewnić jednorodne rozprowadzenie, sprawdzając film lipidowy przed przejściem do następnego kroku. Jeśli mętność filmu wydaje się nadmiernie niejednorodna, należy powtórzyć procedurę, używając nowego szkiełka.
- Umieścić pokryte szkiełko w szalce Petriego stroną pokrytą do góry.
- Powtórzyć kroki 2.6-2.9 dla reszty mieszaniny, używając drugiego szkiełka pokrytego ITO.
- Umieścić szalkę Petriego z obydwoma szkiełkami w konwencjonalnej komorze desykatora próżniowego na 60-90 min, aby usunąć wszelkie ślady rozpuszczalników organicznych.
- W czasie tego procesu ustawić inkubator na taką samą temperaturę jak blok grzewczy (w większości przypadków 65 ºC) i wstępnie ogrzać w inkubatorze 300 mM roztwór sacharozy.
- Po wysuszeniu przenieść szalkę Petriego na blat i położyć szkiełko szklane na czystej powierzchni.
- Delikatnie oczyścić uszczelkę z PDMS (Rycina 1) za pomocą 70% etanolu i całkowicie osuszyć.
- Położyć ją na pokrytym lipidami szkiełku szklanym, jak pokazano na Rycynie 1, i delikatnie oraz mocno docisnąć, tak aby uszczelka stworzyła wodoszczelne zamknięcie. Potwierdzić brak szczelin między uszczelką PDMS a szkiełkiem. Prowadzi to do utworzenia płytkiej komory, w której znajduje się roztwór sacharozy.
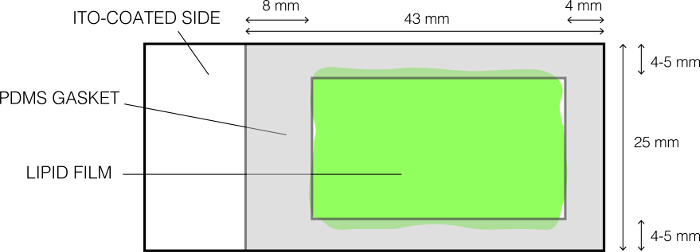
Rycina 1: Układ szklanej płytki powlekanej ITO użytej do elektroformowania. Kliknij tutaj, aby wyświetlić większą wersję tej ryciny.
- Wypełnij komorę uprzednio ogrzanym roztworem sacharozy, dbając o brak pęcherzyków powietrza.
- Na wierzchu umieść drugie pokrywko ze szkiełka w celu zapewnienia szczelnego zamknięcia. Upewnij się, że nie ma pęcherzyków powietrza. Końcowy zestaw powinien wyglądać tak, jak przedstawiono na Rysunku 2. Przymocuj komorę za pomocą klipsów biurowych.
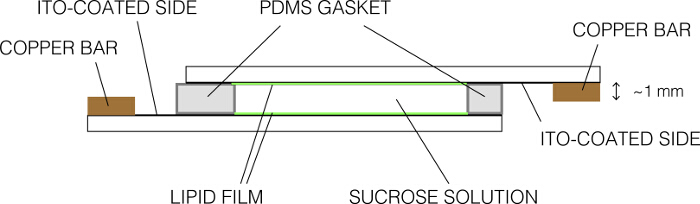
Rysunek 2: Schematyczna reprezentacja komory do elektroformowania (widok z boku). Kliknij tutaj, aby wyświetlić większą wersję tego rysunku.
- Usunąć nadmiar sacharozy poprzez aspirację i oczyścić szkiełka za pomocą ściereczek beztkaninowych. Przymocować szkiełka do miedzianego pręta w taki sposób, aby strony przewodzące miały jednolity kontakt z prętem. Upewnić się, że tylko jedna strona przewodząca szkiełka przedmiotowego styka się z jednym miedzianym prętem.
- Połączyć miedziany pręt z wyjściem generatora funkcji za pomocą klipsów typu aligator. Umieścić zestaw w inkubatorze, aby pozwolić mu wyrównać temperaturę do wartości docelowej.
- Przyłożyć falę sinusoidalną o częstotliwości 10 Hz i różnicę potencjałów 1 V przez 90 min. Upewnić się za pomocą multimetru, że napięcie wynosi 1 V, zgodnie z Rysunkami 3. Kontynuować proces przez 90 min.
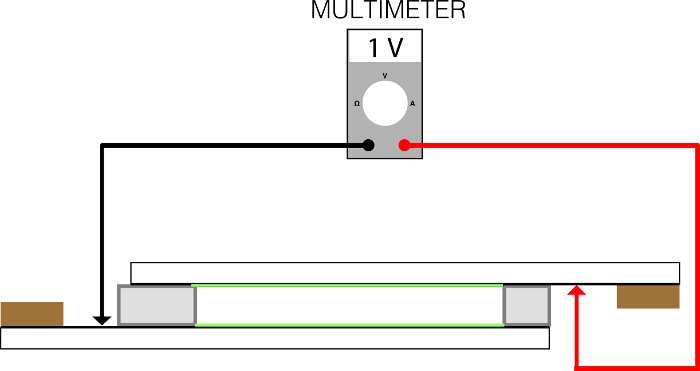
Rysunek 3: Pozycje, w których rozmieszczone są elektrody multimetru w celu pomiaru częstotliwości i natężenia prądu. Aby zobaczyć powiększoną wersję tego rysunku, kliknij tutaj.
- Po 90 min powoli zmniejszyć częstotliwość do 2 Hz i kontynuować elektroformowanie przez kolejne 10 min. W tym czasie należy zebrać reakcje translacji in vitro (kroki 3.1-3.2).
- Wyłączyć generator funkcji i pozwolić zestawowi powoli ostygnąć do temperatury pokojowej (wyłączając inkubator i pozostawiając jego drzwiczki lekko uchylone).
- Po ochłodzeniu odłączyć kable generatora od zestawów z szkiełkami. GUV mogą być bardzo kruche, dlatego należy obchodzić się z nimi bardzo delikatnie. Ostrożnie przenieść zestaw na blat laboratoryjny.
- Zdemontować komorę, delikatnie usuwając górne szkiełko za pomocą pęsety. Zebrać zawiesinę sacharozy zawierającą GUV za pomocą odciętego końcówki 1 000 µl i przenieść do czystej probówki. Delikatnie obchodzić się z probówką, aby zapobiec zniszczeniu GUV.
- Użyć GUV niezwłocznie. GUV są stabilne przez co najmniej 90 min po zebraniu, jeśli są przechowywane w temperaturze pokojowej.
3. Zbiór produktów reakcji translacji in vitro
- Za pomocą mikropipety przenieś reakcje translacji in vitro zawierające pożądane białka z czerwonej komory do probówki.
- Aby usunąć zagregowane białka, odwiruj lizaty z prędkością 16,200 x g przez 15 min w wirówce stołowej, a następnie ostrożnie przenieś nadsącz do drugiej probówki.
4. Test wiązania GUV
- Używając odciętej końcówki, zmieszaj w probówce 5 µl reakcji translacji in vitro zawierających przetranslowane białka oraz 5 µl GUVs i inkubuj w temperaturze pokojowej przez 2-3 min.
- Przymocuj arkusz PDMS z małym otworem (średnica 3-4 mm) do czystego szkiełka nakrywkowe i zapewnij szczelne zamknięcie, delikatnie i mocno dociskając go do szkiełka.
- Nanieś 10 µl mieszaniny z kroku 4.1 do małego otworu.
- Wykonaj obrazowanie mieszaniny pod odwróconym mikroskopem fluorescencyjnym epi- lub konfokalnym w temperaturze pokojowej.
Uwaga: Aby zapobiec odparowaniu, komorę obrazowania można przykryć szkiełkiem nakrywkowym.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
Stosując powyższy protokół, przygotowaliśmy GUV składające się z POPC+POPS+Chol (stosunek molowy: 4,66:2,33:3). Skład ten wybrano tak, aby w przybliżeniu odzwierciedlał stężenia PS i cholesterolu w błonie plazmatycznej (PM). Silne i efektywne wiązanie Gag zaobserwowano tylko wtedy, gdy do mieszaniny POPC+POPS+Chol dodano brain-PI(4,5)P2 (w tym przykładzie POPC+POPS+Chol+brain-PI(4,5)P2 [stosunek molowy: 4:2:3:1]) (Rycina 4, porównanie paneli B i D z ...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
Test wiązania GUV, jak opisano powyżej, stanowi dobrą alternatywę w scenariuszach, w których inne testy interakcji białko-lipid mają swoje ograniczenia. Ten test pozwala nam badać interakcje między mirystoylowanymi pełnowymiarowymi lipidami Gag i kwaśnymi z natywnej długości łańcuchami acylowymi w kontekście dwuwarstwowych lipidów i zrobić to bez długiego wirowania flotacyjnego przez gradienty sacharozy o dużej gęstości lub inne przetwarzanie po wiązaniu kompleksów Gag-lipid. Kolejną zaletą jest to, że zachowanie Gag moż...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Oświadczamy, że nie mamy sprzecznych interesów.
Podziękowania
Chcielibyśmy podziękować Mohammadowi Saleemowi, Jing Wu i Krishnanowi Raghunathanowi za pomocne dyskusje. Dziękujemy również Priyi Begani za pomoc podczas kręcenia filmu. Prace te są wspierane przez granty National Institutes of Health R01 AI071727 (dla A.O.) i R01 GM110052 (dla S.L.V).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Multimetr cyfrowy | Meterman | 30XR | Do tego celu służy ogólny multimetr, który może mierzyć rezystancję i wolty. |
| Generator funkcyjny | Instek | GFG-8216A | Wystarczający jest ogólny generator funkcyjny, który jest w stanie wygenerować falę sinusoidalną o częstotliwości 10 Hz i 1 V. |
| Szkiełka szklane powlekane ITO | Delta Technologies, Loveland, CO | CG-90IN | |
| Inkubator | Hoefer | Każdy inkubator, który może dokładnie utrzymać temperaturę, będzie wystarczający | |
| Komora próżniowa | Nalgene | ||
| Thermomixer R | Eppendorf | 21516-166 | |
| Strzykawka | Hamilton | 80400 | Gauge 22S, numer strzykawki 702 |
| Zestaw bazowy z elastomeru PDMS | Sylgard, Dow-Corning | Sylgard, 184 | |
| RTS 100 Zestaw CECF z kiełków pszenicy | BiotechRabbit, Berlin, Niemcy | BR1401001 | |
| DiD | Life Technologies, Carlsbad, CA | D7757 | |
| POPC | Avanti Polar Lipids, Alabaster, AL | 850457C | |
| POPS | Avanti Polarne lipidy | 840034C | |
| Cholesterol | Avanti Polarne lipidy | 700041P | |
| Mózg-PI(4,5)P2 | Lipidy polarne Avanti | 840046X |
Bibliografia
- Chukkapalli, V., Inlora, J., Todd, G. C., Ono, A. Evidence in support of RNA-mediated inhibition of phosphatidylserine-dependent HIV-1 Gag membrane binding in cells. J Virol. 87 (12), 7155-7159 (2013).
- Chukkapalli, V., Oh, S. J., Ono, A. Opposing mechanisms involving RNA and lipids regulate HIV-1 Gag membrane binding through the highly basic region of the matrix domain. Proc Natl Acad Sci U S A. 107 (4), 1600-1605 (2010).
- Chukkapalli, V., Hogue, I. B., Boyko, V., Hu, W. S., Ono, A. Interaction between the human immunodeficiency virus type 1 Gag matrix domain and phosphatidylinositol-(4,5)-bisphosphate is essential for efficient gag membrane binding. J Virol. 82 (5), 2405-2417 (2008).
- Zhou, W., Parent, L. J., Wills, J. W., Resh, M. D. Identification of a membrane-binding domain within the amino-terminal region of human immunodeficiency virus type 1 Gag protein which interacts with acidic phospholipids. J Virol. 68 (4), 2556-2569 (1994).
- Ono, A., Ablan, S. D., Lockett, S. J., Nagashima, K., Freed, E. O. Phosphatidylinositol (4,5) bisphosphate regulates HIV-1 Gag targeting to the plasma membrane. Proc Natl Acad Sci U S A. 101 (41), 14889-14894 (2004).
- Saad, J. S., et al. Structural basis for targeting HIV-1 Gag proteins to the plasma membrane for virus assembly. Proc Natl Acad Sci U S A. 103 (30), 11364-11369 (2006).
- Shkriabai, N., et al. Interactions of HIV-1 Gag with assembly cofactors. Biochemistry. 45 (13), 4077-4083 (2006).
- Vlach, J., Saad, J. S. Trio engagement via plasma membrane phospholipids and the myristoyl moiety governs HIV-1 matrix binding to bilayers. Proc Natl Acad Sci U S A. 110 (9), 3525-3530 (2013).
- Anraku, K., et al. Highly sensitive analysis of the interaction between HIV-1 Gag and phosphoinositide derivatives based on surface plasmon resonance. Biochemistry. 49 (25), 5109-5116 (2010).
- Llewellyn, G. N., Grover, J. R., Olety, B., Ono, A. HIV-1 Gag associates with specific uropod-directed microdomains in a manner dependent on its MA highly basic region. J Virol. 87 (11), 6441-6454 (2013).
- Inlora, J., Chukkapalli, V., Derse, D., Ono, A. Gag localization and virus-like particle release mediated by the matrix domain of human T-lymphotropic virus type 1 Gag are less dependent on phosphatidylinositol-(4,5)-bisphosphate than those mediated by the matrix domain of HIV-1 Gag. J Virol. 85 (8), 3802-3810 (2011).
- Inlora, J., Collins, D. R., Trubin, M. E., Chung, J. Y., Ono, A. Membrane binding and subcellular localization of retroviral Gag proteins are differentially regulated by MA interactions with phosphatidylinositol-(4,5)-bisphosphate and RNA. MBio. 5 (6), e02202(2014).
- Valentine, K. G., et al. Reverse micelle encapsulation of membrane-anchored proteins for solution NMR studies. Structure. 18 (1), 9-16 (2010).
- Dick, R. A., Goh, S. L., Feigenson, G. W., Vogt, V. M. HIV-1 Gag protein can sense the cholesterol and acyl chain environment in model membranes. Proc Natl Acad Sci U S A. 109 (46), 18761-18766 (2012).
- Dick, R. A., Kamynina, E., Vogt, V. M. Effect of multimerization on membrane association of Rous sarcoma virus and HIV-1 MA proteins. J Virol. 87 (24), 13598-13608 (2013).
- Alfadhli, A., Still, A., Barklis, E. Analysis of human immunodeficiency virus type 1 matrix binding to membranes and nucleic acids. J Virol. 83 (23), 12196-12203 (2009).
- Rodriguez, N., Pincet, F., Cribier, S. Giant vesicles formed by gentle hydration and electroformation: a comparison by fluorescence microscopy. Colloids Surf B Biointerfaces. 42 (2), 125-130 (2005).
- Needham, D., McIntosh, T. J., Evans, E. Thermomechanical and transition properties of dimyristoylphosphatidylcholine/cholesterol bilayers. Biochemistry. 27 (13), 4668-4673 (1988).
- Darszon, A., et al. Reassembly of protein-lipid complexes into large bilayer vesicles: perspectives for membrane reconstitution. Proc Natl Acad Sci U S A. 77 (1), 239-243 (1980).
- Angelova, M. I., Dimitrov, D. S. Liposome electroformation. Faraday Discuss. Chem. Soc. (81), 303-311 (1986).
- Angelova, M. I., Soléau, S., Méléard, P. h, Faucon, F., Bothorel, P. Preparation of giant vesicles by external AC electric fields. Progr Colloid Polymer Sci. 89, 127-131 (1992).
- Stachowiak, J. C., et al. Unilamellar vesicle formation and encapsulation by microfluidic jetting. Proc Natl Acad Sci U S A. 105 (12), 4697-4702 (2008).
- Yamauchi, S., et al. The consensus motif for N-myristoylation of plant proteins in a wheat germ cell-free translation system. FEBS J. 277 (17), 3596-3607 (2010).
- Olety, B., Veatch, S. L., Ono, A. Phosphatidylinositol-(4,5)-Bisphosphate Acyl Chains Differentiate Membrane Binding of HIV-1 Gag from That of the Phospholipase Cdelta1 Pleckstrin Homology Domain. J Virol. 89 (15), 7861-7873 (2015).
- Morales-Penningston, N. F., et al. GUV preparation and imaging: minimizing artifacts. Biochim Biophys Acta. 1798 (7), 1324-1332 (2010).
- Veatch, S. L. Electro-formation and fluorescence microscopy of giant vesicles with coexisting liquid phases. Methods Mol Biol. 398, 59-72 (2007).
- Ayuyan, A. G., Cohen, F. S. Lipid peroxides promote large rafts: effects of excitation of probes in fluorescence microscopy and electrochemical reactions during vesicle formation. Biophys J. 91 (6), 2172-2183 (2006).
- Montes, L. R., et al. Electroformation of giant unilamellar vesicles from native membranes and organic lipid mixtures for the study of lipid domains under physiological ionic-strength conditions. Methods Mol Biol. 606, 105-114 (2010).
- Olety, B., Ono, A. Roles played by acidic lipids in HIV-1 Gag membrane binding. Virus Res. 193, 108-115 (2014).
- Keller, H., Krausslich, H. G., Schwille, P. Multimerizable HIV Gag derivative binds to the liquid-disordered phase in model membranes. Cell Microbiol. 15 (2), 237-247 (2013).
- Carlson, L. A., Hurley, J. H. In vitro reconstitution of the ordered assembly of the endosomal sorting complex required for transport at membrane-bound HIV-1 Gag clusters. Proc Natl Acad Sci U S A. 109 (42), 16928-16933 (2012).
- Gui, D., et al. A novel minimal in vitro system for analyzing HIV-1 Gag-mediated budding. J Biol Phys. 41 (2), 135-149 (2015).
- Prevost, C., et al. IRSp53 senses negative membrane curvature and phase separates along membrane tubules. Nat Commun. 6, 8529(2015).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
