Fosfolipidowe kwasy tłuszczowe dostarczają informacji o strukturze zbiorowisk mikroorganizmów glebowych. Przedstawiono metody ekstrakcji z próbek glebowych za pomocą jednofazowej mieszaniny chloroformu, frakcjonowania wyekstrahowanych lipidów za pomocą kolumn ekstrakcyjnych do fazy stałej oraz metalizy do produkcji estrów metylowych kwasów tłuszczowych, które są analizowane za pomocą kapilarnej chromatografii gazowej.
Artykuł metodologiczny
Ekstrakcja i analiza mikrobiologicznych fosfolipidowych kwasów tłuszczowych w glebie
W tym artykule
Podsumowanie
Streszczenie
Fosfolipidowe kwasy tłuszczowe (PLFA) są kluczowymi składnikami mikrobiologicznych błon komórkowych. Analiza PLFA wyekstrahowanych z gleby może dostarczyć informacji na temat ogólnej struktury lądowych zbiorowisk mikroorganizmów. Profilowanie PLFA jest szeroko stosowane w wielu ekosystemach jako biologiczny wskaźnik ogólnej jakości gleby oraz jako ilościowy wskaźnik reakcji gleby na gospodarowanie gruntami i inne środowiskowe czynniki stresogenne.
Standardowa metoda przedstawiona tutaj przedstawia cztery kluczowe kroki: 1. ekstrakcja lipidów z próbek gleby za pomocą jednofazowej mieszaniny chloroformu, 2. frakcjonowanie przy użyciu kolumn ekstrakcyjnych do fazy stałej w celu wyizolowania fosfolipidów z innych ekstrahowanych lipidów, 3. metaniza fosfolipidów do produkcji estrów metylowych kwasów tłuszczowych (FAME), oraz 4. Analiza FAME metodą kapilarnej chromatografii gazowej z wykorzystaniem detektora płomieniowo-jonizacyjnego (GC-FID). Stosuje się dwa wzorce: 1,2-dinonadecanoilo-sn-glycero-3-fosfocholinę (PC(19:0/19:0)) do oceny całkowitego odzysku metody ekstrakcji oraz dekanian metylu (MeC10:0) jako wzorzec wewnętrzny (ISTD) do analizy GC.
Wprowadzenie
Fosfolipidowe kwasy tłuszczowe (PLFA) są częścią mikrobiologicznych błon komórkowych z domen Bakterie i Eukarya. Mikroorganizmy wytwarzają PLFA o różnych długościach łańcuchów i składzie jako sposób na utrzymanie integralności błony komórkowej i funkcji komórkowej w odpowiedzi na ich bezpośrednie warunki środowiskowe; stąd można argumentować, że zbiorowiska drobnoustrojów, które są oddzielone geograficznie, ale są poddawane podobnym warunkom glebowym, będą wyrażać podobne PLFA. Glebowe PLFA o długości łańcucha od 14 do 20 atomów C są zwykle uważane za głównie pochodzenia bakteryjnego i grzybowego1. W kulturach mieszanych analiza PLFA nie może być wykorzystana do identyfikacji poszczególnych gatunków drobnoustrojów, ale może dostarczyć ogólnego odcisku palca społeczności drobnoustrojów występujących w glebie. Ponadto, ponieważ PLFA ulegają szybkiej degradacji po śmierci komórki, można je uznać za reprezentatywne dla żywotnej społeczności mikroorganizmów glebowych2. Technika ta jest szeroko stosowana do scharakteryzowania składu strukturalnego zbiorowisk drobnoustrojów występujących w szerokim zakresie środowisk, od lasów3-4 po prerie5-6 i pola uprawne7. Został on z powodzeniem zastosowany do scharakteryzowania reakcji gleby na zmiany w gospodarowaniu gruntami, w tym zrąb zupełnylasu 8, wapnowanie9, rekultywację10-12, a także zakłócenia, takie jak pożar13, zanieczyszczenie metalami14 i węglowodorami15 oraz epidemia owadów16.
Współczesna metoda analityczna PLFA rozwinęła się w ciągu ostatnich sześciu dekad dzięki kilku kluczowym postępom wielu grup badawczych. W 1958 r. nastąpiła znaczna poprawa wynikająca z dostosowania stosunku chloroformu/metanolu/wody w roztworze ekstrakcyjnym w celu przesunięcia mieszaniny z systemu jednofazowego na difazyjny17. Ta zoptymalizowana ekstrakcja lipidów i zmieniony protokół izolacji stały się znane jako metoda Bligha i Dyera. Protokół został przyjęty przez wiele laboratoriów w ciągu następnych kilku dekad i w tym czasie White i współpracownicy przyczynili się do znacznego postępu w tej metodzie; Na przykład udoskonalili etap ekstrakcji poprzez wymianę buforu fosforanowego na wodę, a także zoptymalizowali analizę za pomocą chromatografii gazowej (GC) dzięki ulepszonej identyfikacji pików i kwantyfikacji. Być może bardziej istotne dla gleboznawstwa jest to, że w 1979 roku ustalili, że wyekstrahowane lipidy można wykorzystać jako wskaźnik struktury mikrobiologicznej podczas badania biomasy mikrobiologicznej osadów morskich18.
Dalszy rozwój nastąpił w latach 80., gdy metoda stała się coraz bardziej stosowana w gleboznawstwie, szczególnie w odniesieniu do ryzosfery19. W tym czasie metoda obejmowała nonadekanian metylu (MeC19:0) jako wzorzec wewnętrzny19 oraz zastosowanie kolumny kwasu krzemowego do frakcjonowania lipidów21. Po pracy nad White19,21 Tunlid powrócił do Szwecji i rozpoczął współpracę badawczą z Bååthem i Frostegårdem. Badając skuteczność różnych ekstrakcyjnych dla zestawu gleb o różnej zawartości materii organicznej, grupa wykazała, że bufor cytrynianowy zwiększył ilość ekstrahowanego fosforanu lipidowego w porównaniu z buforem fosforanowym22. Co więcej, ich publikacja z 1993 r.23 na temat wpływu wapnowania na zbiorowiska mikroorganizmów glebowych stała się klasykiem cytowań w Soil Biology & Biochemistry24. Naukowcy wykorzystali analizę głównych składowych w przetwarzaniu danych. Analiza PLFA, jak obecnie nazywa się tę metodę, generuje duże zbiory danych, a zastosowanie wielowymiarowych procedur statystycznych do przetwarzania tych danych było wysoce innowacyjne jak na tamte czasy i inspirujące dla wielu. Równolegle z pracami prowadzonymi w Szwecji, modyfikacje procedury PLFA były badane w Niemczech przez Zellesa i współpracowników25-26. Ich wersja procedury była godna uwagi ze względu na użycie kolumny do ekstrakcji do fazy stałej (SPE) zamiast kolumny z kwasem krzemowym, ale ogólnie rzecz biorąc, była bardziej intensywna laboratoryjnie.
Artykuł Frostegårda23, wraz ze szczegółową metodologią White'a i Ringelberga27, dostarczył podstaw do eksplozji wykorzystania techniki PLFA do badania fundamentalnych zagadnień w gleboznawstwie. Od tego czasu dalsze udoskonalenia metody przez Firestone'a i współpracowników obejmowały dodanie wewnętrznego wzorca GC (C10:0) i C19:0 jako wzorca zastępczego w celu poprawy oceny ilościowej28 oraz zastąpienie stosowania lejków separacyjnych w fiolkach z okrągłym dnem w celu uproszczenia ekstrakcji29. Niedawno Chowdhury i Dick30 zbadali etap metylacji i poinformowali, że z dwóch procedur metylacji stosowanych w literaturze gleboznawczej metoda KOH / MeOH zidentyfikowała większy zakres kwasów tłuszczowych.
Przedstawiona metoda jest w dużej mierze oparta na oryginalnej metodzie opracowanej przez Bligha i Dyera i zawiera modyfikacje wymienione powyżej, takie jak użycie metanolowego KOH do etapu metylacji. Dla każdej próbki stosuje się dwa wzorce: zastępczy wzorzec 1,2-dinonadecanoilo-sn-glicero-3-fosfocholiny (PC(19:0/19:0)), który dodaje się do próbki gleby przed pierwszą ekstrakcją w celu oceny skuteczności i odzysku całego protokołu, oraz wzorc instrumentalny dekanianu metylu (MeC10:0), który dodaje się przed identyfikacją i oznaczaniem ilościowym metodą GC.
Przyznajemy, że metoda PLFA jest powszechnie stosowana przez wiele laboratoriów ekologii mikrobiologicznej na całym świecie i została wielokrotnie udokumentowana, w tym przez Międzynarodową Organizację Normalizacyjną2. Celem tego artykułu jest przedstawienie łatwego do naśladowania i solidnego protokołu, który może być przydatny dla gleboznawców, którzy próbują nauczyć się techniki PLFA.
Protokół
UWAGA: Zawsze upewnij się, że przez cały czas trwania protokołu noszone są odpowiednie środki ochrony osobistej (PPE). Szkła nie należy dotykać gołymi rękami. Lipidy z palców, włosów, tłuszczu, olejów i węglowodorów są potencjalnymi zanieczyszczeniami. Zawsze noś rękawice nitrylowe i płucz rękawice z 70% alkoholem podczas pracy z czystymi naczyniami szklanymi.
1. Przygotowanie szkła do analizy
- Jednorazowe naczynia szklane (np. probówki wirówkowe)
- Zawinąć w folię aluminiową i ogrzewać w piecu muflowym przez cztery i pół godziny w temperaturze 450 ºC.
- Nasadki wyłożone politetrafluoroetylenem (PTFE)
- Namocz nakrętki na godzinę w detergencie fosforanowym, a następnie umyj szczotką do szorowania w gorącej wodzie z detergentem fosforanowym. Spłucz mydło wodą z kranu.
- Umieść w kąpieli kwasowej (5% HCl) tylko na godzinę (nie zostawiaj dłużej, ponieważ wkładki mogą wypaść z nakrętek, jeśli są zbyt długo moczone. Spłucz trzy razy w wodzie z kranu. Spłucz trzy razy w wodzie destylowanej. Suszyć w piekarniku w temperaturze 40 ºC.
- Naczynia szklane wielokrotnego użytku (np. fiolki/słoiki 10 ml, 15 ml, 45 ml)
- Umyć szczotką do szorowania w gorącej wodzie z detergentem fosforanowym. Spłucz mydło wodą z kranu i umieść na noc w kąpieli kwasowej (5% HCl). Spłukać trzykrotnie w wodzie z kranu, następnie trzykrotnie spłukać w wodzie destylowanej, a następnie wysuszyć w piekarniku w temperaturze 40 ºC.
- Zawinąć w czystą folię aluminiową (słoiki o pojemności 50 ml są pakowane pojedynczo, a inne naczynia szklane są pakowane w partie próbek, np. 20) i podgrzewać w piecu muflowym przez cztery i pół godziny w temperaturze 450 ºC.
- Wyroby szklane miarowe (np. kolba miarowa)
- Umyć szczotką do szorowania w gorącej wodzie z detergentem fosforanowym. Spłucz mydło wodą z kranu i umieść na noc w kąpieli kwasowej (5% HCl). Spłukać trzykrotnie w wodzie z kranu, trzykrotnie spłukać w wodzie destylowanej, a następnie wysuszyć w piekarniku w temperaturze 40 ºC.
- Przed użyciem spłukać 3 razy niewielką ilością rozpuszczalnika (np. metanolu) — NIE wkładać szkła objętościowego do pieca muflowego.
2. Pobieranie i przetwarzanie próbek gleby przed analizą PLFA
- Próbki gleby należy pobrać do sterylnych worków i o ile nie można ich natychmiast przeanalizować, należy je jak najszybciej zamrozić. Próbki należy przechowywać w zamrażarce (-80 °C) do czasu, gdy będą gotowe do rozpoczęcia liofilizacji próbek. Liofilizować partie próbek zgodnie z instrukcjami liofilizatora.
- Przenieść każdą liofilizowaną próbkę do sterylnej torebki z nową etykietą. Odważyć próbkę z liofilizowanego materiału w torbie do wstępnie oznakowanej stłumionej probówki wirówkowej w celu ekstrakcji PLFA.
UWAGA: Ogólną wytyczną jest stosowanie 0,5 g dla materiałów organicznych (zawartość węgla > 17% wag.) i do 3,0 g dla próbek gleby mineralnej. Zapisać masę próbki dla każdej próbki. - Na każde 10 próbek należy również odważyć dodatkowy duplikat do analizy, a na każde 20 próbek należy dołączyć ślepą próbę (tj. probówkę wirówkową, w której nie ma żadnej próbki — używaną jako kontrola w celu identyfikacji potencjalnego zanieczyszczenia podczas procesu ekstrakcji PLFA). Przetwarzaj partie probówek z próbkami w tym samym czasie.
UWAGA: Zestaw 20 próbek będzie odpowiadał partii 23 probówek na próbki (próbki od 1 do 10, jeden duplikat próbki 10, próbki od 12 do 22, jeden duplikat próbki 22 i jedna próba ślepa = partia 23 probówek do próbek).
UWAGA: Przeprowadź ekstrakcję, następnie separację, a następnie metylację w partiach próbek przed przygotowaniem ich do analizy GC i uruchomieniem ich wszystkich razem. Pomaga to określić, gdzie wystąpiły błędy, jeśli coś pójdzie nie tak, i może pomóc w zmniejszeniu liczby niezbędnych powtórzeń ekstrakcji.
3. Technika PLFA (kroki dotyczą pojedynczej próbki, ale uzupełniają całą partię na raz)
UWAGA: Wszystkie etapy techniki PLFA opisane w krokach 1-3 poniżej należy wykonywać w dygestoriach przy użyciu odpowiednich środków ochrony osobistej i zgodnie z laboratoryjnymi wytycznymi bezpieczeństwa.
- Ekstrakcja (etap 1):
- Przygotować 5,0 M KOH rozpuszczając 14 g KOH w 50 ml destylowanej wody dejonizowanej (dH2O).
- Przygotować 0,15 M bufor cytrynianowy, rozpuszczając 31,52 g monohydratu kwasu cytrynowego w 400 mldH2O. Dostosować do pH 4,00 ± 0,02 dodając 5,0 M KOH; około 45-50 ml 5,0 M KOH będzie potrzebne do dostosowania pH do 4,00. Po dostosowaniu pH rozcieńczyć bufor cytrynianu do 1 000 ml za pomocą kolby miarowej. Bufor cytrynianu należy przechowywać w lodówce, gdy nie jest używany (do jednego miesiąca).
- Codziennie przygotowywać nieodpowiedni wzorzec zastępczy PC(19:0/19:0) przez rozcieńczenie 250 μl roztworu podstawowego (10 mg/ml) w 25 ml chloroformu (zapewnia to wystarczającą ilość wzorca zastępczego na partię 23 próbek). Dodać 0,5 ml zastępczego roztworu wzorcowego PC (19:0/19:0) do probówki wirówki do próbki.
- Dodać ekstrakt Bligha i Dyera do próbki gleby w następującej kolejności: i) 2,0 ml buforu cytrynianowego, ii) 2,5 ml chloroformu i iii) 5,0 ml metanolu. Nasącz próbkę nasadką wyłożoną PTFE i wiruj przez 30 sekund; Umieść w wytrząsarce typu end-over-end na 2 godziny.
- Wirować przy 226 x g przez 15 minut z założoną nakrętką. Pobrać supernatant pipetą Pasteura i przenieść do oznaczonej szklanej fiolki o pojemności 45 ml.
- Dodaj drugą rundę ekstraktu Bligha i Dyera do każdej próbki i powtórz kroki 4 i 5 powyżej. Pobrać supernatant pipetą Pasteura i przenieść do tej samej oznaczonej szklanej fiolki o pojemności 45 ml.
- Dodać do oznakowanej 45 ml szklanej fiolki zawierającej sklarowany siak: i) 5,0 ml chloroformu i ii) 5,0 ml buforu cytrynianowego. Nakrętka z białą nakrętką wyłożoną PTFE i fiolką ze szkła wirowego na 30 sek. Pozostaw na noc w temperaturze pokojowej w ciemności (aby uniknąć utleniania).
- Ostrożnie odessać górną fazę wodną z fiolki o pojemności 45 ml (jeżeli próżnia nie jest dostępna, pipetę należy bardzo ostrożnie opuścić przez fazę wodną, aby nie zebrać jej w pipecie podczas pipetowania fazy organicznej). Odpipetować dolną fazę organiczną do znakowanej fiolki o pojemności 15 ml.
- Umieścić partię fiolek o pojemności 15 ml pod sprasowanymN2 (w celu uniknięcia utleniania) w temperaturze pokojowej. Odparować chloroform powoli, ustawiając przepływ N2 tak, aby falował powierzchnię cieczy w fiolce, ale nie wspinał się po bokach fiolki.
- Zakręcić nakrętkę wyłożoną PTFE i przechowywać próbki w zamrażarce w temperaturze -20 ºC, owinięte w folię aluminiową (zawijać partiami, a nie pojedynczo), aż będą gotowe do przejścia do kroku 2.
- Frakcjonowanie lipidów (etap 2)
- Umieść uchwyt kolumny SPE z króćcami na szklanym zbiorniku. Włożyć nowe kolumny SPE (krzemionka, 500 mg, 6 ml) do króćców. W razie potrzeby oznaczyć kolumny (zalecane, aby uniknąć pomieszania próbek).
- Kondycjonować każdą kolumnę, dodając 5 ml acetonu i pozwalając mu odsączyć, a następnie dodać dwie dawki 5 ml chloroformu (całkowita objętość = 10 ml). Pozwól, aby drugi roztwór chloroformu wypłynął, aż ~ 1 mm znajdzie się nad frytą, a następnie zamknij króciec.
- Ponownie rozpuścić próbkę (przechowywaną w fiolce o pojemności 15 ml na końcu etapu 1) poprzez dodanie 0,5 ml chloroformu do fiolki i delikatnie odwirować. Przenieść ponownie rozpuszczoną próbkę do kolumny SPE za pomocą pipety Pasteura; Powtórzyć te czynności dla łącznie 2 transferów (całkowita objętość transferu wynosi 1 ml chloroformu na próbkę).
- Umieść próbkę lipidów bezpośrednio w środku kolumny i pozwól, aby rozpuszczalnik całkowicie spłynął do zbiornika.
- Eluować obojętne lipidy, dodając 5 ml chloroformu do każdej kolumny. Poczekaj, aż rozpuszczalnik całkowicie spłynie do zbiornika.
- Eluować glikolipidy, dodając 5 ml acetonu do każdej kolumny. Poczekaj, aż rozpuszczalnik całkowicie spłynie do zbiornika zbiorczego.
- Wyjmij stojak kolumnowy ze zbiornika i opróżnij zbiornik za pomocą aparatu próżniowego. Włóż stojak z czystymi i opisanymi probówkami wirówkowymi do zbiornika. Wymień stojak kolumny na zbiorniku; Kolumna oznaczona powyżej powinna być wyrównana z oznaczoną rurką wirówkową poniżej.
- Eluować fosfolipidy do probówek wirówkowych, dodając 5 ml metanolu do każdej kolumny. Poczekaj, aż kolumny SPE wyschną w wyciągu, zanim je wyrzucisz. Wysuszyć frakcje fosfolipidowe w temperaturze pokojowej pod sprężonymN2.
- Rurki odpowietrzające z N2. Zakręcić nakrętkę wyłożoną PTFE i przechowywać próbki w zamrażarce w temperaturze -20 ºC owinięte w folię aluminiową (zawijać partiami, a nie pojedynczo) do momentu przejścia do kroku 3.
- Metylacja lipidów (etap 3).
- Włączyć gorącą łaźnię wodną ustawioną na 37 °C. Przygotować 1M kwas octowy (jeśli nie został jeszcze przygotowany), rozpuszczając 57,1 ml lodowatego kwasu octowego w 1 000 mldH 2O za pomocą kolby miarowej o pojemności 1 000 ml. Roztwór ten można przechowywać w temperaturze pokojowej do trzech miesięcy. .
- Przygotować partię metanolowego KOH. Przygotować 0,2 M roztwór KOH, rozpuszczając 0,45 g KOH w 40 ml metanolu. Dostosuj objętość KOH i metanolu zgodnie z przewidywaną wielkością partii w kroku 3. Przygotuj to rozwiązanie codziennie; Nie przechowywać przez dłuższy czas.
- Wyjąć próbki (z probówek wirówkowych przechowywanych po kroku 2) z zamrażarki i pozostawić próbki do osiągnięcia temperatury pokojowej. Do każdej próbki dodać 0,5 ml chloroformu i 0,5 ml metanolu, a następnie 1,0 ml metanolowego KOH. Rurki szczelnie zakryć nasadką wyłożoną PTFE. Zamieszaj, aby wymieszać.
- Umieścić szczelnie zamknięte próbki w łaźni o temperaturze 37 °C na 30 minut. Upewnij się, że poziom wody znajduje się co najmniej 1-2 mm powyżej poziomu cieczy próbki. Wyjąć próbki i pozostawić je do ostygnięcia. Gdy próbki znajdują się w kąpieli wodnej, oznacz małe szklane fiolki identyfikatorami próbek (szklana fiolka o pojemności 10 ml z nakrętką wyłożoną PTFE).
- Dodać 2,0 ml heksanu do każdej próbki i zamieszać. Następnie dodać 0,2 ml 1,0 M kwasu octowego do każdej próbki i zamieszać w celu ponownego wymieszania; separacja faz powinna stać się widoczna.
- Dodać 2,0 ml dH2O do każdej próbki w celu przerwania fazy. Wirować próbki przez 30 sekund. Następnie odwirować próbki o masie 226 x g przez 2 minuty.
- Używając krótkiej pipety Pasteura, przenieś górną fazę do czystych, oznakowanych fiolek o pojemności 10 ml. Uważaj, aby nie przenieść żadnej z dolnych (wodnych) fazy.
- Dodać 2,0 ml heksanu do każdej probówki wirówkowej próbki i zawirować. Wirować próbki przez 30 sekund. Następnie odwirować próbki o masie 226 x g przez 2 minuty.
- Używając krótkiej pipety Pasteura, ponownie dodaj górną fazę do oznaczonej szklanej fiolki o pojemności 10 ml.
- Odparować rozpuszczalnik w oznakowanej szklanej fiolce o pojemności 10 ml w temperaturze pokojowej poniżej N2. Zakręcić nakrętkę wyłożoną PTFE i przechowywać próbki w zamrażarce w temperaturze -20 ºC, owinięte folią aluminiową (owijać partiami, a nie pojedynczo) do momentu przygotowania do przeprowadzenia analizy GC. Pamiętaj, aby oznaczyć wszystkie próbki.
- Analiza metodą chromatografu gazowego (GC)
UWAGA: Identyfikacja i kwantyfikacja poszczególnych PLFA odbywa się za pomocą GC podłączonego do detektora FID lub MS. Chociaż poniższe instrukcje dotyczą GC-FID, przygotowanie próbki będzie również ważne dla GC-MS. Przykładowa konfiguracja systemu GC-FID obejmowałaby kolumnę o długości 25 m × 0,2 mm × 0,33 μm (5% -fenylo)-polisiloksanu metylu z następującym protokołem temperatury: temperatura początkowa 190 ºC, rampa 10 ºC/min do 285 ºC, przytrzymaj 9,5 min, rampa 60 ºC/min do 310 ºC, przytrzymaj 0,42 min31.- Przygotować wzorzec wewnętrzny GC (ISTD), dodając jedną kroplę MeC10:0 (dekanian metylu) do 100 ml heksanu (zapis dodanej masy do 0,1 mg). Włącz gazy do GC, a następnie włącz GC. Upewnij się, że butleH2, N2 i powietrze są otwarte i że jest wystarczająca ilość gazu do przeprowadzenia analizy (H2 nigdy nie powinien spaść poniżej 500 psi).
- Sprawdzić, czy warunki dobrej kalibracji są spełnione, przeprowadzając wzorce kalibracyjne zawierające mieszaninę kwasów tłuszczowych, a następnie ślepą próbę heksanu. Tożsamość poszczególnych kwasów tłuszczowych może być przypisana ręcznie na podstawie porównań z czasami retencji uzyskanymi dla wzorców lub może być przypisana automatycznie za pomocą dostępnego na rynku oprogramowania31. We wszystkich przypadkach jednoznaczną identyfikację można uzyskać za pomocą detektora MS2.
UWAGA: Dodatkowe oznaki dobrej kalibracji to płaska linia bazowa i brak zanieczyszczeń w płukaniu heksanowym. - Rozpuścić każdą pozostałość próbki PLFA (zawartą w szklanej fiolce o pojemności 10 ml z etapu metylacji lipidów etap 3) w 150 μl roztworu ISTD i przenieść do fiolki GC (alternatywnie użyć 50–75 μl, jeśli przewiduje się, że reakcja próbki będzie słaba, na przykład na glebach bardzo piaszczystych).
- Ustawić objętość wstrzykiwanej próbki na 2 μl. Ustawić temperaturę FID na 300 ºC. Badać próbki, stosując temperaturę wlotową 250 °C, zH2 jako gazem nośnym (natężenie przepływu 1,3 ml/min) i stosunkiem podziału 30:1.
Wyniki
Kwasy tłuszczowe oznacza się jako X:YωZ, gdzie X reprezentuje liczbę atomów węgla, Y liczbę wiązań podwójnych, a Z wskazuje pozycję pierwszego wiązania podwójnego od końca alifatycznego (ω) cząsteczki. Przyrostki „c” i „t” oznaczają geometryczne izomery cis i trans. Przedrostki i przyrostki „a” i „i” odnoszą się do rozgałęzień typu anteiso i iso, natomiast Me i OH określają odpowiednio grupy metylowe i grupy hydroksylowe.
Po zakończeniu analizy GC należy sprawdzić, czy próbki otrzymały odpowiednią ilość ISTD, analizując pik 10:0. Należy również sprawdzić odpowiedź standardów GC, t.j. fiolek zawierających heksan z dodanym roztworem ISTD; nie powinny one wykazywać żadnych innych pików. Odpowiedź standardu wewnętrznego powinna być zbliżona we wszystkich seriach pomiarowych.
Rysunek 1 przedstawia reprezentatywny przebieg analizy. Duży piki rozpuszczalnika heksanu pojawia się charakterystycznie w czasie retencji (RT) około 1,8 min. Piki standardu ISTD (C10:0) pojawia się w RT 3,4 min, natomiast C19:0 ma RT wynoszący 16,2 min. Analiza GC rozdziela PLFA na podstawie długości ich łańcucha, przy czym dłuższe łańcuchy eluentują wolniej; na przykład C18:0 eluentuje w 14,4 min, podczas gdy C16:0 eluentuje w 10,8 min. Ponadto ten protokół analityczny pozwala rozdzielić PLFA na podstawie stopnia ich nienasycenia i położenia wiązania podwójnego; na przykład C18:0 eluentuje w 14,4 min, podczas gdy C18:1 9c i C18:1 7c eluentują odpowiednio w 14,0 i 14,1 min (Rysunek 1). Wreszcie można rozdzielić PLFA o podobnej długości łańcucha i stopniu nasycenia, ale różnej konfiguracji rozgałęzienia (anteiso versus iso); na przykład C15:0i i C15:0a eluentują odpowiednio w 8,6 i 8,7 min (Rysunek 1).
Powierzchnie poszczególnych pików GC można zaimportować do arkusza kalkulacyjnego w celu dalszego przetwarzania informacji z chromatogramu gazowego. Każdy zidentyfikowany PLFA jest ilościowo określany (nmol g-1 suchej gleby) przy użyciu następującego równania:
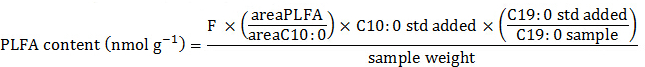
gdzie F jest czynnikiem korekcyjnym uwzględniającym selektywność FID oraz różnice w molowości między kwasami tłuszczowymi32, areaPLFA to powierzchnia piku dla każdego zidentyfikowanego PLFA, areaC10:0 to powierzchnia piku dla ISTD (MeC10:0), C10:0 std added to ilość ISTD (nmol) dodana do każdej próbki przed analizą GC, stosunek (C19:0 std added / C19:0 sample) odpowiada odzyskowi standardu zastępczego PC (C19:0/C19:O), a sample weight to masa wysuszonej w piekarniku gleby (g) dodana do pierwotnej probówki wirówki i użyta do ekstrakcji PLFA.
UWAGA: Powierzchnie pod różnymi pikami są wyrażone jako powierzchnie pików, odpowiedź lub %odpowiedzi, w zależności od systemu GC. W zakresie istotnym dla charakterystyki PLFA w glebie można przyjąć, że powierzchnie są liniowo proporcjonalne do masy kwasów tłuszczowych; alternatywnie można zastosować niewielkie współczynniki korekcyjne, aby uwzględnić selektywność FID32. Ponadto, ponieważ wyniki są początkowo wyrażone w procentach wagowych, muszą one zostać znormalizowane w celu uzyskania ilości molowych. Korekta różnic w molarności odbywa się poprzez uwzględnienie mas cząsteczkowych poszczególnych kwasów tłuszczowych; w celu normalizacji pod kątem molarności dostępne są również opublikowane tabele32 oraz komercyjne oprogramowanie31.
Ilość dodanego do każdej próbki ISTD (nmol) można dodatkowo obliczyć według wzoru:
dodano C10:0std = [ISTD] × V(STD added)
gdzie [ISTD] to stężenie (nmol l-1) MeC10:0 (dekanianu metylu) rozpuszczonego w heksanie (patrz Krok 3.4.1), a V(STD added) to objętość (L) przygotowanego roztworu ISTD dodana do każdej próbki przed analizą GC (tzn. 150 µl zgodnie z Krokiem 3.4.4).
Ilość C19:0 (nmol) obecna w każdej próbce podczas analizy GC odpowiada:
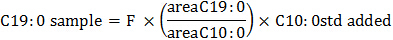
gdzie areaC19:0 to powierzchnia piku dla C19:0, natomiast odpowiadająca jej ilość C19:0 (nmol) dodana do każdej próbki na początku metody ekstrakcji PLFA (por. krok 3.1.3) wynosi:
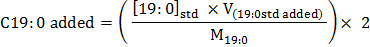
gdzie [19:0]Std (mg L-1) to stężenie substytutu standardu nonadekanianu C19:0 rozpuszczonego w chloroformie (Krok 3.1.3), V(19:0 std added) to objętość przygotowanego standardu substytucyjnego dodana do każdej próbki na początku metody ekstrakcji PLFA (por. Krok 3.1.3), M19:0 to masa cząsteczkowa 1,2-dinonadekanoylo-sn-glicero-3-fosfocholiny (PC(19:0/19:0)).
UWAGA: Jeden mol standardu zastępczego nonadekanoianu C19:0 daje dwa mole C19:0 po etapie metylacji, natomiast standard C10:0 jest dodawany po metylacji.
Z analizy mikrobiologicznych społeczności glebowych zazwyczaj wyklucza się następujące PLFA: i) PLFA o długości <14 C i >20 C oraz ii) PLFA, których powierzchnia piku stanowi mniej niż 0,5% całkowitej powierzchni. Po wykluczeniu tych PLFA można zsumować odpowiedzi wszystkich pozostałych PLFA, aby uzyskać całkowitą biomasę PLFA (nmol g-1 suchej gleby). Do porównania całkowitej biomasy PLFA i/lub biomasy PLFA wybranych grup pomiędzy grupami próbek lub wariantami traktowania można zastosować analizę jednowymiarową danych PLFA (np. ANOVA, po odpowiedniej transformacji danych w celu spełnienia założeń wykonywanego testu). Na przykład Rysunek 2 przedstawia wyniki dotyczące względnego rozkładu różnych grup PLFA, takich jak nasycone PLFA o łańcuchu prostym, nasycone PLFA z rozgałęzieniem środkowym (10-metylowym) lub końcowym, a także PLFA jednonienasycone lub wielonienasycone, wraz z sumą całkowitą PLFA (nmol g-1 suchej gleby). W tym konkretnym przykładzie widać, że wiek drzew (który maleje od stanowiska 1 do stanowiska 3) wpływa zarówno na całkowitą ilość PLFA, jak i na względny rozkład różnych grup PLFA.
Aby ocenić ogólne wzorce w składzie PLFA pomiędzy próbkami, można przeprowadzić analizę wielowymiarową wszystkich PLFA3. Dane PLFA muszą zostać w razie potrzeby przekształcone przed wybraną analizą wielowymiarową, aby spełnić założenia testu statystycznego i odpowiedzieć na postawione pytanie badawcze; np. w celu relatywizacji danych często stosuje się transformację Hellingera. Rysunek 3 przedstawia wyniki niemetrycznego wielowymiarowego skalowania (NMDS) tych samych danych, które zostały wykorzystane na Rysunku 2; NMDS jest nieparametryczną techniką wielowymiarową, która pozwala na 2- lub 3-wymiarowe rozmieszczenie punktów danych na podstawie podobieństwa rankingów między próbkami.
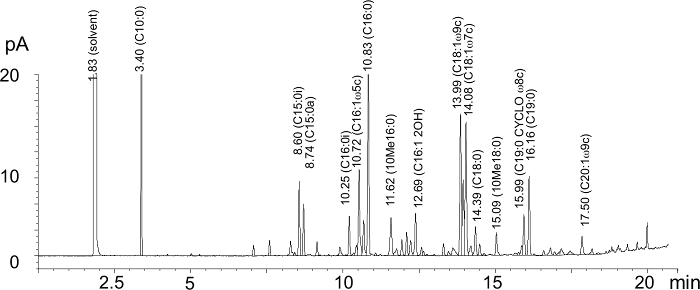
Rycina 1. Reprezentatywny chromatogram GC-FID. Do analizy wykorzystano próbkę pobraną z uprawianej brązowej gleby czarnoziemowej. Na rysunku dla reprezentatywnych pikuów wskazano czasy retencji, odpowiadające im PLFA (w nawiasach) oraz powierzchnie pikuw (pA). Dla większej przejrzystości nie wszystkie piki zostały zaznaczone na rysunku, mimo że w tej konkretnej próbce zidentyfikowano 3 PLFA. Kliknij tutaj, aby wyświetlić większą wersję tej figury.
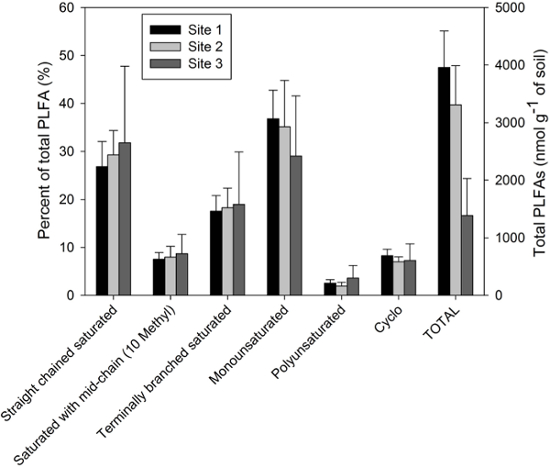
Rycina 2. Względna liczność sześciu różnych klas PLFA (% całkowitej liczności PLFA) oraz całkowita biomasa PLFA (nmol g-1)-1 suchej gleby). Do analizy wykorzystano próbki z leśnych gleb luwisoli. Wyniki wskazują na wyższą całkowitą zawartość PLFA w glebie z miejsca 1, które znajduje się pod starszymi drzewami (> (50 lat), następnie drzewa w wieku średnim (25 lat) (Stanowisko 2), a na końcu najmłodsze drzewa (10 lat) (Stanowisko 3). Na najmłodszym stanowisku obecnych jest stosunkowo więcej nasyconych PLFA, natomiast na najstarszym stanowisku obecnych jest więcej nienasyconych PLFA. Słupki błędów przedstawiają odchylenia standardowe. Aby wyświetlić powiększoną wersję tej ryciny, kliknij tutaj.
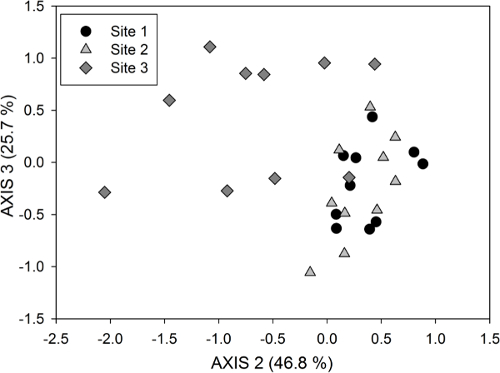
Rysunek 3. Niemetryczne wielowymiarowe skalowanie (NMDS) PLFA (z wykorzystaniem danych o procencie całkowitej zawartości PLFA) dla osi 2 i 3 rozwiązania trójwymiarowego. Tę ordynację obliczono przy użyciu tych samych danych, które wykorzystano do Rycina 2Najmłodszy obszar (Site 3) wyraźnie odróżnia się od dwóch starszych obszarów (Site 1 i 2), które wykazują nakładanie się składu mikroorganizmów w analizie PLFA. Ilość wariancji danych społeczności PLFA wyjaśniona przez każdą oś podano w nawiasach; dwie te osie wyjaśniają 72,5% wariancji dla trójwymiarowego rozwiązania NMDS. Prosimy kliknąć tutaj, aby wyświetlić powiększoną wersję tej figury.
Dyskusja
Aby zminimalizować i uniknąć błędnej interpretacji danych PLFA, należy przeprowadzić staranne badania przesiewowe danych, ponieważ niektóre PLFA, które znajdują się w społeczności mikroorganizmów glebowych, są również obecne w jedno- i wielokomórkowych organizmach eukariotycznych, takich jak korzenie roślin, glony i zwierzęta glebowe. Ponadto Archeony nie zawierają PLFA; zamiast tego błony archeonów składają się z lipidów eteru fosfolipidowego (PLEL). W związku z tym protokół PLFA nie może być stosowany do charakteryzowania zbiorowisk archeonów w glebie.
Kojarzenie poszczególnych PLFA z określonymi grupami drobnoustrojów powinno być zachowane z ostrożnością (patrz publikacja Frostegårda i współpracowników z 2011 r.34 w celu doskonałego omówienia niektórych ograniczeń metody PLFA). Zamiast tego bardziej odpowiednie może być pogrupowanie PLFA, jak to zrobiono na rysunku 2, na podstawie ich struktury chemicznej, np. i) prostołańcuchowe nasycone PLFA, ii) nasycone PLFA ze śródłańcuchowymi (10-metylowymi) rozgałęzieniami, iii) kończnie rozgałęzione nasycone kwasy tłuszczowe, iv) jednonienasycone PLFA, v) wielonienasycone PLFA i vi) hydroksykwasy tłuszczowe.
Waga próbki może wymagać dostosowania w zależności od ilości możliwych do ekstrakcji PLFA zawartych w danej próbce gleby. Nie dostosowując ilości gleby wydobywanej w glebach mniej aktywnych mikrobiologicznie, użytkownicy są narażeni na ryzyko, że nie uzyskają wystarczającej liczby odpowiedzi PLFA (pików), aby dokładnie odzwierciedlić całą społeczność drobnoustrojów. W glebach o wysokiej aktywności mikrobiologicznej z wysokimi stężeniami PLFA użytkownicy są narażeni na ryzyko przeciążenia kolumny GC, uniemożliwiając w ten sposób dokładne określenie ilościowe PLFA. W obu przypadkach próbki gleby muszą zostać ponownie przeanalizowane pod kątem PLFA. Dobrym punktem wyjścia jest dodanie 0,5 g w przypadku próbek gleby organicznej (takich jak poszycie leśne) i około 3 g w przypadku próbek gleby mineralnej. Ponieważ ilość ekstrahowalnych PLFA jest zwykle skorelowana z ilością węgla organicznego zawartego w glebie, masę próbki można dostosować na podstawie zawartości węgla w glebie; np. 1 g próbki mineralnej gleby może być wystarczające do uzyskania dobrej oceny ilościowej PLFA, gdy zawartość węgla wynosi 10-15%, podczas gdy >5 g może być konieczne, jeśli zawartość węgla wynosi ≤ 0,5%. Zawsze dobrym pomysłem jest wykonanie próby z kilkoma próbkami, aby zoptymalizować masę próbki przed uruchomieniem całego zestawu.
Typowe strategie rozwiązywania problemów z protokołem PLFA i analizą GC są następujące. Jeżeli linia podstawowa chromatogramu GC jest zbyt wysoka, butlę z gazemH2 należy wymienić. Jeśli na chromatogramie brakuje pików rozpuszczalnika lub ISTD, może to oznaczać problem z wstrzyknięciem próbki (np. zatkana strzykawka, problem z automatycznym podajnikiem próbek, pusta lub brakująca fiolka, błąd z umieszczeniem fiolki). Jeżeli w metodzie/próbie ślepej wykryto więcej niż trzy piki, oznacza to zanieczyszczenie próby ślepej i istnieje duże prawdopodobieństwo, że te same zanieczyszczenia będą obecne w chromatogramach GC próbki. Znaleźć źródło zanieczyszczenia (zwykle podłoże wodne) lub przynajmniej upewnić się, że piki odpowiadające zanieczyszczeniu zostały usunięte z chromatogramów próbki i że piki te nie są uwzględniane w żadnej analizie statystycznej danych PLFA. Dobrym pomysłem jest również przeprowadzanie płukania heksanem między próbkami, gdy podejrzewa się przeniesienie. Dodatkowe piki w płukaniu heksanu będą wskazywać na przeniesienie (tj. wymycie cięższych składników z poprzedniego przebiegu).
Lipidy są szczególnie podatne na utlenianie i należy zachować szczególną ostrożność w całym protokole, aby chronić próbki przed narażeniem na powietrze i światło, np. przechowując je w ciemności i utrzymując w azocie. Wszystkie próbki i próby ślepe muszą mieć wystarczającą ilość wzorca zastępczego C19:0. Brak piku C19:0, zarówno w próbkach, jak i w ślepych próbach, wskazuje na słaby odzysk lub całkowitą utratę analitów. Odpowiedź C19:0 w próbkach, która jest znacznie niższa niż metoda/ślepe próbki, wskazuje na utratę analitów w pewnym momencie metodologii PLFA. W obliczu słabego odzysku C19:0 wszystkie aspekty procedury muszą być dokładnie rozważone i zbadane, w tym wstępna ekstrakcja, wszystkie etapy przenoszenia próbki, ekstrakcja SPE, metylacja kwasów tłuszczowych, suszenie, przechowywanie i manipulacja próbką w celu wyizolowania etapu lub etapów, w których dochodzi do utraty analitów. Z drugiej strony, może się zdarzyć, że ekstrakcja niektórych próbek gleby może dać C19:0, w którym to przypadku odzysk wzorca zastępczego może być przeszacowany. Chociaż korzystanie z dwóch standardów ((PC(19:0/19:0) i MeC10:0) nie jest bezwzględnym wymogiem, stwierdziliśmy, że jest to bardzo przydatne w przypadku konieczności rozwiązywania problemów. Tak długo, jak odpowiedź MeC10:0 jest odpowiednia, rozwiązywanie problemów może koncentrować się na krokach poprzedzających analizę GC.
Jak wspomniano wcześniej, należy zachować ostrożność przy interpretacji znaczenia ekologicznego i relacji ekosystemowych opartych wyłącznie na biomarkerach pochodzących z danych PLFA, ponieważ badania nad czystymi kulturami pokazują, że izolowane szczepy bakterii będą zawierać różne kategorie PLFA. Zamiast tego biomarkery PLFA powinny być postrzegane jako użyteczne uzupełnienie zestawu dowodów przy dokonywaniu szerszych wniosków ekologicznych. W literaturze zaproponowano poszczególne PLFA i wykorzystano je jako biomarkery dla różnych grup drobnoustrojów. Nasycone PLFA są zwykle używane do reprezentowania bakterii Gram-dodatnich, a jednonienasycone PLFA są używane do bakterii Gram-ujemnych. Uznane biomarkery bakterii Gram-ujemnych obejmują jednonienasycone kwasy tłuszczowe z nienasyconym nasyceniem w pozycji ω5 lub ω7, takie jak C16:1ω7, C18:1ω7 i C18:1ω5. Ponadto cyklopropylowe kwasy tłuszczowe mogą być również reprezentatywne dla bakterii Gram-ujemnych35. W związku z tym PLFA z bakterii Gram-ujemnych można obliczyć jako równą sumie A: 1ω5 + A: 1ω7 + A: 0cyclo. Uznanymi biomarkerami bakterii Gram-dodatnich są kończnie rozgałęzione nasycone kwasy tłuszczowe, izorozgałęzione, takie jak C15:0i, C16:0i, C17:0i; lub anteiso-rozgałęzione, takie jak C15:0a i C17:0a. Nasycone PLFA z rozgałęzieniami śródłańcuchowymi (10-metylowymi), takie jak 10Me16:0 i 10Me18:0, są charakterystycznie obecne w promieniowcach36. Zatem PLFA z bakterii Gram-dodatnich można obliczyć jako równą sumie A: 0 (ISO, ANTEISO, 10-metyl).
Wiele biomarkerów związanych z PLFA grzybów jest często wielonienasyconych, ale niektóre biomarkery grzybów są jednonienasycone. Na przykład, jeśli chodzi o jednonienasycone biomarkery grzybów, C16:1ω5 został zidentyfikowany jako wskaźnik arbuskularnych grzybów mikoryzowych (AMF)37, C18:1ω9 jest powszechny w grzybach saprofitycznych, a ektomikoryzy zazwyczaj zawierają C16:1ω9. Obecność dwunienasyconego C18:2ω6,9 często występuje w połączeniu z C18:1ω9, a także dobrze koreluje ze sterolem grzybowym ergosterolem, co wskazuje, że C18:2ω6,9 może odpowiednio reprezentować ektomikoryzy i grzyby saprofityczne38. Trójnienasycony C18:3ω 6,9,12 został również wykorzystany jako biomarker dla grzybów10; jednak C18:3ω6c można znaleźć w innych organizmach eukariotycznych, w tym roślinach i algach, chociaż zwykle nie występuje w bakteriach. Jeśli chodzi o protisty glebowe, C20:4ω6c został uznany za biomarker protistów39, chociaż inne prace nie wykryły C20:4ω6c, nawet gdy żywotne populacje protistów zostały potwierdzone wizualnie za pomocą mikroskopii świetlnej40.
Wiele badań porusza kwestie ekologiczne związane z ogólną społecznością mikroorganizmów glebowych, wykorzystując techniki wielowymiarowej ordynacji jako narzędzie do analizy danych PLFA. Stosując to podejście, niektórzy autorzy zdecydowali się wykluczyć rzadkie PLFA ze zbioru danych, usuwając PLFA, które są obecne w mniej niż 5% próbek4. Normalne kwasy nasycone C16:0 i C18:0 występują obficie we wszystkich mikroorganizmach glebowych, w tym prokariotach i eukariontach. W związku z tym niektórzy badacze decydują się na usunięcie tych PLFA przed analizą statystyczną, ponieważ mogą one nie być czułymi wskaźnikami składu społeczności mikrobiologicznej w glebie – chociaż C16:0 i C18:0 nadal nie zostaną uwzględnione przy sumowaniu wszystkich PLFA dla wskaźnika biomasy mikrobiologicznej. Jeśli chodzi o analizy statystyczne, wielu badaczy decyduje się na przeprowadzenie niemetrycznego skalowania wielowymiarowego (NMDS), ponieważ technika ta dobrze nadaje się do danych, które mogą nie mieć normalnego rozkładu33. Dodatkowe analizy związane ze zmiennymi kategorialnymi mogą obejmować analizę gatunków wskaźnikowych, która może wiązać występowanie określonych PLFA z grupami kategorycznymi i procedurami permutacji wielu odpowiedzi (MRPP), które mogą pomóc w określeniu podobieństw lub różnic między społecznościami drobnoustrojów przypisanymi do grup jakościowych. Ponadto wielowymiarowe drzewa regresji (MRT) mogą być szczególnie przydatne, gdy wpływ wielu zmiennych doświadczalnych lub zabiegów musi być oceniany jako potencjalne zmienne objaśniające5 (np. tekstura gleby, wilgotność, wiek rekultywacji).
Po ustaleniu protokół PLFA jest stosunkowo prostą metodą analityczną, która może być bardzo przydatna do ilościowego określania reakcji mikroorganizmów glebowych na zmiany środowiskowe i zakłócenia antropogeniczne. Podczas gdy techniki molekularne, takie jak genetyczne odciski palców, są lepiej przystosowane do szczegółowej charakterystyki społeczności drobnoustrojów, metoda PLFA ma tę zaletę, że dostarcza informacji ilościowych na temat całkowitej biomasy drobnoustrojów34. W naszym laboratorium badawczym jedna osoba może wygodnie przetworzyć zestaw 20 próbek w ciągu 4 dni, a przedstawiony tutaj protokół okazał się solidną i powtarzalną techniką oceny biologicznej jakości gleby.
Moc metody PLFA można znacznie rozszerzyć poprzez sprzężenie jej z analizą izotopów stabilnych41, 42. W szczególności dodanie do gleby 13substratów znakowanych C pozwala na ilościowe określenie włączenia substratu do mikroorganizmów glebowych poprzez analizę izotopową poszczególnych PLFA41. Ponadto metoda ta wydaje się być bardzo obiecującym narzędziem do wyjaśniania powiązań troficznych w sieciach troficznych gleby42.
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
Ta praca została częściowo sfinansowana przez Radę Nauk Przyrodniczych i Inżynierii Kanady. Autorzy dziękują Jeli Burkus, Donnie Macey i Jennifer Lloyd za ich wiedzę techniczną i wkład w optymalizację tej metody.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Kolektor gazowy parownika Pierce Reacti-Vap III z 27 portami | Używany w krokach 1-3 | ||
| Sprężony azot | Praxair | Ni-T | Niebezpieczne: Stosować tylko po treningu i zminimalizować kontakt i użytkowanie; Używany w krokach 1-3 |
| Jednorazowa probówka wirówkowa i nasadka wyłożona teflonem | Fisher Scientific | 05-569-3 | Używany do kroku 1 (1 na próbkę) i kroku 2 (1 na próbkę) Jednorazowe |
| szklane pipety Pasteura z długą szyjką | Fisher Scientific | 13-678-20D | Używany do kroku 1 (2 na próbkę) |
| Jednorazowe szklane pipety Pasteura z krótką szyjką | Fisher Scientific | 13-678-4 | Używany do Kroku 2 (1 na próbkę), Kroku 3 (1 na próbkę), analizy GC (1 na próbkę) i po jednym dla każdego rodzaju roztworu dozowanego podczas metod PLFA (~10 na partię próbek) |
| Elastyczna taśma | Grand & Zabawka | 42199 | 1 na próbkę do liofilizacji |
| Liofilizator-Labconco 7806002 i 7753000 | Służy do przygotowywania próbek do analizy PLFA - użyj dowolnego modelu, który posiada Twoje laboratorium | ||
| Zamrażarka (-20 ° C, -80 ° c) | Revco | ULT2586-5-A36 | minus 80 ° C służy do zamrażania świeżo pobranych próbek gleby, -20 ° C służy do przechowywania próbek na końcu każdego z 3 etapów analizy PLFA |
| Chromatograf gazowy - Kapilarny chromatograf gazowy serii Agilent 6890 (GC; Wilmington, DE) wyposażony w 50-metrową kolumnę Ultra 2 (5%-fenylo)-metylopolisiloksanu | Agilent Technologies | Używany do analizy GC, można również użyć innych modeli GC (1 potrzebny) | |
| Kolumna analityczna | Agilent Technologies | 19091B-105 | |
| Wkładka do chromatografu gazowego | Agilent Technologies | 5183-4692 | Używana do analizy GC (1 na próbkę) |
| Fiolka i wieczko | chromatografu gazowegoAgilent Technologies | 5188-6592 | Używany do analizy GC (1 na próbkę) |
| Hexanes | Fisher Scientific | H292-4 | Niebezpieczne: używać tylko w dygestorium, czytać karty charakterystyki, zminimalizować użycie i nosić odpowiednie środki ochrony indywidualnej; Całkowita objętość próbki = 4 ml (2,0 ml + 2,0 ml (krok 3)) |
| Gorąca kąpiel wodna -Isotemp 220 | Fisher Scientific | Używany do kroku 3 (1 na partię próbek) | |
| Kimwipe | Fisher Scientific | 06-666-2 | Używany do liofilizacji próbek |
| KOH, klasa ACS | Fisher Scientific | P250-500 | Niebezpieczne: Stosować tylko w dygestorium, czytać karty charakterystyki, zminimalizować zużycie i nosić odpowiednie środki ochrony indywidualnej; Używany do wytwarzania buforu cytrynianowego (stosowanego w kroku 1) i metanolowego KOH (etap 3) |
| Wytrząsarka laboratoryjna typu end-over-end do probówek wirówkowych | Barnstead/Thermolyne | 3,625,485 | Używany do etapu 1 (1 na partię próbek o odpowiedniej zdolności zatrzymywania) |
| MeC10:0 dekanian metylu wzorzec wewnętrzny | Sigma-Aldrich | 299030-2.5G | Używany do analizy GC |
| Metanol | Fisher Scientific | A454-4 | Niebezpieczne: Stosować tylko w dygestorium, czytać karty charakterystyki, zminimalizować zużycie i nosić odpowiednie środki ochrony indywidualnej; Całkowita objętość próbki = 15.5 ml (5 ml + 5 ml (krok 1) + 5 ml (krok 2) + 0.5 ml (krok 3)) |
| Oprogramowanie do identyfikacji pików MIDI | MIDI, Inc., Newark, DE | Służy do interpretacji wyników analizy GC | |
| Kalibracja MIDI Standardowa mieszanka do systemu identyfikacji drobnoustrojów | Lab Sphere Inc | 1200-A | Używana jako mieszanka kalibracyjna do rękawic nitrylowych TSBA 40 |
| Fisher Scientific | 27-058-52 | Używany zawsze podczas wykonywania prac laboratoryjnych PLFA | |
| pH-metr - Accumet XL200 | Fisher Scientific | Używany do wytwarzania buforu cytrynianowego | |
| Pipeta (0,2 - 2 ml) - Socorex - Calibra Digital 832 Macropipette | Socorex | 832.02 | Używany we wszystkich krokach (1 na próbkę) |
| 250 i mikro; l strzykawka gazoszczelna | Hamilton | 1725 | Używany do analizy GC (1 na próbkę) |
| rękawice ze srebrną osłoną | Sigma-Aldrich | Z529575 | Do stosowania podczas pracy z kolumną do |
| ekstrakcji chloroformem do fazy stałej (SPE) | Agilent Technologies | 5982-2265 | Używany do etapu 2 (1 na próbkę) |
| Uchwyt szklanej kolumny SPE z króćcami i dołączonym aparatem próżniowym | Sigma-Aldrich | Używany do etapu 2 (1 na partię próbek) | |
| Vortex - Barnstead International Maxi Mix II- M37615 | Barnstead International | M37615 | Używany w krokach 1-3 |
| Woda - ultra czysta i klasa Chromosolv | HPLC Sigma-Aldrich | 270733-4L | Używany podczas analizy |
| Worki Whirl-Pak® | Fisher Scientific | 01-812-120 | Używany do pobierania próbek - wymagane 2 worki na pobraną próbkę |
Bibliografia
- Zelles, L. Fatty acid patterns of phospholipids and lipopolysaccharides in the characterisation of microbial communities in soil: a review. Biol. Fert. Soils. 29, 111-129 (1999).
- ISO/TS 29843-1: 2010-Soil quality-determination of soil microbial diversity. , ISO/TC. Geneva, Switzerland. Available from: http://www.iso.org/iso/home.htm (2010).
- Swallow, M. J. B., Quideau, S. A. Moisture effects on microbial communities in boreal forest floors are stand-dependent. Appl. Soil Ecol. 63, 120-126 (2012).
- McIntosh, A. C. S., Macdonald, S. E., Quideau, S. A. Linkages between the forest floor microbial community and resource heterogeneity within mature lodgepole pine forests. Soil Biol. Biochem. 63, 61-72 (2013).
- Card, S. M., Quideau, S. A. Microbial community structure in restored riparian soils of the Canadian prairie pothole region. Soil Biol. Biochem. 42, 1463-1471 (2010).
- McKinley, V. L., Peacock, A. D., White, D. C. Microbial community PLFA and PHB responses to ecosystem restoration in tallgrass prairie soils. Soil Biol. Biochem. 37, 1946-1958 (2005).
- Bossio, D. A., Scow, K. M., Gunapala, N., Graham, K. J. Determinants of soil microbial communities: effects of agricultural management, season, and soil type on phospholipid fatty acid profiles. Microbial Ecol. 36, 1-12 (1998).
- Hannam, K. D., Quideau, S. A., Kishchuk, B. E. Forest floor microbial communities in relation to stand composition and timber harvesting in northern Alberta. Soil Biol. Biochem. 38, 2565-2575 (2006).
- Pettersson, M., Bååth, E. The rate of change of a soil bacterial community after liming as a function of temperature. Microbial Ecol. 46, 177-186 (2003).
- Degrood, S. H., Claassen, V. P., Scow, K. M. Microbial community composition on native and drastically disturbed serpentine soils. Soil Bio.l Biochem. 37, 1427-1435 (2005).
- Quideau, S. A., Swallow, M. J. B., Prescott, C. E., Grayston, S. J., Oh, S. -W. Comparing soil biogeochemical processes in novel and natural boreal forest ecosystems. Biogeosciences. 10, 5651-5661 (2013).
- Hahn, A. S., Quideau, S. A. Long-term effects of organic amendments on the recovery of plant and soil microbial communities following disturbance in the Canadian boreal forest. Plant Soil. 363, 331-334 (2013).
- Swallow, M., Quideau, S. A., MacKenzie, M. D., Kishchuk, B. E. Microbial community structure and function: The effect of silvicultural burning and topographic variability in northern Alberta. Soil Biol. Biochem. 41, 770-777 (2009).
- Pennanen, T. Microbial communities in boreal coniferous forest humus exposed to heavy metals and changes in soil pH-a summary of the use of phospholipid fatty acids. Biolog (R) and H-3-thymidine incorporation methods in field studies. Geoderma. 100, 91-126 (2001).
- Margasin, R., Hämmerle, M., Tscherko, D. Microbial activity and community composition during bioremediation of diesel-oil-contaminated soil: effects of hydrocarbon concentration, fertilizers, and incubation time. Microbial Ecol. 53, 259-269 (2007).
- Štursová, M., Šnajdr, J., Cajthaml, T., Bárta, J., Šantrůčková, H., Baldrian, P. When the forest dies: the response of forest soil fungi to a bark beetle-induced tree dieback. ISME J. 8, 1920-1931 (2014).
- Bligh, E. G., Dyer, W. J. A rapid method of total lipid extraction. Can. J. Biochem. Phys. 37, 911-917 (1959).
- White, D. C., Davis, W. M., Nickels, J. S., King, J. D., Bobbie, R. J. Determination of the sedimentary microbial biomass by extractible lipid phosphate. Oecologia. 40, 51-62 (1979).
- Tunlid, A., Hoitink, H. A. J., Low, C., White, D. C. Characterization of bacteria that suppress Rhizoctonia damping-off in bark compost media by analysis of fatty acid biomarkers. Appl. Environ. Microb. 55, 1368-1374 (1989).
- Bobbier, J., White, D. C. Characterization of benthic microbial community structure by high resolution gas chromatography of fatty acid methyl esters. Appl. Environ. Microb. 39, 1212-1222 (1980).
- Tunlid, A., et al. Determination of phospholipid ester-linked fatty acids and poly P-hydroxybutyrate for the estimation of bacterial biomass and activity in the rhizosphere of the rape plant Brassica napus (L.). Can. J. Microbiol. 31, 1113-1119 (1985).
- Frostegård, A., Tunlid, A., Bååth, E. Microbial biomass measured as total lipid phosphate in soils of different organic content. J. Microbiol. Meth. 14, 151-163 (1991).
- Frostegård, Å, Bååth, E., Tunlid, A. Shifts in the structure of soil microbial communities in limed forests as revealed by phospholipid fatty acid analysis. Soil Biol. Biochem. 25, 723-730 (1993).
- Burns, R. G. Soil Biology and Biology Citation Classic X. Soil Biol. Biochem. 43, 1619-1620 (2011).
- Zelles, L., Bai, Q. Y., Beck, T., Beese, F. Signature fatty acids in phospholipid and lipopolysaccharides as indicators of microbial biomass and community structure in agricultural soils. Soil Biol. Biochem. 24, 317-323 (1992).
- Zelles, L., Bai, Q. Y. Fractionation of fatty acids derived from soil lipids by solid phase extraction and their quantitative analysis by GC-MS. Soil Biol. Biochem. 25, 495-507 (1993).
- White, D. C., Ringelberg, D. B. Signature lipid biomarker analysis. Techniques in Microbial Ecology. Burlage, R. S., Atlas, R., Stahl, D., Geesey, G., Sayler, G. , Oxford University Press. New York. 255-272 (1998).
- Bird, J. A., Herman, D. J., Firestone, M. K. Rhizosphere priming of soil organic matter by bacterial groups in a grassland soil. Soil Biol. Biochem. 43, 718-725 (2011).
- Waldrop, M. P., Firestone, M. K. Microbial community utilization of recalcitrant and simple carbon compounds: impact of oak-woodland plant communities. Oecologia. 138, 275-284 (2004).
- Chowdhury, T. R., Dick, R. P. Standardizing methylation method during phospholipid fatty acid analysis to profile soil microbial communities. J. Microbiol. Meth. 88, 285-291 (2012).
- Buyer, J. S., Sasser, M. High throughput phospholipid fatty acid analysis of soils. Appl. Soil Ecol. 61, 127-130 (2012).
- Christie, W. W., Han, X. Gas chromatographic analysis of fatty acid derivatives. Lipid analysis, isolation, separation, identification, and lipidomic analysis. , Woodhead Publishing Ltd. Cambridge, UK. 159-180 (2010).
- McCune, B., Grace, J. B. Analysis of ecological communities. , MjM Software Design. Oregon. 300(2002).
- Frostegård, A., Tunlid, A., Bååth, E. Use and misuse of PLFA measurements in soils. Soil Biol. Biochem. 43, 1621-1625 (2011).
- Högberg, M. N., Högberg, P., Myrold, D. D. Is microbial community composition in boreal forest soils determined by pH, C-to-N ratio, the trees, or all three. Oecologia. 150, 590-601 (2007).
- Brennan, P. Mycobacterium and other actinomycetes. Microbial Lipids. Ratledge, C., Wilkinson, S. , Academic Press. London. 203-298 (1988).
- Olsson, P. A. Signature fatty acids provide tools for determination of the distribution and interactions of mycorrhizal fungi in soil. FEMS Microbiol. Ecol. 29, 303-310 (1999).
- Frostegård, Å, Bååth, E. The use of phospholipid fatty acid analysis to estimate bacterial and fungal biomass in soil. Biol. Fert. Soils. 22, 59-65 (1996).
- Myers, R. T., Zak, D. R., White, D. C., Peacock, A. Landscape-level patterns of microbial community composition and substrate use in upland forest ecosystems. Soil Sci. Soc. Am. J. 65, 359-367 (2001).
- Swallow, M. J. B., Quideau, S. A., Norris, C. E. Ciliate dependent production of microbial anthranilic acid occurring within aspen litter. Soil Biol. Biochem. 60, 113-121 (2013).
- Norris, C. E., Quideau, S. A., Macey, D. E. Processing of 13C glucose in mineral soil from aspen, spruce, and novel ecosystems in the Athabasca Oil Sands Region. Appl. Soil Ecol. 71, 24-32 (2013).
- Ruess, L., Chamberlain, P. M. The fat that matters: Soil food web analysis using fatty acids and their carbon stable isotope signature. Soil Biol. Biochem. 42, 1898-1910 (2010).
Przedruki i uprawnienia
