Szczegółowy protokół opisujący metodę SSTD NMR jest tutaj przedstawiony, aby pomóc nowym użytkownikom zastosować tę nową metodę do uzyskania parametrów kinetycznych ich własnych systemów podlegających wymianie chemicznej.
Artykuł metodologiczny
Różnica transferu nasycenia spinu NMR (SSTD NMR): Nowe narzędzie do uzyskiwania parametrów kinetycznych procesów wymiany chemicznej
W tym artykule
Podsumowanie
Streszczenie
Ten szczegółowy protokół opisuje nowy protokół magnetycznego rezonansu jądrowego (SSTD NMR), niedawno opracowany w naszej grupie do badania procesów wzajemnej wymiany chemicznej, które są trudne do analizy tradycyjnymi metodami. Jak sama nazwa wskazuje, metoda ta łączy metodę transferu nasycenia spinowego stosowaną dla małych cząsteczek z metodą NMR różnicy nasycenia (STD) stosowaną do badania oddziaływań białko-ligand, poprzez pomiar przejściowego transferu nasycenia spinem wzdłuż rosnących czasów nasycenia (krzywych narastania) w małych cząsteczkach organicznych i metaloorganicznych podlegających wymianie chemicznej.
Zalety tej metody w stosunku do istniejących to: nie ma potrzeby osiągania koalescencji wymienianych sygnałów; metoda może być stosowana tak długo, jak długo jeden sygnał wymienianych miejsc jest odizolowany; nie ma potrzeby mierzenia T1 ani osiągania stanu ustalonego nasycenia; wartości stałe szybkości są mierzone bezpośrednio, a wartości T1 są uzyskiwane w tym samym eksperymencie, przy użyciu tylko jednego zestawu eksperymentów.
Aby przetestować tę metodę, zbadaliśmy dynamikę utrudnionej rotacji N,N-dimetyloamidów, dla których dostępnych jest wiele danych do porównania. Parametry termodynamiczne uzyskane za pomocą SSTD są bardzo zbliżone do raportowanych (techniki transferu spinowo-nasyconego i analiza liniowa). Metoda może być stosowana do bardziej wymagających podłoży, których nie można było zbadać wcześniejszymi metodami.
Przewidujemy, że prosta konfiguracja eksperymentalna i szerokie zastosowanie metody do wielu różnych substratów sprawi, że stanie się to powszechną techniką wśród chemików organicznych i metaloorganicznych bez rozległej wiedzy na temat NMR.
Wprowadzenie
Wymiana chemiczna zwykle odnosi się do dowolnego procesu międzycząsteczkowego lub wewnątrzcząsteczkowego, w którym jądro przemieszcza się z jednego środowiska do drugiego, w którym jego parametry NMR (przesunięcie chemiczne, sprzężenie skalarne, sprzężenie dipolarne, szybkość relaksacji) są różne. Istnieje wiele przykładów wymiany chemicznej w cząsteczkach organicznych i metaloorganicznych (np. bariery rotacyjne w biarylu, bariery odwracania pierścieni i równowaga konformacyjna, inwersja azotu, wiązanie ligandów, zdegenerowana wymiana ligandów i tautomeryzacja). 1-3 Chemiczny kurs wymiany jest związany z termodynamiką bariery procesu wymiany, dlatego jego badanie ma kluczowe znaczenie dla zrozumienia dynamiki molekularnej tych układów.
Klasycznym znakiem dynamicznej wymiany w NMR jest dramatyczna zmiana kształtu linii sygnałów NMR wraz ze zmianą temperatury. W niskich temperaturach proces ten jest powolny i obserwuje się dwie wyraźne zmiany chemiczne. W wysokich temperaturach oba sygnały łączą się w jeden sygnał, który jest znany jako "koalescencja". W temperaturach pośrednich sygnały stają się bardzo szerokie. Ta wrażliwość widma NMR na wymianę chemiczną sprawia, że NMR jest bardzo skuteczną metodą badania dynamiki cząsteczek w roztworze. Do badania dynamicznych procesów zachodzących w roztworze zastosowano głównie dwie metody: analizę liniową4-7 oraz eksperymenty z przeniesieniem nasycenia spinowego. 8-9 Poza tym warto również wspomnieć o metodzie transferu inwersyjnego10 i programie CIFIT11 do bezpośredniego wyodrębniania stałych szybkości, które są stosunkowo skutecznym podejściem do pomiarów wymiany w prostych systemach. Chociaż metody te w większości przypadków dają bardzo dobre rezultaty, to jednak mają szereg wad. Główną wadą analizy kształtu linii są wysokie temperatury potrzebne do osiągnięcia koalescencji w niektórych próbkach. 12 Głównymi kwestiami, które należy wziąć pod uwagę podczas przeprowadzania eksperymentów z transferem nasycenia spinu, są: bardzo długie czasy nasycenia wymagane do osiągnięcia transferu nasycenia w stanie ustalonym między miejscami wymiany oraz potrzeba wyznaczenia stałej czasu relaksacji podłużnej, T1, co może być trudne, jeśli w badanym regionie dochodzi do nakładania się różnych sygnałów. 13
W ramach naszych badań nad mechanizmami metaloorganicznymi,14-16 nasza grupa bada zachowanie topnikowe kompleksów platynowo-alen w roztworze. Jest to złożone zadanie, które obejmuje co najmniej trzy różne procesy, z których jednym jest wymiana π-powierzchnia lub obrót metalu wokół jednej z osi allenu. Zauważyliśmy, że normalne eksperymenty VT i techniki analizy kształtu linii, które były stosowane wcześniej w podobnych systemach, nie były odpowiednie w naszym badaniu, ze względu na bardzo powolną rotację w naszym kompleksie platynowo-allenowym, która sprawiała, że temperatura koalescencji sygnałów będących przedmiotem zainteresowania była wyższa niż temperatura rozkładu kompleksu.
Aby przezwyciężyć to ograniczenie, opracowaliśmy i niedawno ogłosiliśmy nowy protokół NMR (SSTD NMR) do badania procesów wzajemnej wymiany chemicznej. 20 Jak sama nazwa wskazuje, metoda ta łączy metodę transferu nasycenia spinowego stosowaną do małych cząsteczek z metodą NMR różnicy nasycenia stosowaną do badania oddziaływań białko-ligand,21-24 poprzez pomiar przejściowego transferu nasycenia spinem wzdłuż rosnących czasów nasycenia (krzywych narastania) w małych cząsteczkach podlegających wymianie chemicznej.
Dzięki tej nowej metodzie (SSTD NMR) pokazaliśmy, że możemy uzyskać parametry kinetyczne wewnątrzcząsteczkowej wymiany chemicznej w małych cząsteczkach organicznych i metaloorganicznych z pewnymi dodatkowymi zaletami w porównaniu z tradycyjnymi podejściami: koalescencja sygnałów nie jest potrzebna, więc bardziej elastyczny zakres temperatur może być użyty w badaniu; nakładanie się sygnałów nie zakłóca, chociaż co najmniej jeden z wymieniających się rezonansów powinien być odizolowany; nie ma potrzeby mierzenia T1 ani osiągania nasycenia w stanie ustalonym; Wartości stałej szybkości są mierzone bezpośrednio, a wartości T1 uzyskuje się w tym samym doświadczeniu, przy użyciu tylko jednego zestawu doświadczeń. Kolejną niezwykłą zaletą metodologii SSTD NMR jest to, że w przeciwieństwie do analizy kształtu linii, wyznaczenie stałych szybkości kinetyki nie jest ograniczone wzrostem temperatur koalescencji związanym z wysokimi polami magnetycznymi. W związku z tym nasza metodologia jest bardzo dobrze dostosowana zarówno do niskich, jak i wysokich pól magnetycznych. Ten artykuł ma na celu pomóc nowym użytkownikom zastosować tę nową metodę do ich własnych systemów poddanych wymianie chemicznej i opisuje przygotowanie próbki, konfigurację eksperymentalną, akwizycję danych oraz przykład przetwarzania i analizy danych w prostej cząsteczce organicznej.
Protokół
Uwaga: Przed użyciem należy zapoznać się ze wszystkimi odpowiednimi kartami charakterystyki materiałów (MSDS).
1. Przygotowanie próbek do NMR
- Odważ 5 mg N,N-dimetyloacetamid, dodać do probówki NMR odpowiedniej do niskich temperatur i rozpuścić w 0,6 ml toluenu-d8.
2. Konfiguracja eksperymentu NMR25
- Pozyskiwanie widm NOE
- Przeprowadź jednowymiarowy eksperyment NOE (efekt Nuclear Overhauser).26
UWAGA: Efekty NOE mogą wystąpić w każdej temperaturze. Jednowymiarowe widmo NOE z naświetlaniem sygnału, który będzie naświetlany w eksperymencie SSTD NMR, zarejestrowano w temperaturze -40 °C, aby upewnić się, że rotacja i transfer magnetyzacji w użytej tutaj próbce zostały zminimalizowane, a w konsekwencji NOE, jeśli występuje, będzie przeważać i zostanie zmierzony w tym eksperymencie. Idealnie efekty NOE między dwoma wymieniającymi się jądrami nie powinny występować, aby uniknąć interferencji z metodą SSTD.
- Przeprowadź jednowymiarowy eksperyment NOE (efekt Nuclear Overhauser).26
- Konfiguracja eksperymentów SSTD NMR
- Wprowadź próbkę do magnesu, wpisując najpierw ej w linii poleceń oprogramowania, aby włączyć przepływ powietrza. Następnie umieść próbkę na górze magnesu i wpisz ij. Poczekaj, aż próbka znajdzie się wewnątrz magnesu.
- Gdy próbka znajdzie się w magnesie, wpisz w linii poleceń edte. Zmień temperaturę na pierwszą wybraną temperaturę do przeprowadzenia eksperymentu (w tym przypadku 295.5 K). Pozostaw próbkę do stabilizacji w wybranej temperaturze przez co najmniej 20 min.
- Przeprowadź eksperyment 1D 1H-NMR na próbce.
- Utwórz nowy zestaw danych dla eksperymentu 1H-NMR. W tym celu kliknij FILE/NEW i nazwij nowy eksperyment.
- Wpisuj sekwencyjnie, czekając na zakończenie poprzedniego polecenia: lock, atma, topshim, getprosol oraz rga.
- Wpisz zg, aby pozyskać dane eksperymentu protonowego. Po zakończeniu wpisz efp i apk, aby przeprowadzić transformację Fouriera i dostosować fazę.
- Utwórz nowy zestaw danych, na przykład dla eksperymentu 1H NMR. W tym celu kliknij FILE/NEW i nazwij nowy eksperyment.
- W tym nowym zestawie danych wpisz rpar w linii poleceń. Wybierz z listy jeden z zestawów parametrów „STDDIFF”, na przykład STDDIFFESGP, kliknij „read”, a następnie „read all” (Rysunek 1). Alternatywnie wykonaj to, wpisując rpar STDDIFFESGP all.
UWAGA: Eksperyment można przeprowadzić z tą sekwencją impulsów. Jednak w naszym eksperymencie zastosowano program impulsowy STDDIFF. - Aby wybrać sekwencję impulsów STDDIFF, kliknij przycisk z trzema kropkami w linii PULPROG (Rysunki 2 i 3).
- Przed przeprowadzeniem eksperymentu SSTD NMR skalibruj twardy impuls 90° dla 1H (p1). W tym celu upewnij się, że próbka znajduje się w magnesie w żądanej temperaturze (Krok 2.2.2). Wpisz pulsecal w linii poleceń i skopiuj wartość impulsu 90° przy wyższej mocy (w tym przypadku pl1 = -1 dB), tzn. tę, która daje najkrótszy impuls (Rysunek 4).
- Wprowadź wartości skalibrowanego impulsu twardego do eksperymentu. Wpisz getprosol 1H (wartość dla p1 uzyskana w kroku 2.2.7) (wartość dla pl1) (Rysunek 5).
- Ustaw długość impulsu kształtowanego. Wpisz p13 i wprowadź wartość 50,0 µsec (Rysunek 6).
- Ustaw kształt impulsu selektywnego. Aby to zrobić, przejdź do sekcji Power i kliknij przycisk „Edit…” obok SHAPE (Rysunek 7). Przejdź do kształtowanego impulsu 13 i wybierz: Gaus 1.10 (Rysunek 8).
- Ustaw moc impulsu selektywnego (SP13). Ustaw ją na odpowiednią wartość, tzn. w tym systemie między 40-60 dB (co odpowiada natężeniu pola około 120 Hz) (Rysunek 8). Nadmierne natężenie pola może prowadzić do nieakceptowalnych efektów nasycenia.27-29
UWAGA: W naszym przypadku optymalna wartość wynosiła 50 dB. Należy pamiętać, że jest to skala tłumienia, zatem im mniejsza wartość, tym wyższa moc częstotliwości radiowej. Ponieważ odpowiada to nasycającej kaskadzie Gaussa stosowanej przez długi czas (kilka sekund), wartość sp13 nie powinna być niższa niż 40 dB (w razie potrzeby należy zapoznać się ze specyfikacją urządzenia, ponieważ długie impulsy o wysokiej mocy mogłyby uszkodzić głowicę sondy). W naszym doświadczeniu zakres 41-61 dB powyżej tłumienia twardego impulsu 1H 90° (-1 dB w tej pracy) działa dobrze. Należy zawsze starać się wybierać najwyższe możliwe tłumienie, które prowadzi do podobnego poziomu nasycenia. - Wpisz ns i ustaw wartość na 8, a następnie wpisz ds i ustaw wartość na 4.
3. Akwizycja i przetwarzanie danych NMR25
- Akwizycja eksperymentu NMR SSTD
- Otwórz 1Eksperyment H NMR wykonany w kroku 2.2.3 w celu sprawdzenia położenia sygnału, który zostanie poddany naświetlaniu. W tym celu należy odnaleźć eksperyment w przeglądarce oprogramowania, kliknąć prawym przyciskiem myszy na zestawie danych i wybrać opcję „Display in a new window”.
- Przesuń linię kursora na środek sygnału do napromieniowania i zapisz przesunięcie chemiczne w ppm. Wybierz szerokość widma, która zostanie zastosowana w eksperymencie.
UWAGA: W tym przypadku sygnał poddawany naświetlaniu znajduje się przy 2,17 ppm, a zastosowana szerokość widma wyniosła 1,46 ppm. Należy upewnić się, że nie zastosowano korekcji przesunięcia chemicznego, w przeciwnym razie częstotliwość naświetlania może zostać ustawiona nieprawidłowo. - Przejdź do wcześniej utworzonego eksperymentu SSTD NMR z konfiguracją opisaną w sekcji 2.2.
- Utwórz listę z częstotliwościami naświetlań. W tym celu wpisz lista fq2 w wierszu poleceń i wybierz istniejącą listę.
- Edytuj listę częstotliwości naświetlań, wprowadzając następujące dane w trzech pierwszych wierszach (Rysunek 9): Rząd 1. P (oznacza, że następujące dane podano w ppm); Rząd 2. Częstotliwość sygnału do naświetlania w ppm, zmierzona w punkcie 3.1.1; wartość 3,40 ppm (częstotliwość znacznie oddalona od 1sygnały H związku, zatem naświetlanie tą częstotliwością nie wpływa na widma).
- Zapisz listę pod nową nazwą, a następnie wpisz fq2list w wierszu poleceń i wybierz listę, która została właśnie utworzona.
- Aby skupić eksperyment na analizowanych sygnałach, należy wprowadzić o1p i wybrać jako centrum eksperymentu przesunięcie chemiczne sygnału, który będzie naświetlany.
- Typ sw aby wybrać szerokość widma (w tym przypadku 1,46 ppm, lecz można wybrać dowolną inną szerokość widma).
UWAGA: Jeśli czas akwizycji uzyskany po zmianie szerokości widmowej jest zbyt długi (co spowoduje wprowadzenie większej ilości szumów do widm), można go skorygować, wpisując AQ aby zapewnić pożądaną rozdzielczość sygnału swobodnego zaniku indukcyjnego (FIDRES, w tym przypadku 0,25 Hz). - Wybierz wartość opóźnienia relaksacyjnego między skanami D1Upewnij się, że wartość ta jest od 1 do 5 razy większa od wartości T1 najwolniej rozluźniających się proton
UWAGA: Ustawiliśmy czas na 40 s, co stanowi najdłuższy czas nasycenia (D20) w eksperymencie. W ten sposób we wszystkich eksperymentach zachowany zostanie ten sam całkowity czas „na skan” (czas opóźnienia + czas nasycenia + impulsy + czas akwizycji). - Typ D1 i ustawić go na 40 s.
- Wprowadź pierwszą wartość czasu nasycenia, wpisując D20 oraz ustawiając go na 40 s. Wyznacz wzmocnienie odbiornika (rg) automatycznie poprzez wpisywanie rga.
- Utwórz kolejny eksperyment, wpisując iexpnoTyp D20 oraz wybierz czas nasycenia wynoszący 20 s w tym doświadczeniu. Wpisz rga, aby automatycznie określić rg.
- Powtórz ostatni krok dla D20 = 10, 5, 2,5, 1,25, 0,625, 0,3 s.
- Po utworzeniu wszystkich eksperymentów otwórz pierwszy z nich i wpisz wierszu poleceń multizg oraz określić liczbę eksperymentów, w tym przypadku 8 (t. j., multizg 8).
- Przetwarzanie eksperymentu NMR SSTD
- Otwórz PROCNO 1 (numer procesu) z EXPNO 1 (numer eksperymentu) z zestawu (tego z dłuższym czasem saturacji).
- W wierszu poleceń wpisz lb i ustaw wartość na 1,5.
UWAGA: W przypadku widm o bardzo wysokim stosunku sygnału do szumu wartość tę można zmniejszyć; przeciwnie, można ją zwiększyć dla eksperymentów z dużym poziomem szumów, o ile nie wpłynie to znacząco na rozdzielczość widmową. - W wierszu poleceń wpisz efp oraz przetworzyć FID # = 1 (widmo „na rezonansie”) w PROCNO = 2 (Rycina 10).
- Popraw fazę eksperymentu, klikając w Interaktywna korekcja fazy przycisk i zapisz to jako eksperyment 2D. Zapisz i wyjdź (Rysunek 1).
- Typ powtórzenie 1 w wierszu poleceń, aby przejść do PROCNO 1.
- W wierszu poleceń wpisz efp oraz przetworzyć FID nr 2 (spektrum „poza rezonansem”) w PROCNO = 3 (Rycina 12).
- W wierszu poleceń wpisz .md a następnie powtórzenie 2 aby wyświetlić okno z wieloma widokami zawierające oba przetworzone widma: 2 (to z nasyconym sygnałem w środku) oraz 3 (to, w którym zastosowano pociąg impulsów nasycających przy 40 ppm) (Rycina 13).
- Kliknij przycisk z symbolem delta (Rycina 13) w celu obliczenia widm różnicowych i zapisania ich w PROCNO 4. Zamknij okno wielokrotnego wyświetlania.
- Wybierz zakres całkowania dla sygnału po lewej stronie (sygnału, w którym zostanie zaobserwowany transfer nasycenia wynikający z procesu wymiany chemicznej). Zawsze całkowaj ten sam obszar w PROCNO 3 i PROCNO 4.
UWAGA: Zakres całkowania zastosowany w tym eksperymencie wynosił 2,5–2,67 ppm. - Po przeprowadzeniu integracji przejdź do karty „Integrals” w każdym z doświadczeń i skopiuj wartość „Integral [abs]” (Rysunek 14).
- Podziel całkę z PROCEDURY 4 przez całkę z PROCEDURY 3. Jest to wartość η.SSTD dla czasu nasycenia wynoszącego 40 s (ηSSTD =Spin Saturation Transfer Difference parametr).21
- Powtórz procedurę dla pozostałych doświadczeń z różnymi czasami nasycenia.
4. Analiza danych30
- Analiza danych w celu wyznaczenia parametrów kinetycznych
- Nanieś na wykres otrzymaną wartość ηSSTD wartości w funkcji czasu nasycania.21
- Wykonaj dopasowanie wykładnicze, aby dostosować otrzymane krzywe do równania
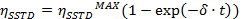
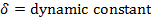
 =
 przy bardzo długim czasie nasycenia
t = czas - Oblicz wartości ηSSTDMAKS oraz δ i wykorzystaj je do obliczenia wartości stałych szybkości (k) oraz czasy relaksacji (T1A) zgodnie z następującymi równaniami:
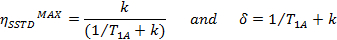
T1A = stała czasowa relaksacji podłużnej spinu A
k = stała szybkości kinetycznej wymiany miejsc wspólnych- Wyznaczyć stałą szybkości kinetycznej poprzez:
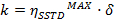
- Wyznaczyć stałą szybkości kinetycznej poprzez:
- Wykres Eyringa w celu wyznaczenia parametrów termodynamicznych
- Narysuj wykres ln(k/T) w funkcji 1/T (T = temperatura bezwzględna), z wykorzystaniem wartości stałych szybkości kinetycznej w różnych temperaturach.
- Wykonaj dopasowanie liniowe, aby dostosować uzyskane dane do równania Eyringa:
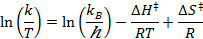
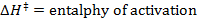
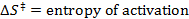
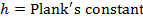
R = stała gazowa
kB = stała Boltzmanna
T = temperatura bezwzględna - Oblicz parametry termodynamiczne ΔH≠ i ΔS≠.
- Oblicz wartości dla EA(298) i ΔG≠(298) stosując następujące równania:
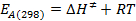
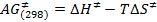
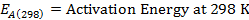
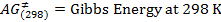
Wyniki
Technikę SSTD NMR zastosowano do obliczenia parametrów kinetycznych rotacji wiązania amidowego w N,N-dimetyloacetamidzie.21 Jest to prosty przykład, dla którego w literaturze można znaleźć obszerne dane porównawcze.31
Utrudniona rotacja wokół wiązania amidowego, wynikająca z częściowego charakteru wiązania podwójnego w formie rezonansowej, różnicuje obie grupy metylowe na dwa sygnały w widmach 1H-NMR (2,61 i 2,17 ppm w 22,5 °C). Nasycenie spinowe sygnału grupy metylowej przy 2,17 ppm (MeB) prowadzi do zaniku jej sygnału w 1H NMR. Po nasyceniu MeB można zaobserwować transfer nasycenia do drugiej grupy metylowej (MeA) w wyniku procesu rotacji wewnętrznej, co objawia się spadkiem intensywności 1H sygnału przy 2,61 ppm. Wielkość tego spadku zależy od czasu nasycenia. Rycina 15 przedstawia widma 1H NMR N,N-dimetyloacetamidu w 22,5 °C, a powiększenia pokazują widma bez (a) i z (b) nasyceniem grupy metylowej przy 2,17 ppm, a także widmo różnicowe (c), wykorzystywane do obliczenia wartości ηSSTD. Współczynnik ηSSTD oblicza się, dzieląc wartość całki MeA w widmie SSTD NMR (c) przez wartość całki MeA w widmie (a), zgodnie z opisem w protokole. Uzyskane wartości ηSSTD dla każdego czasu nasycenia w różnych temperaturach zestawiono w Tabeli 1. Wykres uzyskanych wartości ηSSTD w funkcji czasu nasycenia wykazał krzywe wykładnicze, w których dla dłuższych czasów nasycenia osiągnięto plateau. Dla określonej temperatury dopasowanie wykładnicze krzywej pozwala na obliczenie stałej szybkości (k) oraz czasu relaksacji 1H mierzonego sygnału (T1A) (Rycina 16). Rycina 17 przedstawia wszystkie uzyskane krzywe wraz z wartościami k i T1A otrzymanymi z dopasowań.
Na koniec, wykres zależności ln(k/T) od 1/T oraz dopasowanie do równania Eyringa (Rycina 18) zostały wykorzystane do obliczenia entalpii i entropii aktywacji. Wyznaczone parametry aktywacji przedstawiono w Tabeli 2, wraz z wcześniej zgłoszonymi parametrami obliczonymi przy użyciu innych metodologii.
Jak można zauważyć w Tabela 2wartości parametrów aktywacji uzyskane przy użyciu techniki transferu różnicy nasycenia spinowego (SSTD NMR) są w doskonałej zgodności z danymi wcześniej zgłoszonymi przy zastosowaniu innych technik, takich jak SST NMR lub analiza kształtu linii. Szeroki zakres zgłoszonych wartości dla ΔS‡ wynika z trudności w pomiarze tego parametru z zastosowaniem technik NMR.31 Jeśli chodzi o pozostałe parametry aktywacji, wartości uzyskane za pomocą naszej metody są nie tylko bardzo zbliżone do tych już raportowanych, ale także bardziej dokładne, ponieważ nasze błędy (SD) są mniejsze we wszystkich przypadkach.
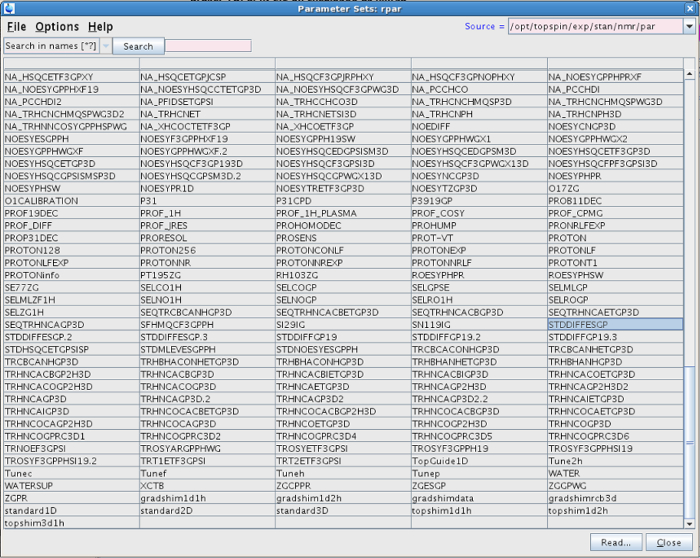
Rycina 1: Lista eksperymentów po wpisaniu komendy rpar. Na rycinie przedstawiono różne zestawy parametrów, spośród których należy wybrać STDDIFFESGP. Kliknij tutaj, aby wyświetlić większą wersję tej ryciny.
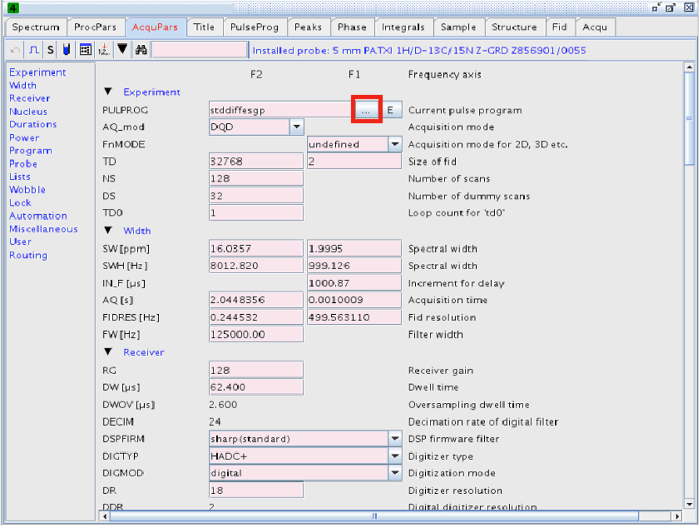
Rysunek 2: Parametry akwizycji. Przycisk zaznaczony czerwonym kwadratem prowadzi do listy różnych programów impulsów. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
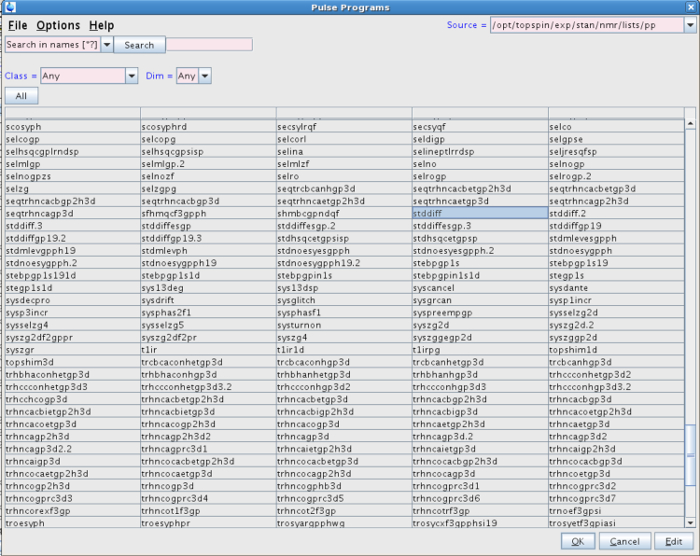
Rycina 3: Lista programów impulsów. Rycina przedstawia wybrany program impulsów w eksperymencie (STDDIFF). Prosimy kliknąć tutaj, aby wyświetlić powiększoną wersję tej ryciny.
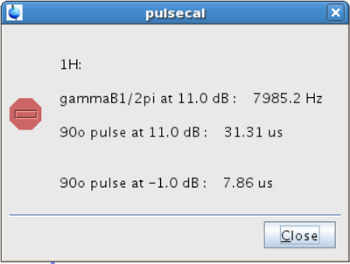
Rycina 4: Okno pop-up, które pojawiło się po kalibracji impulsu 90°. Na rycinie przedstawiono wartości skalibrowanego impulsu 90° przy różnych poziomach mocy. Kliknij tutaj, aby zobaczyć powiększoną wersję tej ryciny.
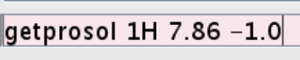
Rycina 5: Zrzut ekranu wiersza poleceń. Rycina pokazuje, jak wprowadzić wartość dla skalibrowanego twardego impulsu. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
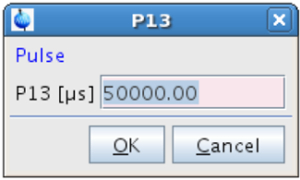
Rysunek 6: Wartość długości ukształtowanego impulsu. Rysunek przedstawia sposób wprowadzenia wartości długości ukształtowanego impulsu. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
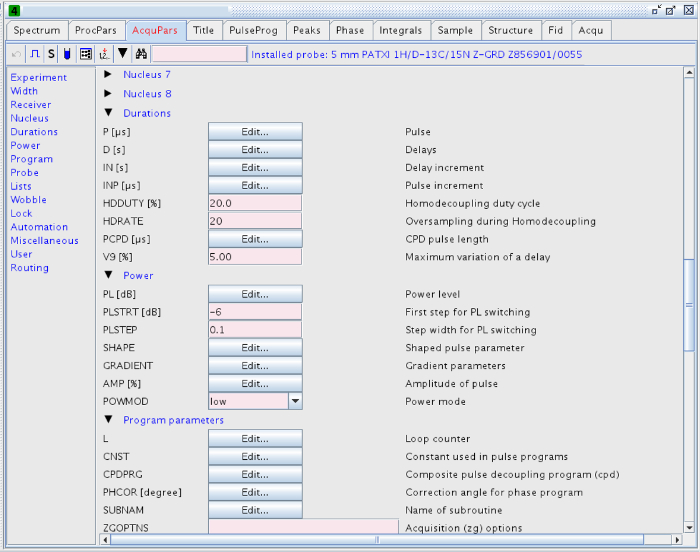
Rysunek 7: Parametry akwizycji. Rysunek przedstawia parametry mocy. Aby wyświetlić większą wersję tego rysunku, kliknij tutaj.
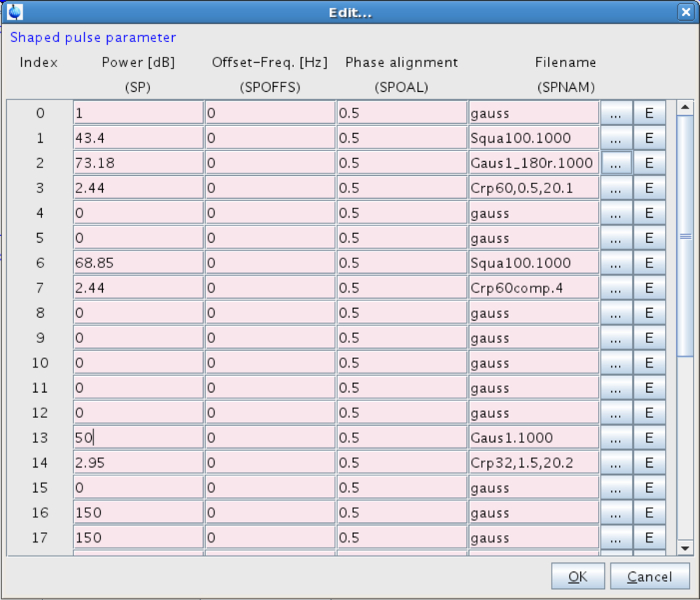
Rysunek 8: Parametry ukształtowanego impulsu.Wartości dla ukształtowanego impulsu zostaną wprowadzone w linii 13. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
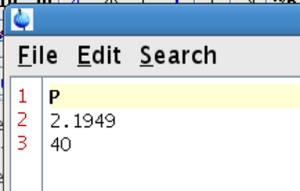
Rysunek 9: Lista częstotliwości naświetlania. Rycina zawiera następujące dane w trzech pierwszych wierszach: Wiersz 1. P (oznacza, że następujące dane są podane w ppm); Rząd 2. Częstotliwość sygnału do naświetlania w ppm, zmierzona w punkcie 3.1.1; Wiersz 3,40 ppm (częstotliwość znacznie oddalona od 1sygnały H związku, zatem nawoywanie z tą częstotliwością nie wpływa na widma). Prosimy kliknąć tutaj, aby wyświetlić powiększoną wersję tej ryciny.
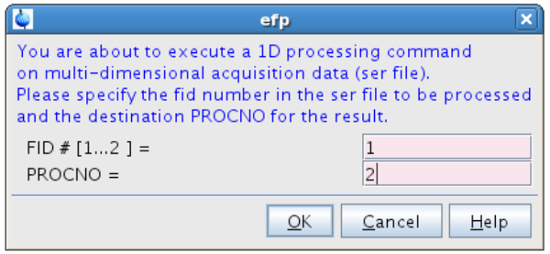
Rysunek 10: Przetwarzanie pierwszego FID. Rysunek przedstawia okno wyskakujące, które pojawia się po wpisaniu efp. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
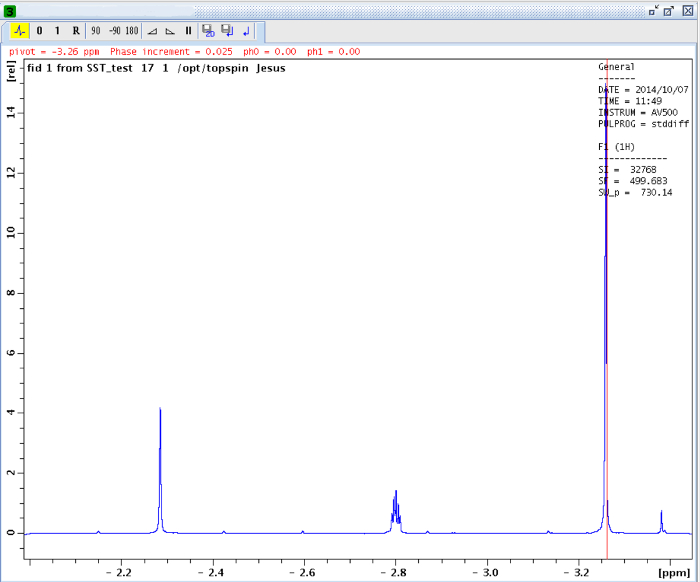
Rysunek 11: Korekcja fazy. Zrzut ekranu przedstawiający okno do ręcznej korekcji fazy. Prosimy kliknąć tutaj, aby wyświetlić powiększoną wersję tego rysunku.
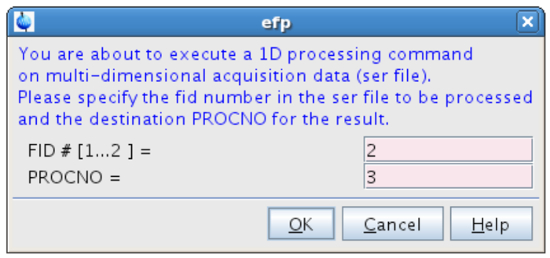
Rycina 12: Przetwarzanie drugiego FID. Na rysunku przedstawiono okno pop-up, które pojawia się po wpisaniu polecenia efp. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
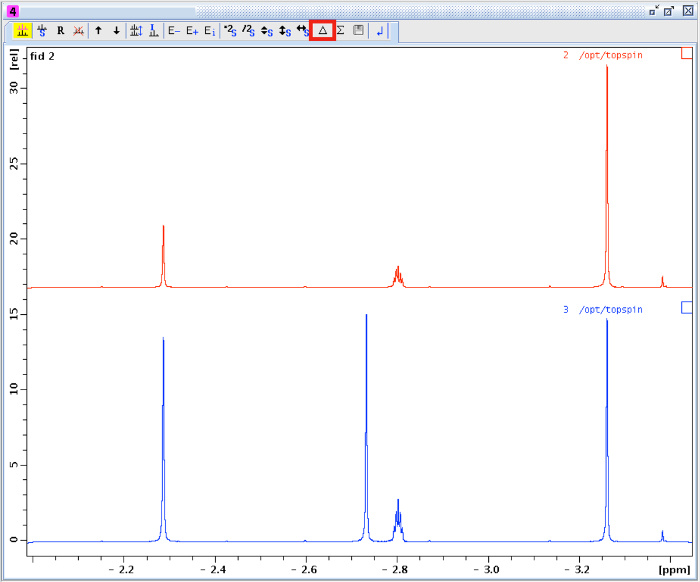
Rycina 13: Wielokrotny wyświetl widm 2 i 3. Przycisk zaznaczony czerwonym kwadratem służy do obliczenia widm różnicowych. Kliknij tutaj, aby zobaczyć powiększoną wersję tej ryciny.
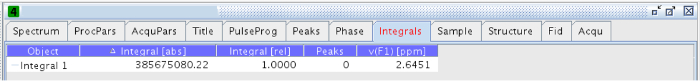
Rycina 14: Zakładka całek. Rycina przedstawia wartości całek bezwzględnych i względnych. Aby zobaczyć powiększoną wersję tej ryciny, kliknij tutaj.
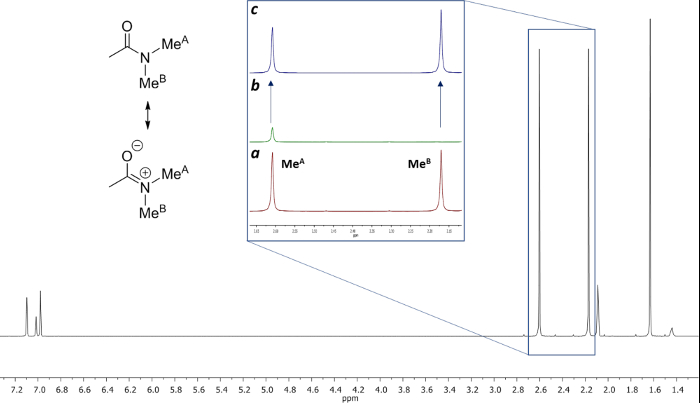
Rycina 15: Struktura i widma 1H NMR N,N-dimetylacetamidu w 22,5 °C w toluenie-d8. (a) powiększenie widma 1H NMR obszaru od 2,13 do 2,66 ppm przed naświetlaniem. (b) Powiększenie tego samego obszaru po naświetleniu grupy metylowej przy 2,17 ppm. (c) Widmo różnicowe [(a)-(b)]. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
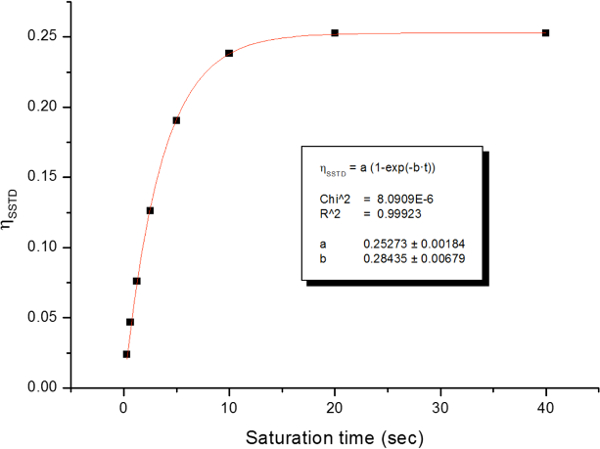
Rycina 16: Przykład wykresu ηSSTD oraz jego dopasowania wykładniczego w temperaturze 278 K. Powielono z informacji uzupełniających do referencji21 za zgodą Royal Society of Chemistry. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.

Rysunek 17: Wykresy ηSSTD w funkcji czasu nasycenia w różnych temperaturach. Rysunek przedstawia wykres dla N,N-dimetyloacetamidu oraz tabelę z otrzymanymi stałymi szybkości i czasami relaksacji. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
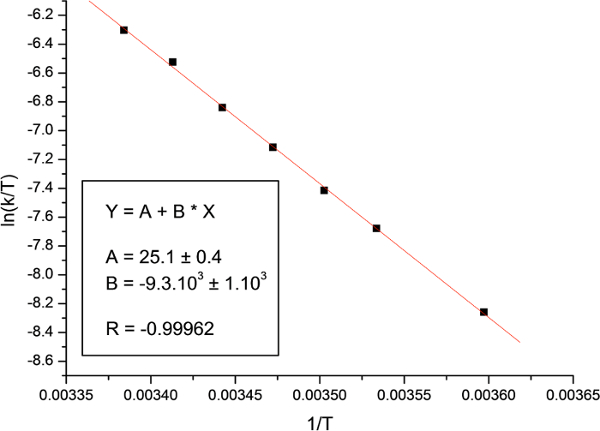
Rycina 18: Wykres Eyringa. Rycina przedstawia wykres dla N,N-dimetyloacetamidu. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
| tnasycenie (s) | ηSSTD | ηSSTD | ηSSTD | ηSSTD | ηSSTD | ηSSTD | ηSSTD |
| (T = 278 K) | (T = 283 K) | (T = 285,5 K) | (T = 288 K) | (T = 290,5 K) | (T = 293 K) | (T = 295,5 K) | |
| 40 | 0.2526 | 0.3957 | 0.4671 | 0.5461 | 0.626 | 0.6969 | 0.7535 |
| 20 | 0.2526 | 0.3957 | 0.4671 | 0.5461 | 0.626 | 0.6969 | 0.7535 |
| 10 | 0.2383 | 0.3806 | 0.4537 | 0.5355 | 0.6199 | 0.6969 | 0.7535 |
| 5 | 0.1904 | 0.3193 | 0.3919 | 0.481 | 0.5734 | 0.6638 | 0.7318 |
| 2.5 | 0.1263 | 0.2204 | 0.2812 | 0.3589 | 0.4449 | 0.5461 | 0.626 |
| 1.25 | 0.0761 | 0.1353 | 0.171 | 0.2247 | 0.2868 | 0.3732 | 0.4449 |
| 0.625 | 0.0467 | 0.0739 | 0.099 | 0.1327 | 0.171 | 0.2291 | 0.2758 |
| 0.3 | 0.0238 | 0.044 | 0.0472 | 0.0644 | 0.0847 | 0.1169 | 0.1463 |
Tabela 1: Wartości ηSSTD. Tabela przedstawia wartości uzyskane w różnych czasach nasycenia dla N,N-dimetyloacetamidu w zakresie temperatur 278-295,5 K.
| Metoda | NMR SSTD | SST NMR31 | Analiza kształtu linii | Analiza kształtu linii | Analiza kształtu linii |
| Parametr | (Niniejsza praca) | (1NMR H)4 | (1NMR H)5 | (13C NMR)6 | |
| Ea 298 (kJ mol⁻¹)-1) | 79.7 ± 0.1 | 73.1 ± 1.4 | 70.5 ± 1.7 | 82.0 ± 1.3 | 79.5 ± 0.4 |
| ΔH‡ (kJ mol⁻¹)-1) | 77.2 ± 0.1 | 70.6 ± 1.4 | 68 | 79.5 ± 0.4 | 76.6 ± 0.4 |
| ΔS‡ (J mol⁻¹)-1 K-1) | 11.5 ± 0.4 | -10.5 ± 5.0 | -15.0 ± 5.1 | 13 ± 8 | 3 ± 4 |
| ΔG‡298 (kJ mol⁻¹)-1) | 73.8 ± 0.1 | 73.7 ± 2.0 | 72.5 | 75.3 ± 0.4 | 75.7 ± 0.4 |
| Rozpuszczalnik | Tol-d8 | Tol-d8 | CCl₄4 | Aceton-d6 | staranny |
Tabela 2: Parametry aktywacji. W tabeli przedstawiono parametry aktywacji dla rotacji wewnętrznej N,N-dimetyloacetamidu otrzymane metodą SSTD NMR w porównaniu z tymi samymi parametrami uzyskanymi przy użyciu różnych metod analizy NMR.4,5,6 Błędy w tej tabeli odnoszą się do odchylenia standardowego (SD). (Reprodukowano z referencji21 za zgodą Royal Society of Chemistry).
Dyskusja
Jedną z bardziej oczywistych zalet tej metodologii jest to, że stałe szybkości i czas relaksacji dla danej temperatury można uzyskać za pomocą jednego zestawu eksperymentów, z solidną sekwencją impulsów (tą samą, która jest używana w eksperymentach STD do badania interakcji białko-ligand, która zwykle znajduje się w dostępnym zestawie eksperymentów producenta spektrometru). Upraszcza to konfigurację eksperymentalną, ponieważ nie ma potrzeby mierzenia T1 ani osiągania nasycenia w stanie ustalonym. Poza tym godne uwagi jest to, że metoda ta nie zależy od siły magnesu, jak metody koalescencyjne. Z drugiej strony głównym ograniczeniem jest to, że technika ta nie może być stosowana do procesów wymiany chemicznej zbyt szybko lub zbyt wolno, co zależałoby od zakresu temperatur maszyny NMR lub użytych rozpuszczalników.
Ta nowa technika obliczania parametrów kinetycznych może być stosowana do wielu różnych podłoży, a jej przydatność została już zademonstrowana na kilku interesujących cząsteczkach. 21 Parametry kinetyczne 4-N,N-dimetyloamido[2.2]paracyklofanu, trudnego substratu, w którym sygnał jednej z grup metylowych będących przedmiotem zainteresowania nakłada się na inne sygnały z cząsteczki, udało się obliczyć za pomocą SSTD NMR. Co ciekawe, metodologia ta może być stosowana tak długo, jak długo jeden z sygnałów badania jest wyizolowany. SSTD NMR jest również użytecznym protokołem do obliczania parametrów kinetycznych w cząsteczkach, w których temperatura koalescencji jest tak wysoka, że cząsteczka rozkłada się przed jej osiągnięciem. Tak jest w przypadku PtCl2(dimetyloanlen)(pirydyna), w którym metodyka została z powodzeniem zastosowana bez konieczności osiągania koalescencji. Wybór rozpuszczalników i temperatur ma kluczowe znaczenie dla uzyskania dobrych wyników, ponieważ kursy wymiany substancji chemicznych mogą się znacznie różnić w zależności od tych parametrów. Ponadto, oprócz kryteriów w normalnym eksperymencie NMR, kluczowymi etapami w eksperymencie SSTD NMR są selektywność napromieniowania, a także kontrola temperatury. Oba czynniki muszą być precyzyjne, aby zagwarantować powodzenie eksperymentu.
Przedstawione tutaj reprezentatywne wyniki dotyczą kinetyki wewnątrzcząsteczkowej wymiany chemicznej, ale technika ta może być również stosowana do badania kinetyki międzycząsteczkowej wymiany chemicznej, a także wymiany ligandów, powszechnych procesów w dynamicznym zachowaniu kompleksów metali przejściowych.
W końcu, pod warunkiem dokonania odpowiedniej modyfikacji równań,32 metoda ta może zostać rozszerzona o radzenie sobie z wymianą wielomiejscową i nierównymi populacjami, tak jak to miało miejsce w poprzednich eksperymentach z podwójnym rezonansem,8-9 zwiększając użyteczność tej techniki do badania procesów wymiany chemicznej w trudnych związkach.
Oświadczenia
Autorzy oświadczają, że nie mają konkurencyjnych interesów finansowych.
Podziękowania
Finansowanie przez University of East Anglia, EPSRC (EP/L012855/1) i UE (H2020-MSCA-IF-2014-EF-ST-658172) jest z wdzięcznością potwierdzone (MTQ).
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| N,N-dimetyloacetamid | Aldrich | 38840 | Toksyczność ostra |
| Toluen-d8 | Fluorochem | D-005 | Łatwopalny i toksyczny |
| 500 MHz 7" Wybierz serię Lampy NMR | GPE LTD | S-5-500-7 | |
| TopSpin 2.1 | Program TopSpin, Bruker Corp., http://www.bruker.com/products/mr/nmr/nmr-software/software/topspin/ (2015). | ||
| Origin 6.0 | Oprogramowanie Origin 6.0, OriginLab Corp., http://originlab.com. | ||
| Bruker Avance III 500 MHz wyposażony w 5-milimetrową sondę BBFOplus SmartProbe™ z gradientem Z | Bruker Corp., http://www.bruker.com | ||
| Spektrometr NMR 500 MHz Bruker Avance I 500 MHz wyposażony w sondę gradientu Z 5 mm TXI | Bruker Corp., http://www.bruker.com | ||
| Ceramiczne podkładki regulacyjne o standardowym otworze (5 mm) | Bruker Corp., http://www.bruker.com | H00804 |
Bibliografia
- Bain, A. D. Chemical Exchange in NMR. Prog. Nuc. Mag. Res. Spect. 43, 63-103 (2003).
- Bain, A. D. Chemical Exchange. Modern Magnetic Resonance. , 421-427 (2006).
- Bain, A. D. Chapter 2 - Chemical Exchange. Ann. Rep. NMR Spect. 63, 23-48 (2008).
- Reeves, L., Shaddick, R., Shaw, K. Nuclear Magnetic Resonance Studies of Multi-site Chemical Exchange. III. Hindered Rotation in Dimethylacetamide, Dimethyl Trifluoro-acetamide, and Dimethyl Benzamide. Can. J. Chem. 49, 3683-3691 (1971).
- Drakenberg, T., Dahlqvist, K., Forsen, S. Barrier to Internal Rotation in Amides. IV. N,N-Dimethylamides. Substituent and Solvent Effects. J. Phys. Chem. 76, 2178-2183 (1972).
- Fujiwara, F., Airoldi, C. Carbon-13 NMR Study of the Barrier to Internal Rotation of N,N-Dimethylacetamide in the Adduct with Antimony(III) Chloride. J. Phys. Chem. 88, 1640-1642 (1984).
- Gutowsky, H. S., Holm, C. H. Rate Processes and Nuclear Magnetic Resonance Spectra. II. Hindered Internal Rotation of Amides. J. Chem. Phys. 25, 1228-1234 (1956).
- Forsen, S., Hoffman, R. A. A New Method for the Study of Moderately Rapid Chemical Exchange Rates Employing Nuclear Magnetic Double Resonance. Acta Chem. Scand. 17, 1787-1788 (1963).
- Forsen, S., Hoffman, R. A. Study of Moderately Rapid Chemical Exchange Reactions by Means of Nuclear Magnetic Double Resonance. J. Chem. Phys. 39, 2892-2901 (1963).
- Williams, T. J., Kershaw, A. D., Li, V., Wu, X. An Inversion Recovery NMR Kinetics Experiment. J. Chem. Educ. 88, 665-669 (2011).
- Bain, A. D., Cramer, J. A. Slow Chemical Exchange in an Eight-Coordinated Bicentered Ruthenium Complex Studied by One-Dimensional Methods. Data Fitting and Error Analysis. J. Magn. Res., Series A. 118, 21-27 (1996).
- Sandstrom, J. Dynamic NMR Spectroscopy. , Academic. New York. ISBN: 0126186200 9780126186208 (1982).
- Castanar, L., Nolis, P., Virgili, A., Parella, T. Measurement of T1/T2 Relaxation Times in Overlapped Regions from Homodecoupled 1H Singlet Signals. J. Magn. Reson. 244, 30-35 (2014).
- Muñoz, M. P., de la Torre, M. C., Sierra, M. A. New Platinum-Catalysed Dihydroalkoxylation of Allenes. Adv. Synth. Catal. 352, 2189-2194 (2010).
- Muñoz, M. P., de la Torre, M. C., Sierra, M. A. Platinum-Catalysed Bisindolylation of Allenes: A Complementary Alternative to Gold Catalysis. Chem. Eur. J. 18, 4499-4504 (2012).
- Hurtado-Rodrigo, C., Hoehne, S., Muñoz, M. P. A New Gold-Catalysed Azidation of Allenes. Chem. Comm. 50, 1494-1496 (2014).
- Vrieze, K., Volger, H. C., Gronert, M., Praat, A. P. Intramolecular Rearrangements in Platinum--Tetramethylallene Compounds as Influenced by Ligands Trans to the Allene Group. J. Organometal. Chem. 16, 19-22 (1969).
- Vrieze, K., Volger, H. C., Praat, A. P. Complexes of Allenes with Platinum (II) and Rhodium (I). J. Organometal. Chem. 21, 467-475 (1970).
- Brown, T. J., Sugie, A., Leed, M. G. D., Widenhoefer, R. A. Structures and Dynamic Solution Behavior of Cationic, Two-Coordinate Gold(I)-π-Allene Complexes. Chem. Eur. J. 18, 6959-6971 (2012).
- Yang, W., Hashmi, S. K. Mechanistic Insights into the Gold Chemistry of Allenes. Chem. Soc. Rev. 43, 2941-2955 (2014).
- Quiros, M. T., Angulo, J., Munoz, M. P. Kinetics of Intramolecular Chemical Exchange by Initial Growth Rates of Spin Saturation Transfer Difference Experiments (SSTD NMR). Chem. Commun. 51, 10222-10225 (2015).
- Mayer, M., Meyer, B. Characterization of Ligand Binding by Saturation Transfer Difference NMR Spectroscopy. Ang. Chem. Int. Ed. 38, 1784-1788 (1999).
- Angulo, J., Nieto, P. STD-NMR: Application to Transient Interactions Between Biomolecules - A Quantitative Approach. Eur. Biophys. J. 40, 1357-1369 (2011).
- Kemper, S., Patel, M. K., Errey, J. C., Davis, B. G., Jones, J. A., Claridge, T. D. W. Group Epitope Mapping Considering Relaxation of the Ligand (GEM-CRL): Including Longitudinal Relaxation Rates in the Analysis of Saturation Transfer Difference (STD) Experiments. J. Magn. Reson. 203, 1-10 (2010).
- TopSpin program. , Bruker Corp. Available from: http://www.bruker.com/products/mr/nmr/nmr-software/software/topspin/ (2015).
- Berger, S., Braun, S. 200 and More NMR Experiments: A Practical Course. , Wiley. ISBN. ISBN: 978-3-527-31067-8 (2004).
- Cutting, B., Shelke, S. V., Dragic, Z., Wagner, B., Gathje, H., Kelm, S., Ernst, B. Sensitivity Enhancement in Saturation Transfer Difference (STD) Experiments Through Optimized Excitation Schemes. Magn Reson Chem. 45, 720-724 (2007).
- Ley, N. B., Rowe, M. L., Williamson, R. A., Howard, M. J. Optimising Selective Excitation Pulses To Maximize Saturation Transfer Difference NMR Spectroscopy. RSC Adv. 4, 7347-7351 (2014).
- Antanasijevic, A., Ramirez, B., Caffrey, M. Comparison of the Sensitivities of WaterLOGSY and Saturation Transfer Difference NMR Experiments. J. Biomol. NMR. 60 (1), 37-44 (2014).
- Origin 6.0 software. , OriginLab Corp. Available from: http://originlab.com (2016).
- Jarek, R. L., Flesher, R. J., Shin, S. K. Kinetics of Internal Rotation of N,N-Dimethylacetamide: A Spin-Saturation Transfer Experiment. J. Chem. Ed. 74, 978-982 (1997).
- Forsen, S., Hoffman, R. A. Exchange Rates by Nuclear Magnetic Multiple Resonance. III. Exchange Reactions in Systems with Several Nonequivalent Sites. J. Chem. Phys. 40, 1189-1196 (1964).
Przedruki i uprawnienia
