Opisujemy metodę pomiaru prędkości fagosomów przemieszczających się w kierunku centrum komórki w żywych komórkach zakażonych lub bez ludzkiego wirusa niedoboru odporności (HIV) typu 1, używając konfokalnej mikroskopii fluorescencyjnej z wirującym dyskiem do identyfikacji fluorescencyjnych zakażonych komórek i mikroskopii jasnego pola do wykrywania fagosomów.
Artykuł metodologiczny
Migracja i prędkość fagosomów mierzona w żywych pierwotnych ludzkich makrofagach zakażonych wirusem HIV-1
W tym artykule
Podsumowanie
Streszczenie
Makrofagi to komórki fagocytarne, które odgrywają główną rolę na skrzyżowaniu odporności wrodzonej i specyficznej. Mogą być zakażone ludzkim wirusem niedoboru odporności (HIV)-1, a ze względu na ich odporność na jego działanie cytopatyczne można je uznać za trwałe rezerwuary wirusa. Ponadto makrofagi zakażone wirusem HIV wykazują wadliwe funkcje, które przyczyniają się do rozwoju chorób oportunistycznych.
Dokładny mechanizm, za pomocą którego HIV-1 upośledza odpowiedź fagocytarną makrofagów, był nieznany. Wcześniej wykazaliśmy, że wychwyt różnych cząstek stałych przez makrofagi był hamowany, gdy były one zakażone wirusem HIV-1. To zahamowanie było tylko częściowe, a fagosomy tworzyły się w makrofagach zakażonych wirusem HIV. Dlatego skupiliśmy się na analizie losów tych fagosomów. Dojrzewaniu fagosomu towarzyszy migracja tych przedziałów w kierunku centrum komórki, gdzie łączą się z lizosomami, tworząc fagolizosomy, odpowiedzialne za degradację spożytego materiału. Użyliśmy IgG-opsonizowanych czerwonych krwinek owczych jako celu dla fagocytozy. Aby zmierzyć prędkość ruchu dośrodkowego fagosomów w poszczególnych makrofagach zakażonych wirusem HIV, zastosowaliśmy kombinację jasnego pola i fluorescencji mikroskopii konfokalnej. Opracowaliśmy metodę obliczania odległości fagosomów w stosunku do jądra, a następnie obliczania prędkości fagosomów. Komórki zakażone wirusem HIV zostały zidentyfikowane dzięki wirusowi wykazującemu ekspresję GFP, ale metoda ta ma zastosowanie do komórek niezakażonych lub każdego rodzaju infekcji lub leczenia.
Wprowadzenie
Makrofagi odgrywają główną rolę we wrodzonym układzie odpornościowym i homeostazie. Są to profesjonalne fagocyty, które internalizują i eliminują patogeny i zanieczyszczenia w procesie zwanym fagocytozą 1,2. Fagosom, zamknięty przedział, który tworzy się po wchłonięciu materiału stałego, przechodzi serię zdarzeń fuzji i rozszczepienia z przedziałami endocytarnymi, co prowadzi do przedziału degradacyjnego zwanego fagolizosomem. Ten przedział ma kwaśne pH, ze względu na nabycie pompujących protony v-ATPaz, zawiera enzymy hydrolityczne i jest wzbogacony w białka błonowe związane z lizosomami (LAMP). Dojrzewaniu fagosomów towarzyszy ich migracja na mikrotubulach 3,4 w kierunku centrum komórki, aby dotrzeć do miejsca okołojądrowego, w którym gromadzą się lizosomy.
Wiele patogenów zostało zgłoszonych jako przejmujące kontrolę nad dojrzewaniem fagosomów, w tym bakterie prowadzące wewnątrzkomórkowy tryb życia, które modyfikują środowisko wakuolarne, w którym przebywają 5. Ludzki wirus niedoboru odporności (HIV)-1 atakuje makrofagi oprócz limfocytów T. Ponieważ makrofagi są odporne na cytopatyczne działanie wirusa, w przeciwieństwie do limfocytów T, można je uznać za rezerwuar wirusa. Ponadto makrofagi zakażone wirusem HIV-1 wykazują wadliwe funkcje fagocytarne i przyczyniają się do powstawania chorób oportunistycznych. W szczególności ciężka, inwazyjna, nietyfusowa choroba Salmonelli wywoływana przez Salmonella Typhimurium ST313 jest powszechna od trzech dekad u dzieci i dorosłych zakażonych wirusem HIV 6 w Afryce Subsaharyjskiej. Szacuje się, że ryzyko zachorowania na gruźlicę jest ponad 20 razy większe u osób żyjących z HIV niż wśród osób bez zakażenia wirusem HIV.
Z tych wszystkich powodów, ważne jest lepsze zdefiniowanie mechanizmów molekularnych leżących u podstaw defektów fagocytarnych u makrofagów zakażonych wirusem HIV. Wykazaliśmy, że wychwyt cząstek stałych, opsonizowanych cząstek, bakterii lub grzybów, był zahamowany w makrofagach zakażonych wirusem HIV 7. Biorąc pod uwagę, że to hamowanie jest częściowe, postanowiliśmy następnie przeanalizować los zinternalizowanych fagosomów w ludzkich makrofagach zakażonych wirusem HIV 8. Ponieważ dojrzewanie fagosomu jest ściśle związane z migracją do centrum komórki i fuzją z lizosomami, defekt dojrzewania fagosomalnego może być spowodowany modyfikacjami modalności transportu w zakażonej komórce. Opisana tutaj metoda wykorzystuje IgG-opsonizowane krwinki czerwone owiec (IgG-SRBC) jako model do celowania w fagocytozę, w której pośredniczy receptor, aw szczególności receptory dla części Fc immunoglobulin (FcR). Cząstki te są łatwiejsze do zobrazowania w jasnym polu (BF) niż kulki lateksowe, ponieważ zewnątrzkomórkowe i wewnątrzkomórkowe SRBC wykazują różne właściwości załamania światła9. Aby zmierzyć prędkość fagosomów poruszających się w kierunku jądra w makrofagach zakażonych wirusem HIV, użyliśmy wirusa fluorescencyjnego 10 i skonfigurowaliśmy prostą metodę ręcznego śledzenia, która jest opisana tutaj. Metoda nie wymaga zaawansowanego programowania i po prostu wykorzystuje ImageJ. Jest podatny na przylegające komórki i każdy rodzaj cząsteczki lub patogenu, który można uwidocznić za pomocą mikroskopii jasnego pola lub obrazowania fluorescencyjnego.
Protokół
Protokół musi być przeprowadzony w ścisłej zgodności z krajowym i międzynarodowym ustawodawstwem oraz lokalnymi przepisami. Krew od zdrowych dawców, którzy wyrazili zgodę na jej przekazanie do celów badawczych, została pozyskana z Centrów Krwiodawstwa, z którymi Instytucje podpisały stosowne umowy. Podczas pracy z ludzką krwią należy zachować szczególne środki ostrożności. Eksperymenty z HIV-1 muszą być przeprowadzane w laboratorium o 3. lub 2. poziomie bezpieczeństwa biologicznego (BSL-3 lub 2) zgodnie z lokalnym prawem.
1. Przygotowanie ludzkich makrofagów pochodzących z monocytów (hMDMs) za pomocą wirowania w gradiencie gęstości i selekcji poprzez adhezję
- Zacznij od świeżej krwi od zdrowych dawców (9 ml). Rozcieńcz całą objętość świeżej krwi sterylnym 1x roztworem soli fizjologicznej z buforem fosforanowym (PBS) bez Ca2+ i Mg2+ do uzyskania objętości końcowej 70 ml, a następnie ostrożnie przenieś rozcieńczoną krew do dwóch probówek stożkowych 50 ml (po 35 ml na probówkę), nakładając ją na 15 ml neutralnego, silnie rozgałęzionego, wysokocząsteczkowego polisacharydu hydrofilowego w roztworze, który znajduje się już w każdej probówce.
- Wirować obie probówki z krwią przy 537 x g przez 20 min w temperaturze 20 °C bez hamowania. Następnie zebrać mononuklearne komórki krwi obwodowej (PBMCs) znajdujące się w mętnej pierścieniu komórkowym na granicy faz i przenieść je do nowej probówki 50 ml zawierającej 15 ml 1x PBS bez Ca2+ i Mg2+.
- Wirować komórki przy 218 x g przez 5 min w temperaturze 20 °C i resuspender osad w 45 ml 1x PBS bez Ca2+ i Mg2+.
- Wirować komórki przy 218 x g przez 5 min w temperaturze 20 °C, resuspender osad w 10 ml 1x PBS bez Ca2+ i Mg2+, a następnie policzyć komórki, wykonując rozcieńczenie końcowe 1/200 w błękicie trypanu.
- Wirować komórki przy 218 x g przez 5 min w temperaturze 20 °C i resuspender osad w pożywce RPMI (Roswell Park Memorial Institute) 1640 uzupełnionej o 2 mM L-glutaminy oraz 100 µg/ml penicyliny-streptomycyny, tak aby w każdym dołku płytki 6-dołkowej znajdowało się 7 x 10⁶ PBMCs w 2 ml pożywki.
- Inkubować płytki w temperaturze 37 °C przy 5% CO2 przez 2 h. Po 2 h monocyty przywrą do plastiku.
- Aby umożliwić świeżo wyizolowanym monocytom różnicowanie w hMDMs, odessać pożywkę i zastąpić ją 2 ml pożywki hMDM (RPMI 1640, 10% dopplementowanej płodowej surowicy cielęcej (FCS), 2 mM L-glutaminy i 1% penicyliny-streptomycyny) uzupełnionej rekombinowanym ludzkim czynnikiem stymulującym kolonie makrofagów (rhM-CSF) w stężeniu końcowym 10 ng/ml.
- Inkubować komórki w temperaturze 37 °C przy 5% CO2 przez 11 dni (Rysunek 1).
- W 11. dniu usunąć pożywkę i przemyć 2 razy 2 ml zimnej pożywki hMDM na dołek. Następnie przemyć każdy dołek 2 razy 1 ml zimnego 1x PBS.
- Aby odłączyć w pełni zróżnicowane hMDMs, przemyć każdy dołek 1 raz 1 ml zimnego 1x PBS z 2 mM kwasem etylenodiaminotetraoctowym (EDTA) i inkubować komórki w 2 ml zimnego 1x PBS z 2 mM EDTA na dołek przez 15-60 min w temperaturze 4 °C.
UWAGA: Istnieją alternatywne metody odłączania komórek (np. trypsyna lub aktywności trypsynopodobne), które mogą dawać dobre rezultaty 11. - Po odłączeniu (zakończonym delikatnym pipetowaniem w górę i w dół w dołku), zebrać komórki i umieścić je w probówce 50 ml w lodzie zawierającej 10 ml zimnej pożywki hMDM.
- Wirować komórki przy 218 x g przez 5 min w temperaturze 20 °C, resuspender osad w 10 ml zimnej pożywki hMDM i policzyć komórki, wykonując rozcieńczenie 1/20 w błękicie trypanu.
- Wysiać komórki w zagęszczeniu 1 x 10⁶ hMDMs na szalkę z dnem szklanym klasy mikroskopowej 35 mm i inkubować płytki w temperaturze 37 °C przy 5% CO2 przez 1 dzień.
2. Produkcja i oznaczanie ilości zapasów wirusa HIV-1
UWAGA: NLR4.3 HIV-1 Gag-iGFP (Green Fluorescent Protein) z otoczką o tropizmie R5, dar od M. Schindlera 10, jest wykorzystywany do zakażania makrofagów oraz do obserwacji zakażonych komórek w czasie rzeczywistym.
- Przygotować zapasy wirusa poprzez transfekcję ludzkich komórek embrionalnych nerki 293T (2 x 10⁶ w szalce 100 mm) 6 µg odpowiedniego prowiralnego DNA przy użyciu komercyjnego odczynnika do transfekcji.
- Ilościowo określić zakaźność zapasów wirusa, wykorzystując komórki wskaźnikowe HeLa TZM-bl (zawierające gen ß-galaktozydazy pod kontrolą LTR HIV-1), poprzez seryjne rozcieńczenia zapasów wirusa, a następnie barwienie komórek na ß-galaktozydazę i zliczenie niebieskich komórek 12.
3. Zakażanie hMDM wirusem HIV-1
- Do hMDM (komórek wysianych w punkcie 1.13) dodać wirusa z wielokrotnością infekcji (MOI) 0,02-0,03 w 1 ml pożywki hMDM. Do studzienek kontrolnych dodać tylko 1 ml pożywki hMDM i inkubować szalki w temperaturze 37 °C przy 5% CO2 przez 2 dni (Rysunek 1).
- W 2. dniu wypłukać komórki pożywką hMDM 3 razy i dodać 1 ml świeżej pożywki hMDM na szalkę. Inkubować komórki w temperaturze 37 °C przy 5% CO2 przez 6 dni (Rysunek 1).
4. Opsonizacja owczych erytrocytów
- Aby przygotować 7 x 10⁶ SRBC na płytkę, przemyć SRBC dwukrotnie w 100 µl roztworu zawierającego 0,1% albuminy surowicy bydlęcej (BSA) w 1x PBS, wirując przy 600 x g przez 4 min.
- Resuspendować przemyte SRBC w 500 µl 1x PBS/BSA 0,1% z przeciwciałami króliczymi IgG przeciwko SRBC w stężeniu poniżej progu aglutynacji na każde 5 µl SRBC i inkubować w rotacji w temperaturze RT przez 30 min.
UWAGA: Aby określić stężenie IgG przeciwko SRBC poniżej progu aglutynacji, przygotować rozcieńczenia seryjne IgG (stężenie zapasu 13,1 mg/ml) od 1/50 do 1/25 600 w objętości 20 µl na płytce 96-dołkowej. Do każdego dołka dodać 2 x 10⁶ SRBC w 20 µl i pozostawić płytkę w ciemni przez kilka godzin. Stężeniem poniżej progu aglutynacji jest rozcieńczenie w dołku bezpośrednio poprzedzającym dołek, w którym wystąpiła aglutynacja (tworzenie sieci przez IgG+SRBC). - Po rotacji odwirować opsonizowane IgG-SRBC przy 600 x g przez 4 min i przemyć 100 µl 1x PBS/BSA 0,1%, wirując przy 600 x g przez 4 min.
- Resuspendować opsonizowane IgG-SRBC w uprzednio ogrzanym medium RPMI bez czerwieni fenolowej, uzupełnionym o 2 mM L-glutaminy oraz 1% penicyliny-streptomycyny (1 ml/płytkę).
5. Test fagocytozy z wykorzystaniem wideomikroskopii żywych komórek
- Należy użyć konfokalnego systemu obrazowania, np. systemu z dyskiem obrotowym (spinning disk), wyposażonego w komorę grzewczą ustawioną na 37°C, z przepływem CO2 przez butelkę z wodą w celu nawilżenia.
- Włączyć komorę grzewczą przed eksperymentem, aby stolik mikroskopu osiągnął temperaturę 37 °C przed rozpoczęciem testu fagocytozy. Włączyć mikroskop oraz komputer i uruchomić oprogramowanie do obrazowania.
- Zoptymalizować ustawienia obrazowania, takie jak prędkość skanowania, powiększenie, rozdzielczość itp., aby w każdym polu widzenia znajdowała się co najmniej jedna komórka i aby rejestrować jedną klatkę co minutę w czasie od 60 do 120 min.
UWAGA: W tym przypadku próbkę obrazowano w jednej klatce co minutę przez 60 min przy użyciu obiektywu 63X. - Umieścić szalkę do obrazowania na stoliku mikroskopu. Dostosować ostrość i położenie, aby w polu widzenia znalazł się tylko jeden cały makrofag zakażony HIV-1. Zastosować odpowiednie ustawienia wzbudzenia/emisji w zależności od użytego systemu obrazowania i sondy. Dodać kanał w świetle przechodzącym (BF), aby obserwować fagosomy (Rycina 1ii). Zoptymalizować wygląd obrazów z różnych kanałów, regulując procent światła przechodzącego i czas ekspozycji.
UWAGA: W tym przypadku NLR4.3 HIV-1 Gag-iGFP wzbudzano laserem 491 nm z czasem ekspozycji 50 msec przy 20% mocy lasera (Rycina 1i). - Zdjąć szalkę z obrazowania i dodać do niej 1 ml zawiesiny SRBC o stężeniu 7 x 10⁶ SRBCs/ml (Rycina 1).
- Wirować przy 500 x g przez 2 min w RT, aby zsynchronizować fagocytozę; zanotować czas zakończenia wirowania i ponownie umieścić szalkę na stoliku.
- Zoptymalizować ostrość i rejestrować obrazy GFP oraz BF w stosach Z (przez całą grubość komórki z krokiem 0,3 µm – zazwyczaj 20 płaszczyzn) co minutę przez co najmniej 1 h. Zapisać film time-lapse w natywnym formacie pliku użytego systemu obrazowania.
UWAGA: W tym przypadku filmy time-lapse zapisano w formacie natywnym, jako pliki *.stk.
6. Analiza filmów time-lapse
- W celu edycji wideo kliknij rozwijane menu „Apps”, a następnie kartę „Review Multi Dimensional Data” w oprogramowaniu do edycji wideo.
- Aby otworzyć plik, kliknij „Select Base File”, a następnie „Select Directory”. W polu „Data sets” wybierz akwizycję do analizy (w formacie .nd) i kliknij „View”. Dane są przedstawione w tabeli, w której czas znajduje się w kolumnie, a plan Z w wierszu.
- Aby przedstawić infekcję w projekcji Z (Rycina 2, panele lewe), wybierz długość fali 491 nm w polu „Wavelengths” i kliknij kartę „Z projection” z opcją „all planes”.
- Aby przeanalizować sekwencję czasową, wybierz długość fali BF w polu „Wavelengths” i wybierz optymalny plan na osi Z, aby odróżnić zewnętrzne SRBC (Rycina 2, czerwona strzałka), wewnętrzne SRBC (Rycina 2, czerwone koło) oraz jądro komórkowe (Rycina 2, niebieskie koło).
- Aby zapisać montaże wideo, kliknij kartę „Selection [X's]”, a następnie „Load Image(s)”. Na koniec zapisz załadowane obrazy w formacie .tif i otwórz je następnie w oprogramowaniu ImageJ.
- Użyj wtyczki „Manual Tracking” w oprogramowaniu ImageJ, aby zmierzyć pozycję jądra komórkowego oraz różnych fagosomów zaobserwowanych w kanale BF (Rycina 3).
- Pobierz wtyczkę „Manual Tracking” ze strony internetowej ImageJ. W programie ImageJ otwórz wtyczkę oraz sekwencję obrazów do analizy (Rycina 3, krok 1 i 2).
- Wprowadź ustawienia, takie jak „Time Interval”, który reprezentuje odstęp czasu między sąsiednimi klatkami, oraz „x/y calibration”, który reprezentuje odległość na jeden piksel (Rycina 3, krok 3).
UWAGA: W tym przypadku zapisz sekwencję obrazów z odstępem czasu 1 min między klatkami i kalibracją x/y wynoszącą 0.205 µm, ponieważ zastosowano powiększenie 63X oraz kamerę o rozmiarze piksela 6.45 x 6.45 µm2. - Aby rozpocząć śledzenie, kliknij „Add track” (Rycina 3, krok 4) i kliknij w środek SRBC w pierwszym momencie, w którym zostanie on zinternalizowany. Następna klatka pojawi się automatycznie.
- Kontynuuj klikanie w środek SRBC we wszystkich klatkach, aby uzyskać różne pozycje w czasie (Rycina 3, krok 6 w czerwonej ramce).
- Rozpocznij śledzenie jądra komórkowego, klikając w jego środek, aby uzyskać jego pozycję we wszystkich klatkach. Następnie śledź fagosomy (klikając w ich środek) jeden po drugim w czasie (klatce) ich internalizacji, zależnie od poszczególnych SRBC. Dla ułatwienia obserwacji SRBC w kanale BF, podczas śledzenia korzystaj z okna „Brightness & contrast” (Rycina 3, krok 5).
- Między śledzeniem każdego SRBC kliknij „Add track” (Rycina 3, krok 4), aby utworzyć nowy ślad. Numer śledzenia zmieni się w drugiej kolumnie, „Track n°”, tabeli wyników (Rycina 3, krok 6).
- Zapisz dane w arkuszu kalkulacyjnym, aby przejść do następnego etapu analizy.
- Użyj oprogramowania do arkuszy kalkulacyjnych, aby obliczyć przebytą odległość fagosomów zawierających SRBC w kierunku jądra oraz prędkość fagosomów w ciągu pierwszych 5 min po internalizacji SRBC (Rycina 4).
- Otwórz tabelę w arkuszu kalkulacyjnym i nowy plik arkusza. Przenieś do tego nowego pliku tylko następujące parametry: czas oraz współrzędne x i y jądra komórkowego i wszystkich SRBC (Rycina 4A).
- Aby obliczyć odległość między SRBC a jądrem komórkowym wyłącznie na podstawie ich współrzędnych, rozważ jądro i SRBC w płaszczyźnie współrzędnych XY (Rycina 4B).
UWAGA: Odległość między dwoma punktami to długość ścieżki łączącej je. W płaszczyźnie odległość między SRBC a jądrem jest wyznaczana zgodnie z twierdzeniem Pitagorasa.- Jeśli c (odległość między jądrem a SRBC) oznacza długość przeciwprostokątnej, a a i b oznaczają długości pozostałych dwóch boków, zapisz twierdzenie Pitagorasa jako równanie pitagorejskie:

UWAGA: Jednocześnie w układzie ortonormalnym odległość pozioma a to (xjądro-xSRBC), a odległość pionowa b to (yjądro-ySRBC). - W ten sposób oblicz odległość między jądrem a SRBC (Rycina 4A, fioletowa ramka) za pomocą wzoru:

UWAGA: Pomnóż otrzymaną wartość odległości (w pikselach) przez kalibrację x/y, aby uzyskać odległość w µm. W tym przypadku kalibracja x/y wynosi 0.205 µm. - Dla każdego punktu czasowego odejmij bieżącą odległość między jądrem a SRBC od odległości początkowej (Rycina 4C).
- Wykreśl pomiar w funkcji czasu dla pierwszych 5 min. Zastosuj do wykresu linię trendu liniowego (Rycina 5A) i wyznacz nachylenie tej linii, które reprezentuje prędkość fagosomu w kierunku jądra w ciągu pierwszych 5 min po internalizacji SRBC.
- Zestaw dane, aby obliczyć średnią i błąd statystyczny wartości prędkości i przedstaw je w odpowiedniej formie za pomocą właściwego oprogramowania (Rycina 5B).
- Jeśli c (odległość między jądrem a SRBC) oznacza długość przeciwprostokątnej, a a i b oznaczają długości pozostałych dwóch boków, zapisz twierdzenie Pitagorasa jako równanie pitagorejskie:
Wyniki
W niniejszym opracowaniu opisano fagocytozę zależną od FcR prowadzoną przez zakażone HIV-1 i niezakażone hMDM z wykorzystaniem opsonizowanych IgG SRBC jako modelowych celów (Rycina 1). Krytycznymi etapami tego protokołu są przygotowanie hMDM oraz zakażenie HIV-1. W rzeczywistości wydajność i jakość zróżnicowanych makrofagów różnią się w zależności od dawcy, podobnie jak wskaźnik zakażeń, z wydajnością w zakresie 10-40%. Ponadto istotne jest prawidłowe przygotowanie opsonizowanych IgG SRBC, aby uniknąć uszkodzenia erytrocytów, ponieważ mogłoby to wywołać ich rozpoznanie i pochłanianie jako debris, a nie poprzez fagocytozę zależną od FcR. Optymalna opsonizacja zapewni wydajną fagocytozę.
Ruch fagosomów w żywych makrofagach zakażonych HIV jest analizowany w czasie rzeczywistym przy użyciu kanału BF w konfokalnym mikroskopie dyskowym (spinning disk) w laboratorium BSL-3. Ustawienia kanału BF są kluczowe dla wizualizacji jądra komórkowego (Rycina 2, niebieski okrąg) oraz do rozróżniania zewnętrznej (Rycina 2, czerwone groty strzałek) z wchłoniętych SRBC (Rycina 2, czerwone okręgi). Mikroskopia w BF jest uważana za najprostszą technikę oświetlenia w mikroskopii optycznej, wystarczającą do uwidocznienia fagosomów, które wykazują mniejszą refringencję niż zewnętrzne SRBC.
Pierwszym krokiem po pozyskaniu sekwencji obrazów jest ręczne śledzenie w oprogramowaniu ImageJ (Rycina 3). Ten etap może być szczególnie czasochłonny i żmudny, ponieważ zaleca się śledzenie każdego fagosomu pojedynczo we wszystkich sekwencjach obrazów; przyjmuje się, że eksperymenty muszą zostać powtórzone z udziałem co najmniej 3 dawców na każdą warunki, aby uzyskać wystarczająco dużą liczebność próby do analizy statystycznej (co najmniej 30 fagosomów od 3 różnych dawców).
Drugim krokiem jest analiza w programie arkusza kalkulacyjnego w celu obliczenia prędkości fagosomu w ciągu pierwszych 5 min po internalizacji dla każdego zinternalizowanego SRBC (Rycina 4). W tym celu dla każdego fagosomu wykreślamy przebyty dystans w ciągu pierwszych 5 min w funkcji czasu. Reprezentatywny przykład przedstawiono dla niezinfekowanych hMDM na Rycini 5A. Następnie wyznaczamy prędkość fagosomu, która odpowiada nachyleniu krzywej regresji liniowej. Dla tego fagosomu uzyskano prędkość 0,5384 µm/min.
Warto zauważyć, że możliwe jest analizowanie prędkości fagosomu w ciągu pierwszych kilku minut po internalizacji, zgodnie z opisem tutaj lub w pracy Dumas et al. 8, lub w późniejszym czasie poprzez analizę prędkości w dłuższych przedziałach czasowych. W naszym badaniu zaobserwowaliśmy, że prędkość fagosomu w ciągu pierwszych 5 min po internalizacji w hMDM zainfekowanych HIV jest niższa w porównaniu z niezinfekowanymi hMDM (Rysunek 5B).

Rycina 1. Przygotowanie kontrolnych i zainfekowanych HIV hMDM do obrazowania fagocytozy. Monocyty są oczyszczane poprzez adhezję (1) i różnicowane w makrofagi przez 11 dni z użyciem M-CSF (2). Następnie hMDM są infekowane NLR4.3 HIV-1Gag-iGFP i) przy MOI między 0,02 a 0,03 przez 8 dni z przemywaniem w 2. dniu (3). (4) Opsonizowane IgG SRBC są dodawane do hMDM w celu przeprowadzenia fagocytozy przez 1 hr. Fagosomy zawierające SRBC są widoczne na obrazach BF (czerwone koło, ii). Obrazy pochodzą z bazy danych Servier images. Pasek = 10 µm. Kliknij tutaj, aby wyświetlić większą wersję tej ryciny.

Rycina 2. Akwizycja w czasie rzeczywistym podczas fagocytozy przez reprezentatywne hMDM kontrolne i zainfekowane HIV. hMDM przygotowano i zainfekowano zgodnie z opisem w Rycynie 1. Komórki zainfekowane NLR4.3 HIV-1Gag-iGFP wykryto za pomocą lasera 491 nm. Z-stacki obrazów konfokalnych z dyskiem obrotowym (spinning disk) pozyskano i przeanalizowano przy użyciu oprogramowania do akwizycji mikroskopowej oraz programu ImageJ (panele lewe). Galerie obrazów BF przedstawiają komórkę niezainfekowaną (panele górne odpowiadające Filmowi 1) oraz komórkę zainfekowaną NLR4.3 HIV-1Gag-iGFP (panele dolne odpowiadające Filmowi 2) podczas 45 min akwizycji (46 obrazów z zaznaczonym czasem w formacie gg:mm). Na obrazach BF widoczne są membrana komórkowa (czarna linia przerywana), jądro komórkowe (niebieskie koło), zewnętrzne SRBC (niektóre wskazane czerwonymi grotami strzałek) oraz wewnętrzne SRBC (niektóre wskazane czerwonymi kołami). Pasek skali = 10 µm. Kliknij tutaj, aby wyświetlić większą wersję tej ryciny.

Rycina 3. Kroki instruktażowe analizy obrazu z użyciem wtyczki Manual Tracking w programie ImageJ. Po otwarciu wtyczki „Manual Tracking” (1) i wczytaniu filmu time-lapse w kanale BF (2), wprowadź parametry akwizycji (3). Kliknij „Add track” (4) i rozpocznij pomiar śledzenia, klikając w jeden fagosom (5), aby uzyskać nowe okno z pozycjami X i Y wybranego fagosomu (6, czerwona ramka). Aby ułatwić śledzenie fagosomu w sekwencji czasowej, zmieniaj jasność i kontrast (5'). Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.

Rysunek 4. Kroki instruktażowe analizy danych prędkości migracji fagosomów w arkuszu kalkulacyjnym. (A) Zestawienie pozycji X i Y jądra oraz każdego fagosomu (czerwone pole) w tabeli arkusza kalkulacyjnego. W innej kolumnie (fioletowe pole) oblicz odległość między fagosomem a jądrem za pomocą twierdzenia Pitagorasa, gdzie c oznacza odległość między jądrem a SRBC, a a i b długości dwóch pozostałych boków trójkąta prostokątnego (B). (C) Na koniec oblicz odległość pokonaną przez fagosomy w każdym punkcie czasowym (zielone pole), odejmując odległość między SRBC a jądrem w danym czasie od odległości początkowej w czasie 0. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
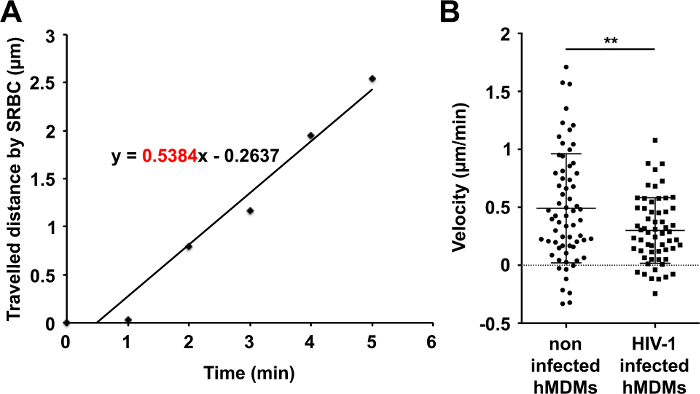
Rysunek 5. Ilościowe oznaczenie prędkości migracji fagosomów w kontrolnych oraz zakażonych HIV hMDM. (A) Dla każdego SRBC, bezpośrednio po jego internalizacji, mierzy się przebyty dystans w kierunku jądra i nanosi go na wykres w funkcji czasu. Prędkość w ciągu pierwszych 5 min oblicza się za pomocą regresji liniowej w programie do arkuszy kalkulacyjnych. Przedstawiono reprezentatywny eksperyment (wewnętrzny SRBC w Rycina 3-4). (B) Wszystkie prędkości w ciągu pierwszych 5 min zmierzono dla 66 fagosomów w komórkach niezakażonych (5 dawców) oraz 60 fagosomów w komórkach zakażonych HIV (4 dawców). Dane przedstawiają średnią ± SEM (nieparowany test Studenta t test z korektą Welcha; **, P <0,01). Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.

Film 1: Ruch fagosomów w reprezentatywnym niezainfekowanym makrofagu. (Kliknij prawym przyciskiem myszy, aby pobrać). Ruch opsonizowanych erytrocytów był wykrywany w kanale BF podczas 45 min fagocytozy z częstotliwością jednego obrazu na minutę (46 obrazów z czasem podanym jako gg:mm). Pasek skali = 10 µm.

Film 2: Ruch fagosomów w reprezentatywnym makrofagu zainfekowanym HIV. (Kliknij prawym przyciskiem myszy, aby pobrać). Makrofagi zainfekowane HIV-1 (NLR4.3 HIV-1 Gag iGFP) zidentyfikowano po naświetleniu laserem 491. Ruchy opsonizowanych erytrocytów wykryto w kanale BF podczas 45 min fagocytozy, wykonując jeden obraz na minutę (46 obrazów z czasem wskazanym jako gg:mm). Skala = 10 µm.
Dyskusja
Ta technika składa się z kilku krytycznych etapów. Po pierwsze, przygotowanie komórek hMDM i ich zakażenie wirusem HIV-1 ma kluczowe znaczenie, ponieważ odsetek zakażeń jest zależny od dawcy. Warto zauważyć, że zdecydowaliśmy się na użycie makrofagów, które nie są spolaryzowane in vitro przed zakażeniem, ponieważ status makrofagów, z którymi wirus może się zetknąć in vivo , nie został do tej pory dobrze scharakteryzowany. Sprawdziliśmy ekspresję kilku markerów powierzchniowych, wskazujących, że makrofagi nie są ani M1, ani M2, i zweryfikowaliśmy ekspresję CD4 i CCR5. Wskaźniki infekcji są zmienne i wahają się od 10 do 40%, a czasami są niższe. Ta zmienna częstość zakażeń jest powodem, dla którego znalezienie pod mikroskopem fluorescencyjnego hMDM zakażonego wirusem HIV-1 może być trudne. Ponadto czas potrzebny na znalezienie komórki zakażonej wirusem HIV-1 bezpośrednio po etapie wirowania może również prowadzić do opóźnienia w rozpoczęciu pozyskiwania. Fagocytozę można zainicjować bez synchronizacji wiązania i wychwytu generowanej przez wirowanie. Opcja ta nie została jednak wybrana w przypadku SRBC, które unoszą się na wodzie przed dotarciem do komórek. Może to być dobra opcja z koralikami. Aby zminimalizować czas potrzebny na znalezienie zainfekowanych komórek, szklane naczynia z siatką mogą być używane do identyfikacji hMDM zakażonych HIV-1 przed przystąpieniem do rozpoczęcia testu fagocytozy. Wybrane komórki zakażone wirusem HIV, które mają wokół siebie "rozsądną" liczbę SRBC, zostaną szybko wybrane do rozpoczęcia akwizycji. "Rozsądna ilość SRBC" oznacza wystarczającą ilość co najmniej 10 SRBC na komórkę i niezbyt dużą, aby zapobiec maskowaniu fagosomów przez zewnętrzne SRBC.
Ponadto ważne jest, aby zoptymalizować warunki opsonizacji, aby zapewnić skuteczne rozpoznawanie i wychwyt przez komórki. Fagocytoza, w której pośredniczy FcR, jest konstytutywna, a hMDM są rutynowo bardzo skuteczne w wychwytywaniu za pośrednictwem FcR. Ponadto, aby fagocytoza przebiegała prawidłowo, warunki muszą być optymalne, gdy komora grzewcza ma temperaturę 37 °C i 5%CO2. Konieczne jest sprawdzenie gazu i temperatury przed rozpoczęciem testu fagocytozy.
Wreszcie, rozróżnienie zewnętrznych SRBC od wewnętrznych fagosomów i identyfikacja jądra w kanale BF są ważne dla analizy w oprogramowaniu ImageJ. Dlatego ważne są ustawienia tego kanału. Biorąc pod uwagę, że ostrość może zostać utracona podczas akwizycji, zalecamy pozyskiwanie stosów obrazów w osi Z, aby mieć pewność, że masz optymalną płaszczyznę do analizy prędkości fagosomów. Zaleca się posiadanie jednej komórki w jednym polu, aby analizować wszystkie zinternalizowane SRBC dla każdej komórki. Dlatego wybór obiektywu jest ważny, a tutaj użyliśmy 2 soczewek w funkcji rozmiaru komórki. Łatwiej było nam śledzić fagosomy za pomocą soczewki 100X, ale czasami komórki były zbyt duże, więc musieliśmy przełączyć się na soczewkę 63X. Wybór obiektywu ma również kluczowe znaczenie, gdy myślimy o analizie obrazu za pomocą ImageJ i tabeli arkusza kalkulacyjnego, ponieważ oba obiektywy implikują różne kalibracje x/y.
Pierwszym ograniczeniem tej techniki jest liczba próbek, które należy pobrać, aby uzyskać statystycznie istotne wyniki. Możemy zarejestrować kilka filmów na dawcę, ale zwykle nie więcej niż 2 komórki na warunek, na jedno danie. Rozwiązaniem tego ograniczenia w celu zwiększenia liczby próbek jest powtórzenie eksperymentów z większą liczbą dawców lub wykonanie wielopunktowego obrazowania XY, w zależności od mikroskopu. Niedogodnością ostatniej metody jest potencjalna utrata ostrości podczas zmotoryzowanego skanowania XYZ. Kolejnym ograniczeniem jest to, że ręczna kwantyfikacja prędkości jest długa i żmudna w porównaniu z automatyczną analizą. Do w pełni zautomatyzowanej analizy konieczne jest użycie cząstek znakowanych fluorescencyjnie, jak stwierdzono w pionierskich badaniach 4 z kulkami lateksowymi sprzężonymi z żelatyną ze skóry ryb, które zostały poddane algorytmowi śledzenia w oprogramowaniu MatLab. Alternatywą mogą być znakowane fluorescencyjnie przeciwciała lub kulki opsonizujące, ale podlegają one wybielaniu, co stanowi problem przy rejestrowaniu fagocytozy przez 1 godzinę. Inne badania donoszą o stosowaniu koralików lateksowych 13,14. Zauważyliśmy jednak, że internalizacja kulek lateksowych jest trudniejsza do wykrycia niż absorpcja SRBC. Rzeczywiście, punkt wyjścia kinetyki migracji wewnątrzkomórkowej jest ważny, aby znać wczesne defekty w ruchu fagosomalnym.
Główną zaletą opisywanej tutaj metody jest jej prostota i wykorzystanie darmowego oprogramowania. Aby wykonać ręczne śledzenie za pomocą oprogramowania ImageJ, musimy użyć pozycji fagosomu i jądra, a zatem musimy użyć twierdzenia Pitagorasa do obliczenia odległości między fagosomem a jądrem i mieć prędkość po regresji liniowej w oprogramowaniu arkusza kalkulacyjnego. Tę 3-etapową analizę można sprowadzić do jednego kroku, śledzenia, w oprogramowaniu ICY z wtyczką "Ręczne śledzenie". Dane wyjściowe są zatem bezpośrednio prędkością cząstki, która ma podążać, a w szczególności prędkością względną między 2 grupami (takimi jak fagosomy i jądro). Wreszcie, obliczenia pozwalają nam zmierzyć względną prędkość jednej cząstki w porównaniu z inną cząstką, która również może się poruszać.
Potencjalne przyszłe zastosowanie tej żywej analizy poklatkowej może dotyczyć cząstek widocznych w jasnym polu, takich jak bakterie, grzyby lub szczątki komórek. Różne zabiegi lub warunki infekcji wystarczające do zmodyfikowania dojrzewania fagosomalnego i właściwości aktywacji makrofagów skorzystałyby na tak wyrafinowanej analizie ruchu fagosomalnego w kierunku centrum komórki.
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
Dziękujemy dr Jamilowi Jubrailowi za przeczytanie manuskryptu. Praca ta była wspierana przez granty z CNRS, Inserm, Université Paris Descartes, Agence Nationale de la Recherche (2011 BSV3 025 02), Fondation pour la Recherche Médicale (FRM DEQ20130326518 w tym stypendium doktoranckie dla GLB) oraz Agence Nationale de Recherche sur le SIDA et les hépatites virales (ANRS, w tym stypendium podoktorskie dla CD) dla FN. A. Dumas był wspierany przez stypendia doktoranckie z Université Paris Descartes i Sidaction.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Naczynie do hodowli komórkowych Falcon 100 mm z powłoką TC | Corning | 353003 | Do produkcji wirusów |
| Naczynia ze szklanym dnem 35 mm niepowlekane 1.5 | MatTek corporation | P35G-1.5-14-C Do | akwizycji |
| Falcon Tissue Culture Plates 6-dołkowe | Thermo Fischer Scientific | Corning. Inc. 353934 | Dla ludzkich makrofagów pochodzących z monocytów |
| Ficoll-Plaque PLUS | Dominique Dutscher | 17-1440-03 | neutralny, silnie rozgałęziony, wysokomasowy, hydrofilowy polisacharyd w roztworze do wirowania gęstości |
| DPBS, bez wapnia, bez magnezu | Thermo Fischer Scientific | 14190-094 | RT |
| Dulbecco's Modified Eagle Medium (DMEM) 1x, płynny (o wysokiej glukozie) | GIBCO, sondy molekularne | 31966-021 | Konserwowane w 4 & stopniach; C ; do hodowli komórek HEK |
| RPMI 1640 pożywka GLUTAMAX Suplement | Technologie trwałości | 61870-010 | Zachowany w 4 & stopniach; C; dla hodowli hMDM |
| Fœ Serum na łydki (FCS) | Eurobio | CVFSVF0001 | Zachowany w temperaturze -20 ° C ; dekomplementarna |
| penicylina-streptomycyna (10 000 U/ml) | Thermo Fischer Scientific | 15140-122 | Konserwowany w temperaturze -20 ° C ; do hodowli hMDM |
| RPMI 1640 pożywka, bez czerwieni fenolowej (10x 500 ml) | Technologie życia | 11835-105 | Ciepły w 37 stopniach; C kąpiel wodna przed użyciem; do oznaczania fagocytozy |
| Odczynnik do transfekcji FuGENE6 | Promega | E2692 | Konserwowany w temperaturze 4 & stopni; C ; do produkcji wirusa |
| Czerwone krwinki owiec (SRBC) | Eurobio | DSGMTN00-0Q | Konserwowane w buforze Alsever w temperaturze 4 & stopni; C przed użyciem |
| Anty-owcze krwinki czerwone IgG | MP Biomedicals | 55806 | Konserwowane w 4 & stopniach; C |
| Surowica bydlęca Albumina Frakcja szoku cieplnego, pH 7, ≥ 98% | Sigma | A7906 | Zachowany przy -20 ° C |
| Mikroskop odwrócony DMI600 | Konfokalny | ||
| CSU-X1M1 | Yokogawa | ||
| 491 nm 50 mW laser | COBOLT CALYPSO | ||
| HCX PL APO CS Objectif | Leica | Obiektyw ; Powiększenie 100X ; Przysłona numeryczna 1,40 ; Olejek immersyjny | |
| CoolSnap HQ2 (FireWire) Aparat | fotograficzny Fotometria | Rozmiar piksela 6,45 i mikro; m x 6,45 i mikro; m ; Definicja 1,392 x 1,040 ; Kodowanie obrazu w oprogramowaniu 14 Bit | |
| Metamorph 7.7.5 | molekularne | Do sterowania mikroskopem | |
| GraphPad Prism | Do analizy statystycznej |
Bibliografia
- Flannagan, R. S., Jaumouille, V., Grinstein, S. The cell biology of phagocytosis. Annu. Rev. Pathol. 7, 61-98 (2012).
- Niedergang, F. Encyclopedia of Cell Biology. 2, Academic Press. Waltham, MA. 751-757 (2016).
- Blocker, A., Griffiths, G., Olivo, J. C., Hyman, A. A., Severin, F. F. A role for microtubule dynamics in phagosome movement. J Cell Sci. 111 (Pt 3), 303-312 (1998).
- Blocker, A., et al. Molecular requirements for bi-directional movement of phagosomes along microtubules. J Cell Biol. 137, 113-129 (1997).
- Flannagan, R. S., Cosio, G., Grinstein, S. Antimicrobial mechanisms of phagocytes and bacterial evasion strategies. Nat Rev Microbiol. 7, 355-366 (2009).
- Feasey, N. A., Dougan, G., Kingsley, R. A., Heyderman, R. S., Gordon, M. A. Invasive non-typhoidal salmonella disease: an emerging and neglected tropical disease in Africa. Lancet. 379, 2489-2499 (2012).
- Mazzolini, J., et al. Inhibition of phagocytosis in HIV-1-infected macrophages relies on Nef-dependent alteration of focal delivery of recycling compartments. Blood. 115, 4226-4236 (2010).
- Dumas, A., et al. The HIV-1 protein Vpr impairs phagosome maturation by controlling microtubule-dependent trafficking. J Cell Biol. 211, 359-372 (2015).
- Greenberg, S., el Khoury, J., Kaplan, E., Silverstein, S. C. A fluorescence technique to distinguish attached from ingested erythrocytes and zymosan particles in phagocytosing macrophages. J. Immunol. Methods. 139, 115-122 (1991).
- Koppensteiner, H., Banning, C., Schneider, C., Hohenberg, H., Schindler, M. Macrophage internal HIV-1 is protected from neutralizing antibodies. J Virol. 86, 2826-2836 (2012).
- Gartner, S. The macrophage and HIV: basic concepts and methodologies. Methods Mol Biol. 1087, 207-220 (2014).
- Wei, X., et al. Emergence of resistant human immunodeficiency virus type 1 in patients receiving fusion inhibitor (T-20) monotherapy. Antimicrob Agents Chemother. 46, 1896-1905 (2002).
- Harrison, R. E., Bucci, C., Vieira, O. V., Schroer, T. A., Grinstein, S. Phagosomes fuse with late endosomes and/or lysosomes by extension of membrane protrusions along microtubules: role of Rab7 and RILP. Mol Cell Biol. 23, 6494-6506 (2003).
- Toyohara, A., Inaba, K. Transport of phagosomes in mouse peritoneal macrophages. J Cell Sci. 94 (Pt 1), 143-153 (1989).
Przedruki i uprawnienia
