Opisujemy metodę generowania indukowalnych stabilnych linii komórkowych oznaczonych znacznikami lokalizacji i powinowactwa (LAP) do badania funkcji białek, czasoprzestrzennej lokalizacji subkomórkowej i sieci interakcji białko-białko.
Artykuł metodologiczny
Indukowalne, stabilne linie komórkowe znakowane na LAP do badania funkcji białek, lokalizacji czasoprzestrzennej i sieci interakcji białek
W tym artykule
Podsumowanie
Streszczenie
Kompleksy wielobiałkowe, a nie pojedyncze białka działające w izolacji, często rządzą szlakami molekularnymi regulującymi homeostazę komórkową. Opierając się na tej zasadzie, oczyszczanie krytycznych białek wymaganych do funkcjonowania tych szlaków wraz z ich natywnymi partnerami oddziałującymi nie tylko umożliwiło mapowanie składników białkowych tych szlaków, ale także zapewniło głębsze zrozumienie, w jaki sposób białka te koordynują swoje działania w celu regulacji tych szlaków. W tym kontekście zrozumienie czasoprzestrzennej lokalizacji białka i jego sieci interakcji białko-białko może pomóc w określeniu jego roli w szlaku, a także tego, w jaki sposób jego nieprawidłowa regulacja może prowadzić do patogenezy choroby. Aby zaspokoić tę potrzebę, zaprojektowano i z powodzeniem zastosowano kilka podejść do oczyszczania białek, takich jak tandemowe oczyszczanie powinowactwa (TAP) oraz lokalizacja i oczyszczanie powinowactwa (LAP). Niemniej jednak, aby zastosować te podejścia do analiz proteomicznych w skali szlaku, strategie te muszą zostać uzupełnione o nowoczesne osiągnięcia technologiczne w zakresie klonowania i generowania stabilnych linii komórkowych ssaków. W tym miejscu opisujemy metodę generowania znakowanych przez LAP ludzkich indukowalnych stabilnych linii komórkowych w celu zbadania lokalizacji subkomórkowej białek i sieci interakcji białko-białko. Podejście to zostało z powodzeniem zastosowane do rozbioru wielu szlaków komórkowych, w tym podziału komórkowego, i jest kompatybilne z wysokoprzepustowymi analizami proteomicznymi.
Wprowadzenie
Aby zbadać funkcję komórkową niescharakteryzowanego białka, ważne jest określenie jego in vivo czasoprzestrzennej lokalizacji subkomórkowej i jego oddziałujących partnerów białkowych. Tradycyjnie, pojedyncze i tandemowe znaczniki epitopów połączone z końcem N lub C białka będącego przedmiotem zainteresowania były wykorzystywane w celu ułatwienia lokalizacji białek i badań interakcji białek. Na przykład technologia tandemowego oczyszczania powinowactwa (TAP) umożliwiła izolację natywnych kompleksów białkowych, nawet tych, które występują w niewielkiej obfitości, zarówno w liniach komórkowych drożdży, jak i ssaków1,2. Technologia oczyszczania lokalizacji i powinowactwa (LAP) jest nowszym osiągnięciem, które modyfikuje procedurę TAP w celu uwzględnienia komponentu lokalizacyjnego poprzez wprowadzenie białka zielonej fluorescencji (GFP) jako jednego ze znaczników epitopów3. Podejście to pozwoliło naukowcom lepiej zrozumieć subkomórkową lokalizację białka w żywych komórkach, zachowując jednocześnie zdolność do przeprowadzania złożonych oczyszczań TAP w celu mapowania sieci interakcji białko-białko.
Jednak istnieje wiele problemów związanych z używaniem technologii TAP/LAP, które utrudniają ich powszechne stosowanie w komórkach ssaków. Na przykład czas niezbędny do wytworzenia stabilnej linii komórkowej wykazującej ekspresję białka znakowanego TAP/LAP będącego przedmiotem zainteresowania; który zazwyczaj polega na klonowaniu interesującego genu do wektora wirusowego i wybraniu stabilnych integrantów z pojedynczych komórek o pożądanym poziomie ekspresji. Ponadto wiele szlaków komórkowych jest wrażliwych na nadekspresję białek konstytutywnych (nawet na niskich poziomach) i może zatrzymywać komórki lub wywoływać śmierć komórki w czasie, uniemożliwiając wytworzenie stabilnej linii komórkowej TAP/LAP. Te i inne ograniczenia sprawiły, że metodologie LAP/TAP nie stały się wysokowydajnymi systemami lokalizacji białek i wyjaśniania kompleksów białkowych. W związku z tym istnieje duże zainteresowanie opracowaniem indukowalnego, wysokoprzepustowego systemu znakowania LAP dla komórek ssaków, który wykorzystuje obecne innowacje w technologiach klonowania i linii komórkowych.
Tutaj prezentujemy protokół generowania stabilnych linii komórkowych z indukowanymi przez Doksycyklinę/Tetracyklinę (Dox/Tet) białkami znakowanymi LAP, który wykorzystuje postępy zarówno w technologii klonowania, jak i linii komórkowych ssaków. Takie podejście usprawnia pozyskiwanie danych w odniesieniu do lokalizacji subkomórkowej białek znakowanych LAP, oczyszczania kompleksów białkowych i identyfikacji białek oddziałujących4. Chociaż proteomika powinowactwa wykorzystuje szeroki zakres technik do wyjaśniania kompleksów białkowych5, nasze podejście jest korzystne dla przyspieszenia identyfikacji tych kompleksów i ich natywnych sieci interakcji oraz jest podatne na wysokoprzepustowe znakowanie białek, które jest niezbędne do badania złożonych szlaków biologicznych zawierających wiele składników białkowych. Kluczem do tego podejścia są postępy w strategiach klonowania, które umożliwiają wysoką wierność i przyspieszone klonowanie docelowych genów do szeregu wektorów do ekspresji genów in vitro, w różnych organizmach, takich jak bakterie i bakulowirusy, oraz w komórkach ssaków6,7. Ponadto w ramach współpracy w ramach projektu ORFeome sklonowano tysiące zweryfikowanych sekwencji otwartych ramek odczytu w wektorach, które uwzględniają te postępy w klonowaniu, które są dostępne dla społeczności naukowej8-11. W naszym systemie wektor znakowania LAP pGLAP1 umożliwia jednoczesne klonowanie dużej liczby klonów, co ułatwia znakowanie LAP o wysokiej przepustowości. Ta przyspieszona procedura klonowania jest połączona z uproszczonym podejściem do generowania linii komórkowych z genami oznaczonymi znacznikiem LAP, które są umieszczane w pojedynczym, wcześniej określonym locus genomu. Wykorzystuje to linie komórkowe, które zawierają w swoim genomie pojedyncze miejsce docelowe rozpoznawania flippazy (FRT), które jest miejscem integracji genów znakowanych LAP. Te linie komórkowe wyrażają również represor tetracykliny (TetR), który wiąże się z operatorami Tet (TetO2) przed genami znakowanymi LAP i wycisza ich ekspresję w przypadku braku Dox / Tet. Pozwala to na indukowaną przez Dox/Tet ekspresję białka znakowanego przez LAP w dowolnym momencie. Zdolność do indukowanej ekspresji białek znakowanych LAP ma kluczowe znaczenie, ponieważ wiele szlaków komórkowych jest wrażliwych na poziomy krytycznych białek rządzących szlakiem i może zatrzymać wzrost komórki lub wywołać śmierć komórki, gdy białka te są konstytutywnie nadmiernie eksprymowane, nawet na niskich poziomach, co uniemożliwia wytwarzanie nieindukowalnych stabilnych linii komórkowych znakowanych LAP12.
Protokół
UWAGA: Przegląd generowania indukowalnych stabilnych linii komórkowych znakowanych LAP dla dowolnego interesującego białka jest zilustrowany na rysunku 1, a przegląd ekspresji, oczyszczania i przygotowania białek znakowanych na LAP jest zilustrowany na rysunku 3.
1. Klonowanie otwartej ramki odczytu (ORF) interesującego genu do wektora znacznika LAP
- Klonowanie ORF genu będącego przedmiotem zainteresowania do wektora wahadłowca.
- Użyj reakcji łańcuchowej polimerazy (PCR), aby amplifikować ORF będący przedmiotem zainteresowania odpowiednimi miejscami attB1 i attB2 w starterach dla fuzji N-końcowej lub fuzji C-końcowej. Patrz Tabela 1 dla sekwencji starterów i Tabela 2 dla warunków PCR.
- Żel oczyszcza produkty PCR, rozpuszczając je na 1% żelu agarozowym. Z żelu należy wyciąć amplifikowany pasek o odpowiednim rozmiarze i wyekstrahować go z plastra żelu za pomocą zestawu do ekstrakcji żelu DNA zgodnie z instrukcjami producenta.
- Inkubować oczyszczony attB zawierający produkty PCR z attP zawierającym wektor czółenka i rekombinazę, która umożliwia rekombinację produktów PCR do wektora zgodnie z instrukcjami producenta (patrztabela M ateriałów).
UWAGA: Puste wektory wahadłowe i wektory znakujące LAP zawierają gen CCDB i muszą być rozmnażane w komórkach bakteryjnych opornych na CCDB (patrz Tabela materiałów). Jednak gen ccdB jest rekombinowany, gdy ORF jest wprowadzany do tych wektorów, dlatego należy używać standardowych komórek DH5α E. coli podczas rozmnażania wektorów ze sklonowanymi ORF. - Przekształć komórki DH5α E. coli z 1 μl produktu reakcji i umieścić przekształcone komórki na płytce agarowej z bulionu Luria (LB) z 50 mg/ml Kanamycyny13.
- Wybierz kolonie odporne na kanamycynę.
- Hodować wybrane kolonie w pożywce LB z 50 mg/ml kanamycyny, wykonać mini-przygotowanie DNA i potwierdzić integrację genów przez sekwencjonowanie DNA przy użyciu starterów sekwencjonowania wymienionych w Tabeli 3.
- Przenoszenie interesującego genu z wektora wahadłowca do wektora znacznika LAP.
- Inkubować wektor czółenka zawierający zweryfikowany pod kątem sekwencji gen zainteresowania ORF z wektorem znacznika LAP (pGLAP1 dla fuzji N-końcowej) i rekombinazą, która pośredniczy w przeniesieniu interesującego genu z wektora wahadłowca do wektora znacznika LAP zgodnie z instrukcjami producenta (patrz Materiały).
UWAGA: Szereg wektorów LAP/TAP, które mogą być używane w oparciu o pożądany promotor, znacznik epitopowy oraz znacznik N lub C-końcowy, można znaleźć w Tabeli 4. - Przekształć komórki DH5α E. coli w 1 μl produktu reakcji i umieścić przekształcone komórki na płytce agarowej LB ze 100 mg/ml ampicyliny13.
- Wybierz kolonie oporne na ampicylinę.
- Hoduj wybrane kolonie w pożywce LB z 100 mg / ml ampicyliny, wykonaj mini-przygotowanie DNA i potwierdź integrację genów przez sekwencjonowanie DNA przy użyciu starterów sekwencjonowania wymienionych w Tabeli 5.
- Inkubować wektor czółenka zawierający zweryfikowany pod kątem sekwencji gen zainteresowania ORF z wektorem znacznika LAP (pGLAP1 dla fuzji N-końcowej) i rekombinazą, która pośredniczy w przeniesieniu interesującego genu z wektora wahadłowca do wektora znacznika LAP zgodnie z instrukcjami producenta (patrz Materiały).
2. Generowanie indukowalnej stabilnej linii komórkowej, która wyraża gen oznaczony tagiem LAP
- Wybierz linię komórkową najlepiej dopasowaną do interesującego Cię projektu. Alternatywnie, utwórz linię komórkową gospodarza z dowolnej istniejącej linii komórkowej, która konstytutywnie wyraża TetR i zawiera miejsce FRT, które pozwala na stabilną integrację genu znakowanego LAP z genomem (patrz Materiały).
UWAGA: Ten protokół wykorzystuje linię komórkową HEK293, która zawiera TetR i miejsce FRT, które jest hodowane w pożywce -Tet DMEM / F12 [wykonanej z 10% płodowej surowicy bydlęcej (FBS), która jest pozbawiona tetracykliny (-Tet)] 4. - Określić minimalne stężenie higromycyny wymagane do zabicia linii komórkowej gospodarza w ciągu 1 do 2 tygodni po dodaniu leku. Stężenie może się różnić w zależności od linii komórkowych gospodarza, przy czym większość z nich waha się od 100 μg/ml do 800 μg/ml.
UWAGA: Komórki HEK293 wyhodowane w pożywce -Tet DMEM/F12 ze 100 μg/ml higromycyny w temperaturze 37 °C i 5% CO2 umrą w ciągu 1-2 tygodni. - Kotransfekcja wektora, który wyraża rekombinazę flippazy (pośredniczy w integracji genu znakowanego LAP z miejscem FRT w genomie komórki) z wektorem znakowanym LAP do komórek HEK293 za pomocą odczynnika do transfekcji zgodnie z instrukcjami producenta. Użyj stosunku 4:1 wektora rekombinazy do wektora LAP14,
UWAGA: Optymalny stosunek zależy od linii komórkowej gospodarza i metody transfekcji i może wymagać miareczkowania. Stosunek 4:1 działa dobrze dla większości linii komórkowych. Dołączyć pozorowaną tabliczkę transfekowaną jako kontrolę negatywną. - Jednego dnia po transfekcji zastąp pożywkę -Tet DMEM/F12 świeżą pożywką.
- Dwa dni po transfekcji podziel komórki do 25% zbiegu. Pozwól komórkom ~ 5 godzin się przyłączyć, a następnie dodaj pożywkę -Tet DMEM/F12 zawierającą higromycynę o stężeniu określonym w kroku 2.2. W przypadku komórek HEK293 użyj 100 μg/ml Hygromycin.
UWAGA: Linia komórkowa FRT zawierająca HEK293 zawiera również TetR, który jest związany z opornością na blasticydynę, dlatego 5 μg / ml blasticydyny jest używane podczas procesu selekcji stabilnej linii komórkowej w celu selekcji TetR i zminimalizowania nieszczelnej ekspresji. - W razie potrzeby wymieniać pożywkę -Tet DMEM/F12 zawierającą higromycynę, aż pojawią się wyraźne ogniska komórkowe, które przypominają nieprzezroczyste plamy na przezroczystej płytce.
- Dodać 20 μl trypsyny na wierzch każdego ogniska komórkowego i pipetować w górę i w dół 2 razy za pomocą końcówki do pipety o pojemności 200 μl. Umieść komórki na 24-dołkowej płytce i namnażaj komórki przez ciągły wzrost w pożywkach -Tet DMEM/F12 zawierających higromycynę.
- Komórki przesiewowe pod kątem indukowalnej ekspresji białka znakowanego LAP za pomocą mikroskopii fluorescencyjnej komórek stałych lub żywych komórek i/lub Western blot dla znacznika GFP w obrębie znacznika LAP15.
3. Oczyszczanie kompleksów białkowych oznaczonych LAP
UWAGA: Poniższy protokół oczyszczania białek ze znacznikiem LAP zawiera szczegółowe zalecenia dotyczące warunków i objętości stosowanych do typowego oczyszczania białek znakowanych na LAP w oparciu o wcześniejsze doświadczenia. Należy jednak zachować ostrożność w celu zapewnienia, że optymalizacja empiryczna jest przeprowadzana dla każdego kompleksu białkowego i poziomu ekspresji białka, który jest przedmiotem zainteresowania, aby zapewnić najlepsze wyniki.
- Wzrost komórek i zbieranie komórek.
- Rozszerz zwalidowaną linię komórkową znakowaną na LAP do izolacji TAP kompleksów białkowych, poprzez ciągłe przechodzenie wszystkich komórek HEK293 do większych płytek i / lub butelek rolkowych w pożywce -Tet DMEM/F12 w temperaturze 37 °C i 5% CO2 .
- W przypadku linii komórkowych indukowanych Tet/Dox, indukować przez 10-15 godzin w stężeniu 0,2 μg/ml Tet/Dox, gdy komórki osiągną ~70% konfluencji, przed pobraniem komórek.
UWAGA: Dla każdego białka należy określić stężenie i czas indukcji, zaleca się miareczkowanie 0,1-1 μg/ml Tet/Dox przez 10-15 godzin. - Zbieraj komórki przez mieszanie lub trypsynizację i osadzaj komórki w ilości 875 x g przez 5-10 minut.
- Sprzężenie przeciwciała anty-GFP z kulkami białka A
- Użyj 40 μg przeciwciała do immunoprecypitacji z lizatu przygotowanego z 0,5 ml osadu komórkowego o objętości upakowanych komórek (PCV).
UWAGA: Ilość potrzebnego przeciwciała będzie zależeć między innymi od obfitości białka znakowanego na LAP i będzie wymagała optymalizacji. Zalecane jest miareczkowanie 10-40 μg. - Zrównoważyć 160 μl objętości upakowanej (PV) białka A w PBST (PBS + 0,1% Tween-20) w probówce o pojemności 1,5 ml. Przemyć 3 razy 1 ml PBST.
UWAGA: Wszystkie prania w tym miejscu przeprowadza się poprzez odwirowanie kulek o stężeniu 5 000 x g przez 10 sekund. - Zawiesić kulki w 500 μl PBST i dodać 80 μg oczyszczonego z powinowactwa króliczego przeciwciała anty-GFP do każdej probówki ze 160 μl kulek. Mieszaj przez 1 godzinę w temperaturze pokojowej (RT).
- Umyj koraliki 2 razy 1 ml PBST. Następnie przemyj koraliki 2 razy 1 ml 0,2 M boranu sodu o pH 9 (20 ml 0,2 M boranu sodu + 15 ml 0,2 M kwasu borowego). Po ostatnim płukaniu dodać 900 μl 0,2 M boranu sodu o pH 9, aby uzyskać ostateczną objętość do 1 ml.
- Dodać 100 μl 220 mM dimetylopimelimidatu (DMP) do końcowego stężenia 20 mM. Delikatnie obracaj rurki w pozycji RT przez 30 minut. W przypadku 220 mM DMP należy ponownie zawiesić zawartość jednej butelki 50 mg w 877 μl 0,2 M boranu sodu o pH 9 i natychmiast dodać do zawiesiny kulek.
- Po inkubacji z DMP przemyć kulki 1 raz 1 ml 0,2 M etanoloaminy, 0,2 M NaCl pH 8,5 w celu dezaktywacji resztkowego środka sieciującego. Ponownie zawiesić kulki w 1 ml tego samego buforu i obracać przez 1 godzinę w temperaturze pokojowej. Granulki i kulki ponownie zawiesić w 500 μl 0,2 M etanoloaminy, 0,2 M NaCl pH 8,5. Koraliki są stabilne przez kilka miesięcy w temperaturze 4 °C.
- Użyj 40 μg przeciwciała do immunoprecypitacji z lizatu przygotowanego z 0,5 ml osadu komórkowego o objętości upakowanych komórek (PCV).
- Przygotowanie do lizy komórek i kompleksowego oczyszczania
- Przygotować LAPX (gdzie X jest pożądanym stężeniem soli [mM KCl] buforu LAP; 300 mM dla lizy komórek, 200 mM dla większości płukania kulek i 100 mM dla płukania kulek przed elucjącją) przez przygotowanie roztworu o pH 7,4 zawierającego 50 mM kwasu 4-(2-hydroksyetylo)-1-piperazynoetanosulfonowego (HEPES), X mM KCl, 1 mM glikolu etylenowego kwasu tetraoctowego (EGTA), 1 mM MgCl2 i 10% glicerolu.
UWAGA: Składniki tego bufora służą do przybliżania środowiska w żywych komórkach. HEPES jest stosowany jako bufor w pH 7,2-8,2. KCl to sól używana do utrzymania siły jonowej buforu. EGTA jest środkiem chelatującym, który wiąże jony wapnia w celu obniżenia poziomu wapnia w porównaniu z magnezem. Glicerol i MgCl2 są stosowane w celu poprawy stabilności białek. - Przygotować bufor LAPXN, dodając 0,05% nonylofenoksypolietylenoksyetanolu do buforu LAPX.
UWAGA: Nonyl phenoxyethoxylethanol jest łagodnym detergentem, który rozpuszcza białka, ale zachowuje interakcje białko-białko, dlatego podczas procesu ekstrakcji stosuje się wyższe stężenie, a następnie obniża się je na etapach wiązania i mycia.
- Przygotować LAPX (gdzie X jest pożądanym stężeniem soli [mM KCl] buforu LAP; 300 mM dla lizy komórek, 200 mM dla większości płukania kulek i 100 mM dla płukania kulek przed elucjącją) przez przygotowanie roztworu o pH 7,4 zawierającego 50 mM kwasu 4-(2-hydroksyetylo)-1-piperazynoetanosulfonowego (HEPES), X mM KCl, 1 mM glikolu etylenowego kwasu tetraoctowego (EGTA), 1 mM MgCl2 i 10% glicerolu.
- Przygotowanie lizatów komórkowych
- Zawiesić 500 μl PCV w 2,5 ml LAP300 z 0,5 mM ditiotreitolem (DTT) i inhibitorami proteazy. Dodać 90 μl 10% nonylofenoksyetoksyetanolu (0,3% końcowego) i wymieszać przez odwrócenie.
- Umieścić na lodzie na 10 minut. Wirować przy 21 000 x g przez 10 minut. Zebrać ten supernatant o niskiej prędkości obrotowej (LSS). Pobrać 10 μl próbki LSS do analizy żelu.
- Przenieś LSS do probówki TLA100.3 i wiruj z prędkością 100 000 x g przez 1 godzinę w temperaturze 4 °C. Zebrać ten supernatant o dużej prędkości (HSS) w probówce i umieścić na lodzie. Pobrać 10 μl próbki HSS do analizy żelu.
UWAGA: Unikaj pobierania najwyższej warstwy lipidowej i dolnej warstwy resztek komórkowych. Warstwa lipidowa powinna zostać usunięta przez aspirację próżniową przed pobraniem HSS.
- Pierwsze przechwytywanie powinowactwa: wiązanie z kulkami anty-GFP
- Wstępnie eluujące kulki sprzężone z przeciwciałami (użyj 160 μl kulek na 0,5 ml granulki komórkowej (PCV)) przemywając je 3 razy 1 ml buforu elucyjnego [3,5 M MgCl2 z 20 mM Tris, pH 7,4] w celu pozbycia się niesprzężonych przeciwciał i zmniejszenia tła. Rób szybko. Nie zostawiaj koralików w soli przez długi czas.
- Umyj koraliki 3 razy 1 ml LAP200N. Mieszać ekstrakt HSS z kulkami przeciwciał przez 1 godzinę w temperaturze 4 °C. Wirować przy 21 000 x g przez 10 min. Pobrać 10 μl próbki supernatantu (tj. przepływowego (FT)) do analizy żelowej.
- Przemyj kulki 3 razy 1 ml LAP200N z 0,5 mM DTT i inhibitorami proteazy. Przemyj koraliki 2 razy (po 5 minut każdy) 1 ml LAP200N z 0,5 mM DTT i inhibitorami proteazy. Przemyć szybko 2 razy 1 ml LAP200N z 0,5 mM DTT i bez inhibitorów proteazy przed dodaniem proteazy wirusa wytrawiania tytoniu (TEV).
- Dekolt TEV
- Rozcieńczyć 10 μg proteazy TEV w 1 ml LAP200N i obrócić probówki w temperaturze 4 °C przez noc.
UWAGA: Ten krok można zoptymalizować dla dowolnego białka znakowanego LAP, które ma zostać ukończone w ciągu kilku godzin, dostosowując stężenie proteazy TEV, co może pomóc w zachowaniu kompleksów białkowych znakowanych LAP. - Granulki i przenieść supernatant do świeżej probówki. Przepłukać kulki dwukrotnie 160 μl LAP200N z 0,5 mM DTT i inhibitorami proteazy (potrójne stężenie), aby usunąć wszelkie resztki białka. Pobrać 10 μl próbki supernatantu do analizy żelu.
- Rozcieńczyć 10 μg proteazy TEV w 1 ml LAP200N i obrócić probówki w temperaturze 4 °C przez noc.
- Drugie wychwytywanie powinowactwa: wiązanie z białkiem S agarozy
- Przemyć 1 tubkę 80 μl zawiesiny agarozy białkowej S (40 μl żywicy pakowanej) 3 razy 1 ml LAP200N.
UWAGA: Wiązanie białka S ze znacznikiem S spowoduje odtworzenie aktywnej RNazy i należy rozważyć alternatywny drugi znacznik epitopowy dla kompleksów białkowych zawierających RNA. - Dodać supernatant eluowany TEV do kulek agarozy z białka S i rozdrabniać przez 3 godziny w temperaturze 4 °C. Granulki i przemyć 3 razy 1 ml LAP200N z 0,5 mM DTT i inhibitorami proteazy. Umyj koraliki 2 razy 1 ml LAP100.
- Przemyć 1 tubkę 80 μl zawiesiny agarozy białkowej S (40 μl żywicy pakowanej) 3 razy 1 ml LAP200N.
- Elucja białek
- Elute białka S z agarozy białka S przez dodanie 50 μl 4x buforu próbki Laemmli i ogrzewanie w temperaturze 97 °C przez 10 min.
UWAGA: Białka można również eluować z kulek za pomocą buforu elucyjnego (3,5 M MgCl2 z 20 mM Tris, pH 7,4).
- Elute białka S z agarozy białka S przez dodanie 50 μl 4x buforu próbki Laemmli i ogrzewanie w temperaturze 97 °C przez 10 min.
4. Identyfikacja oddziałujących białek za pomocą analizy spektrometrii mas
- Zbadać jakość oczyszczania, analizując pobrane próbki za pomocą elektroforezy w żelu poliakrylamidowym z dodecylosiarczanu sodu (SDS-PAGE), barwienia żelu srebrem (patrz tabela materiałów) oraz poprzez immunoblotting eluatów i sondowanie przeciwciałami anty-GFP, aby upewnić się, że oczyszczanie znakowane na LAP zadziałało16, patrz rysunek 4.
- Aby zidentyfikować stechiometryczne i substechiometryczne gatunki współoczyszczające, należy pobrać końcową próbkę elucyjną i oddzielić ją za pomocą SDS-PAGE. Wybarwić żel barwnikiem białkowym zgodnym ze spektrometrią mas. Z żelu należy wyciąć najbardziej wydatne prążki i przestrzeń między nimi i oddzielnie przetworzyć je do analizy za pomocą spektrometrii mas16.
UWAGA: Istnieje wiele podejść do rozdzielania końcowych eluatów oczyszczających i przygotowania ich do spektrometrii mas5. Na przykład kompleksy oczyszczone metodą LAP można eluować z kulek białka S przy użyciu wysokiej zawartości soli (3,5 M MgCl2), a cała populacja białek en masse może być analizowana za pomocą spektrometrii mas17. Alternatywnie, końcowe eluaty można oddzielić na 1 mm za pomocą SDS-PAGE, a pojedyncze pasmo 1 mm można wyciąć i przeanalizować. To usuwa złożoną mieszaninę z wszelkich kulek lub cząstek stałych, które będą zakłócać analizę.
Wyniki
Aby wykazać użyteczność tego systemu, otwarta ramka odczytu (ORF) białka wiążącego mikrotubule Tau została sklonowana do wektora wahadłowego poprzez amplifikację ORF Tau za pomocą starterów zawierających miejsca attB1 i attB2 (Tabela 1) oraz inkubację produktów PCR z wektorem wahadłowym i rekombinazą pośredniczącą w insercji produktów PCR do wektora wahadłowego. Produkty reakcji wykorzystano do transformacji bakterii DH5α13, a DNA plazmidowe z kolonii opornych na kanamycynę poddano sekwencjonowaniu, aby potwierdzić insercję Tau. Zwalidowany sekwencyjnie wektor wahadłowy-Tau posłużył następnie do przeniesienia ORF Tau do wektora pGLAP1, który połączył Tau w ramach odczytu z tagiem LAP (EGFP-TEV-S-Protein), poprzez inkubację wektora wahadłowego-Tau z wektorem pGLAP1 oraz rekombinazą pośredniczącą w przeniesieniu ORF z wektora wahadłowego do pGLAP1. Produkty reakcji wykorzystano do transformacji bakterii DH5α13, a DNA plazmidowe z kolonii opornych na ampicylinę poddano sekwencjonowaniu, aby upewnić się, że fuzja LAP-Tau zachowała ramkę odczytu. Zwalidowany sekwencyjnie pGLAP1-LAP-Tau został następnie kotransfekowany wraz z wektorem wykazującym ekspresję enzymu rekombinacyjnego flippazy do komórek HEK293 zawierających w genomie pojedyncze miejsce rozpoznawane przez flippazę (FRT), które jest miejscem integracji genów z tagiem LAP14. Linia komórkowa ta wykazuje również ekspresję TetR, który wiąże się z operatorami Tet powyżej genów z tagiem LAP i wycisza ich ekspresję w obecności Tet/Dox. Stabilne integranty wyselekcjonowano w pożywce DMEM/F12 bez Tet z dodatkiem 100 µg/ml hygromycyny przez 5 dni. Poszczególne ogniska komórek opornych na hygromycynę zbierano poprzez dodanie 20 µl trypsyny na wierzch i dwukrotne pipetowanie w górę i w dół. Komórki umieszczono na płytce 24-dołkowej i namnażano poprzez ciągłą hodowlę w pożywce DMEM/F12 bez Tet.
Aby zweryfikować, czy komórki oporne na hygromycynę są zdolne do ekspresji LAP-Tau, komórki HEK293 LAP-Tau indukowano 0,1 µg/ml Dox przez 15 h, a następnie przygotowano ekstrakty białkowe z komórek nieindukowanych oraz indukowanych Dox. Ekstrakty te rozdzielono za pomocą SDS-PAGE, przeniesiono na membranę PVDF i poddano immunoblottingowi w kierunku GFP oraz tubuliny jako kontroli załadunku. Jak widać na Rysunku 4A, LAP-Tau (wizualizowany przeciwciałami anty-GFP) był ekspresowany wyłącznie w obecności Dox. Aby potwierdzić, że LAP-Tau ulega prawidłowej lokalizacji w wrzecionie mikrotubularnym podczas mitozy, co wykazano wcześniej dla endogennej białka Tau18, komórki HEK293 LAP-Tau indukowano 0,1 µg/ml Dox przez 15 h, a następnie utrwalono 4% paraformaldehydem i poddano podwójnemu barwieniu na DNA (Hoechst 33342) oraz mikrotubule (przeciwciała anty-tubulina). Zgodnie z oczekiwaniami, LAP-Tau zlokalizowano we wrzecionie mitotycznym podczas metafazy mitozy (Rysunek 4B). Aby sprawdzić, czy LAP-Tau i jego białka oddziałujące mogą zostać oczyszczone za pomocą tego systemu, komórki HEK293 LAP-Tau hodowano w butelkach obrotowych do uzyskania ok. 70% konfluencji, indukowano 0,1 µg/ml Dox przez 15 h, zbierano poprzez wytrząsanie, lizowano buforem LAP300, a następnie oczyszczono LAP-Tau zgodnie z powyższym protokołem. Eluaty z oczyszczania LAP-Tau rozdzielono za pomocą SDS-PAGE, a żel poddano barwieniu srebrem. Rysunek 4C przedstawia oczyszczanie LAP-Tau; białko LAP-Tau zostało oznaczone gwiazdką, a widoczne są również kilka innych prążków wskazujących na białka oddziałujące z Tau.

Rysunek 1: Przegląd procesu generowania indukowalnych stabilnych linii komórkowych z tagiem LAP dla dowolnego białka docelowego. Ramka odczytu (ORF) genów docelowych jest amplifikowana z wykorzystaniem miejsc attB1 i attB2 flankujących odpowiednio sekwencje końców 5' i 3' (sekwencje starterów podano w Tabeli 1), a następnie klonowana do wektora wahadłowego. Zweryfikowane sekwencyjnie wektory wahadłowe z genem docelowym są następnie wykorzystywane do przeniesienia genu docelowego do wektora pGLAP1. Zweryfikowany sekwencyjnie wektor pGLAP1 z genem docelowym jest następnie kotransfekowany wraz z wektorem zawierającym rekombinazę flippazę do pożądanej linii komórkowej, która posiada w swoim genomie pojedyncze miejsce rozpoznawania flippazy (FRT), będące miejscem integracji genów z tagiem LAP. Linie komórkowe te ekspresują również represor Tet (TetR), który wiąże się z operatorami Tet (TetO2) powyżej genów z tagiem LAP i wycisza ich ekspresję w obecności Tet/Dox. Gen docelowy z tagiem LAP jest następnie rekombinowany do miejsca FRT, a stabilne integranty są selekcjonowane za pomocą hygromycyny. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
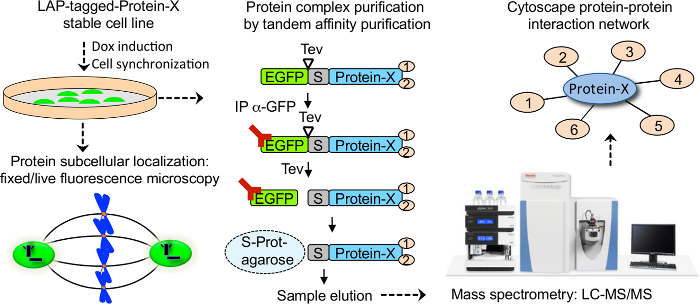
Rycina 2: Przegląd zastosowań stabilnych linii komórkowych z etykietą LAP. Indukowalne stabilne linie komórkowe z etykietą LAP są indukowane do ekspresji białka docelowego z etykietą LAP poprzez dodanie Dox i mogą być synchronizowane na różnych etapach cyklu komórkowego lub stymulowane chemikaliami bądź ligandami w celu aktywacji dowolnej pożądanej ścieżki sygnalizacyjnej. Lokalizację wewnątrzkomórkową białka docelowego z etykietą LAP można analizować za pomocą obrazowania żywych lub utrwalonych komórek. Białka z etykietą LAP mogą być również oczyszczane metodą tandemowej powinowactwa, a ich białka oddziałujące mogą być identyfikowane za pomocą tandemowej spektrometrii mas sprzężonej z chromatografią cieczową (LC-MS/MS). Wreszcie, program Cytoscape może zostać użyty do wygenerowania sieci oddziaływań białko-białko dla białka przynęty. Dox oznacza doksycyklinę, IP oznacza immunoprecypitat, EGFP oznacza ulepszone zielone białko fluorescencyjne, Tev oznacza miejsce cięcia proteazy TEV, a S oznacza etykietę S. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.

Rysunek 3: Przegląd ekspresji, oczyszczania i przygotowania do spektrometrii mas białka z tagiem LAP. Protokół składa się z 9 kroków: 1) wzrost i indukcja ekspresji białka z tagiem LAP, 2) zbieranie i liza komórek, 3) przygotowanie lizatów, 4) wiązanie lizatów do kulek z przeciwciałami przeciwko GFP, 5) odcięcie tagu GFP za pomocą proteazy TEV, 6) wiązanie lizatów do kulek z białkiem S, 7) elucja białka przynęty oraz białek oddziałujących i 8-9) przygotowanie próbek do analiz proteomicznych opartych na spektrometrii mas. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.

Rysunek 4: Weryfikacja ekspresji LAP-Tau. (A) Analiza Western blot (WB) próbek białek z nieindukowanych i indukowanych Doksycykliną (Dox) komórek HEK293 LAP-Tau, z użyciem przeciwciał anty-GFP oraz anty-Tubulinę w celu wykrycia odpowiednio białka Tau z tagiem LAP oraz kontroli ładowania Tubuliny. Zwróć uwagę, że LAP-Tau jest ekspresowane tylko wtedy, gdy komórki są indukowane Dox. (B) Komórki mitotyczne wykazujące ekspresję LAP-Tau zostały utrwalone i poddane podwójnemu barwieniu na DNA (Hoechst 33342) oraz Tubulinę (Tub) z użyciem przeciwciał anty-tubulinowych, a następnie analizowano subkomórkową lokalizację LAP-Tau za pomocą mikroskopii fluorescencyjnej. Zauważ, że LAP-Tau lokalizuje się w wrzecionie mitotycznym i biegunach wrzeciona podczas mitozy. (C) Żel barwiony srebrem po oczyszczaniu LAP-Tau. MW oznacza masę cząsteczkową, CL oznacza oczyszczone lizaty, a E oznacza końcowe eluatu. Próbki naniesiono na żel SDS-PAGE 4-20% i poddano barwieniu srebrem w celu wizualizacji oczyszczonych białek. Zauważ, że prążek odpowiadający LAP-Tau jest zaznaczony gwiazdką, a widoczne są również kilka innych prążków odpowiadających białkom współoczyszczanym. Kliknij tutaj, aby zobaczyć powiększoną wersję tego rysunku.
| fuzja N-końcowa | |
| Wstęp | 5'-GGGGACAAGT TTGTACAAAAAAGCAGGCTTCATG-(>18gsn)-3’ |
| Odwrócenie | 5'-GGGGACCACTTTGTACAAGAAAGCTGGGTT TTATCA-(>18gsn)-3’ |
| Fuzja C-końcowa | |
| Wstęp | 5'-GGGGACAAGTTTGTACAAAAAAGCAGGCTTCACC- (>18gsn)-3’ |
| Odwrócenie | 5'-GGGGACCACTTTGTACAAGAAAGCTGGGTG-(>18gsn)-3’ |
Tabela 1: Primery bezpośrednie i odwrotne do amplifikacji ramek odczytu (ORF) zainteresowania w celu ich insercji do wektora transmisyjnego. Miejsca attB zaznaczono pogrubioną czcionką, gsn oznacza dodanie do primeru więcej niż 18 nukleotydów specyficznych dla genu.
| Krok | Temperatura | Czas | |
| Wstępna denaturacja | 94 °C | 2 min | |
| Cykle amplifikacji PCR (35) | Denaturacja | 94 °C | 30 sek. |
| Wyżarzanie | 55 °C (w zależności od Tm startera) | 30 s | |
| Przedłużenie | 72 °C | 1 min/kb | |
| Przytrzymać | 4 °C | bezterminowo | |
Tabela 2: Warunki PCR dla amplifikacji wybranych ORF.
| Wektor | Forwardowy starter do sekwencjonowania | Reverse'owy starter do sekwencjonowania |
| Wektor wahadłowy | 5’-TGTAAAACGACGGCCAGT-3’ | 5’-CAGGAAACAGCTATGAC-3’ |
Tabela 3: Primery sekwencyjne naprzód (forward) i wstecz (reverse) dla wektora wahadłowego.
| ID | Struktura | Wektor macierzysty | Promotor | Oporność bak. | Oporność ssac. | Regulacja Tet? |
| pGLAP1 | N-koniec EGFP-TEV-peptyd S | pcDNA5/FRT/TO | CMV | Amp | Hyg | Tak |
| pGLAP2 | N-koniec Flag-TEV-peptyd S | pcDNA5/FRT/TO | CMV | Amp | Hyg | Tak |
| pGLAP3 | N-koniec EGFP-TEV-peptyd S; C-koniec V5 | pEF5/FRT-V5 | EF1a | Amp | Hyg | Nie |
| pGLAP4 | N-koniec Flag-TEV-peptyd S; C-koniec V5 | pEF5/FRT-V5 | EF1a | Amp | Hyg | Nie |
| pGLAP5 | C-koniec peptyd S-PreProt x2-EGFP | pEF5/FRT-V5 | EF1a | Amp | Hyg | Nie |
Tabela 4: Lista dostępnych wektorów LAP/TAP ze zmiennymi promotorami, znacznikami epitopowymi i możliwością indukcji ekspresji doksycykliną do tagowania białek na końcu N lub C. Wektory są dostępne komercyjnie. Bac Res oznacza marker oporności bakteryjnej, Mam Res oznacza marker oporności komórek ssaczych, Tet reg? wskazuje, czy ekspresja jest regulowana przez Tet/Dox.
| Wektor | Starter sekwencjonowania forward | Odwrócony starter do sekwencjonowania |
| pGLAP1 | 5’-ATCACTCTCGGCATGGACGAGCTGTACAAG-3’ | 5’-TGGCTGGCAACTAGAAGGCACAGTCGAGGC-3’ |
| pGLAP2 | 5’-CGAACGCCAGCACATGGACAGGG-3’ | 5’-TGGCTGGCAACTAGAAGGCACAGTCGAGGC-3’ |
| pGLAP3 | 5’-AGAAACCGCTGCTGCTAA-3’ | 5’-TAGAAGGCACAGTCGAGG-3’ |
| pGLAP4 | 5’-AGACCCAAGCTGGCTAGGTAAGC-3’ | 5’-TAGAAGGCACAGTCGAGG-3’ |
| pGLAP5 | 5’-CGTAATACGACTCACTATAG-3’ | 5’-TCCAGGGTCAAGGAAGGCACGG-3’ |
Tabela 5: Primery sekwencyjne forward i reverse dla wektorów pGLAP.
Dyskusja
Przedstawiony protokół opisuje klonowanie genów będących przedmiotem zainteresowania do wektora znakowania LAP, generowanie indukowalnych stabilnych linii komórkowych znakowanych LAP oraz oczyszczanie kompleksów białkowych znakowanych LAP do analiz proteomicznych. W odniesieniu do innych podejść do znakowania LAP/TAP, protokół ten został usprawniony tak, aby był kompatybilny z wysokoprzepustowymi podejściami do mapowania lokalizacji białek i interakcji białko-białko w dowolnym szlaku komórkowym. Podejście to jest szeroko stosowane do funkcjonalnej charakterystyki białek krytycznych dla progresji cyklu komórkowego, składania wrzecion mitotycznych, homeostazy biegunów wrzeciona i ciliogenezy, aby wymienić tylko kilka, i pomogło zrozumieć, w jaki sposób nieprawidłowa regulacja tych białek może prowadzić do chorób u ludzi15,16,19,20. Na przykład nasza grupa niedawno wykorzystała ten system do zdefiniowania funkcji i regulacji mitotycznej kinezyny STARD9 (kandydata na cel nowotworowy) w zespole wrzeciona15,21, do zdefiniowania nowego połączenia molekularnego między łańcuchem lekkim dyneiny Tctex1d2 a zespołami polidaktylii krótkich żeber (SRPS)19 oraz do zdefiniowania nowego powiązania molekularnego w celu zrozumienia, w jaki sposób mutacja ligazy ubikwityny Mid2 może prowadzić do niepełnosprawności intelektualnej sprzężonej z chromosomem X16. Inne laboratoria również z powodzeniem zastosowały tę metodę, w tym jedno, które ustaliło, że Tctn1, regulator sygnalizacji mysiego Hedgehog, był częścią kompleksu białkowego związanego z ciliopatią, który regulował skład błony rzęskowej i ciliogenezę w sposób zależny od tkanki22,23. Dlatego protokół ten może być szeroko stosowany do rozbioru dowolnej ścieżki komórkowej.
Krytycznym krokiem w tym protokole jest wybór stabilnych linii komórkowych oznaczonych LAP, które są odporne na higromycynę. Należy zwrócić szczególną uwagę na to, aby upewnić się, że wszystkie komórki na płytce kontrolnej są martwe przed wybraniem ognisk na płytce doświadczalnej do amplifikacji. Higromycyna może być również dodawana podczas rutynowej hodowli komórek stabilnych linii komórkowych znakowanych LAP, aby dodatkowo zapewnić, że wszystkie komórki utrzymują gen znakowany LAP w miejscu FRT. Ostrzegamy, że nie wszystkie białka znakowane na LAP będą funkcjonalne i że ważne jest, aby mieć testy, które można wykorzystać do badania funkcji białek. Przykłady testów stosowanych do badania funkcji białek obejmują ratowanie fenotypów indukowanych przez siRNA oraz testy aktywności in vitro . Aby rozwiązać wszelkie potencjalne problemy z dodaniem dużego znacznika LAP, wcześniej wygenerowaliśmy wektory znaczników TAP kompatybilne z tym systemem, które zawierają mniejsze znaczniki, takie jak FLAG, które z mniejszym prawdopodobieństwem hamują funkcję i lokalizację białka będącego przedmiotem zainteresowania4. Ponadto istnieją wektory znakujące LAP do generowania białek znakowanych C-końcowym LAP lub białek znakowanych C-końcem TAP, które są kompatybilne z tym systemem, które można stosować w przypadkach, gdy znacznik LAP / TAP nie jest tolerowany na N-końcu białka. Ponadto stężenia soli i detergentów w oczyszczających (LAPXN) mogą być modyfikowane w celu zwiększenia lub zmniejszenia rygorystyczności oczyszczania, jeśli nie zaobserwuje się żadnych interakcji lub zaobserwuje się zbyt wiele interakcji. Podobnie, procedura oczyszczania powinowactwa tandemowego jest bardziej rygorystyczna niż procedury oczyszczania pojedynczego, a słabe czynniki mogą zostać utracone, dlatego można zastosować pojedynczy schemat oczyszczania, gdy zidentyfikowano kilka interakcji lub nie zidentyfikowano ich wcale.
Ważne jest, aby zauważyć, że istnieją inne podejścia do znakowania epitopów GFP, które umożliwiają znakowanie białek GFP na dużą skalę w badaniach lokalizacji i oczyszczania białek24,25. Należą do nich podejście BAC TransgenOmics, które wykorzystuje sztuczne chromosomy bakteryjne do ekspresji genów znakowanych GFP z ich rodzimego środowiska, które zawiera wszystkie elementy regulatorowe, co naśladuje endogenną ekspresję genów24. Niedawno kompleksy rybonukleoproteinowe (RNP) CAS9 / jednokierunkowy RNA (sgRNA) zostały wykorzystane do endogennego znakowania genów będących przedmiotem zainteresowania za pomocą systemu split-GFP, który umożliwia ekspresję genów znakowanych GFP z ich endogennych loci genomowych25. Chociaż oba te podejścia umożliwiają ekspresję znakowanych białek w warunkach endogennych, w porównaniu z opisanym tutaj protokołem znakowania LAP, nie pozwalają one na indukowalną i dostrajalną ekspresję znakowanych genów będących przedmiotem zainteresowania. Ponadto nie zostały one jeszcze zastosowane do znakowania epitopów tandemowych dla TAP. Ważne jest również, aby pamiętać, że inne systemy znakowania mogą być również modyfikowane, aby stały się kompatybilne z opisanym tutaj systemem do generowania indukowalnych stabilnych linii komórkowych znakowanych epitopami. Na przykład identyfikacja biotyny zależna od bliskości (BioID) przyciągnęła znaczną uwagę ze względu na jej zdolność do definiowania przestrzennych i czasowych relacji między oddziałującymi białkami26. Technika ta wykorzystuje fuzje białek z rozwiązłym szczepem ligazy biotyny Escherichia coli BirA, która biotynyluje dowolne białko w promieniu ~10 nm od enzymu. Biotynylowane białka są następnie oczyszczane pod kątem powinowactwa za pomocą wychwytywania powinowactwa do biotyny i analizowane pod kątem składu za pomocą spektrometrii mas. BirA biotynyluje każde białko znajdujące się w pobliżu, nawet przejściowo, co czyni go szczególnie odpowiednim do wykrywania słabszych partnerów oddziałujących w kompleksie27. Ponadto schemat oczyszczania nie wymaga, aby endogenne interakcje białko-białko pozostały nienaruszone i mogą być przeprowadzane w warunkach denaturacji, zmniejszając w ten sposób odsetek wyników fałszywie dodatnich. W ramach naszego obecnego protokołu, zastąpienie wektora pGLAP1 wektorem znakującym BirA może przekształcić ten system z identyfikacji interakcji białko-białko na podstawie powinowactwa do wykrywania ich na podstawie bliskości. Taki system byłby bardzo korzystny do wykrywania przejściowych interakcji białkowych, jak ma to miejsce między wieloma interakcjami enzym-substrat, oraz do mapowania czasoprzestrzennych interakcji białko-białko w określonych strukturach, jak to zostało przeprowadzone dla centrosomu i rzęsek26,28.
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
Ta praca była wspierana przez National Science Foundation Grant NSF-MCB1243645 (JZT), wszelkie opinie, odkrycia, wnioski lub zalecenia wyrażone w tym materiale są opiniami autorów i niekoniecznie odzwierciedlają poglądy National Science Foundation. Fundatorzy nie odgrywali żadnej roli w projektowaniu badania, gromadzeniu i analizie danych, podejmowaniu decyzji o publikacji lub przygotowaniu manuskryptu.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Flp-In T-REx Core Kit | Invitrogen | K6500-01 | Zestaw do generowania linii komórkowych zawierających miejsce FRT i ekspresję TrtR |
| PETG, 5x | Nunc, Inc. | 73520-734 | Butelka rolkowa do uprawy komórek |
| PETG, 2.5x | Nunc, Inc. | 73520-420 | Butelka rolkowa do komórek do uprawy Wózki |
| układania komórek | Corning CellSTACK | 3271 | Układarka do komórek do hodowli komórek |
| Stożkowe probówki wirówkowe 500 ml | Corning | 431123 | Probówki do pobierania komórek |
| Przeciwciało anty-GFP | Invitrogen | A11122 | Królicze przeciwciało anty GFP |
| Affiprep Białko A Koraliki | Biorad | 156-0006 | Stosowany jako matryca do koniugacji przeciwciał anty-GFP |
| Dimetylopimelimidat (DMP) | ThermoFisher Scientific | 21667 | Służy do koniugacji przeciwciał anty-GFP z kulkami białka A |
| Probówki TLA100.3 | Beckman | 349622 | Probówki do odwirowywania lizatów białkowych podczas etapu oczyszczania |
| Proteaza TEV | Invitrogen | 12575-015 | Służy do rozszczepiania znacznika GFP z N-końcowych białek znakowanych LAP |
| Proteaza precesji | GE Healthcare | 27-0843-01 | Służy do rozszczepiania znacznika GFP z C-końcowych białek znakowanych LAP |
| Białko S agaroza | Novagen | 69704 | Stosowany jako druga matryca powinowactwa podczas oczyszczania kompleksów białkowych znakowanych LAP |
| Zestaw do ekstrakcji żelu DNA QIAquick | Qiagen | 28704/28706 | Do stosowania w oczyszczaniu produktów PCR z żelu agarozowego |
| Klonaza BP II | Invitrogen | 11789020 | Używany do klonowania produktów ORF PCR do wektora wahadłowego pDONR221 |
| LR klonaza II | Invitrogen | 11791020 | Służy do klonowania ORF genu będącego przedmiotem zainteresowania do wektora znakowania PGLOP1 LAP |
| ccdB Survival 2 T1R E. coli | Invitrogen | A10460 | Służy do propagacji wektorów wahadłowych i pustych wektorów pGLAP |
| Fugene 6 | Promega | E2691 | Odczynnik transfekcyjny do transfekcji wektorów do komórek ludzkich |
| Tetracyklina | Invitrogen | Q100-19 | Lek do indukowania ekspresji białka indukowanego Dox/Tet |
| Doksycyklina | Clontech | 631311 | Lek do indukowania ekspresji białka indukowanego Dox/Tet |
| Hygromycyna B | Invitrogen | 10687010 | Lek do selekcji stabilnych integrantów ze znacznikiem LAP |
| Kanamycin | Corning | 61-176-RG | Lek do selekcji kolonii bakteryjnych opornych na kanamycynę |
| Ampicillin | Fisher | BP1760-5 | Lek do selekcji Kolonie bakteryjne oporne na ampicylinę |
| 4-20% Tris Glycine SDS-PAGE żele | Biorad | 4561094 | Służy do rozdzielania próbek białek i końcowego oczyszczania znaczników LAP |
| Zestaw Silver Stain Plus Kit | Biorad | 1610449 | Służy do barwienia srebrem eluatów z osadów znakowanych LAP oraz próbek pobranych podczas całego procesu oczyszczania |
| Coomassie Blue stain | Invitrogen | LC6060 | Służy do barwienia żeli SDS-PAGE w celu wizualizacji oczyszczeń oznaczonych LAP i wycinania pasm białkowych, kompatybilny ze spektrometrią mas |
| Wektor wahadłowy pDONR221 | Wektor Invitrogen | 12536017 | Shuttle do klonowania ORF genów będących przedmiotem zainteresowania |
| Wektor eksprymujący flippazę pOG44 | Invitrogen | V600520 | Wektor wyrażający rekombinazę Flippazy w celu integracji genów znakowanych LAP z genomem miejsca FRT zawierającego linie komórkowe |
| Polimeraza DNA Platinum Taq | ThermoFisher Scientific | 10966018 | Używany do amplifikacji PCR ORF genów będących przedmiotem zainteresowania |
| 4x bufor do próbek Laemmli | Biorad | 1610747 | Bufor próbki do elucji oczyszczonych kompleksów białkowych znakowanych LAP z |
| pożywki bulionowej Luria (LB) z matrycy perełkowej | Fisher | BP9723-2 | Używany do hodowli DH5 i alfa bakterii |
| Zestaw do miniprzygotowania DNA | Promega | A1222 | Używany do wytwarzania minipreparów plazmidu DNA |
| Pożywki DMEM / F12 | Hyclon | SH30023.01 | Do hodowli komórek ludzkich Hek293 |
| FBS bez Tet | Altanta Biologicals | S10350 | Używany do wytwarzania pożywek -Tet DMEM / F12 do generowania i hodowli indukowalnych stabilnych linii komórkowych znakowanych LAP |
| Hyclon | trypsyny | SH30042.01 | Do podnoszenia ognisk komórkowych Hek293 z płytek Tabletki |
| inhibitora proteazy | Roche | 11836170001 | Służy do wytwarzania protokołowych, wolnych od EDTA |
| 10% nonylofenoksyetoksyetanolu | Roche | 11332473001 | Służy do tworzenia protokołów |
| PBS | Corning | 21-040-CM | Służy do tworzenia protokołów |
| Tween-20 | Fisher | BP337-500 | Służy do tworzenia protokołowych |
| Boran sodu | Fisher | S249-500 | Służy do tworzenia protokołowych |
| Kwas borowy | Fisher | A78-500 | Służy do tworzenia protokołów |
| Etanoloamina | Calbiochem | 34115 | Służy do wytwarzania protokolarnych |
| NaCl | Fisher | P217-3 | Służy do wytwarzania protokołów |
| KCl | Fisher | BP358-10 | Służy do tworzenia protokołów |
| Dithiothreitol (DTT) | Fisher | BP172-25 | Służy do wytwarzania protokołowych |
| MgCl2 | Fisher | M33-500 | Służy do tworzenia protokołów |
| Tris base | Fisher | BP152-5 | Służy do tworzenia protokołów |
Bibliografia
- Rigaut, G., et al. A generic protein purification method for protein complex characterization and proteome exploration. Nat Biotechnol. 17, 1030-1032 (1999).
- Puig, O., et al. The tandem affinity purification (TAP) method: a general procedure of protein complex purification. Methods. 24, 218-229 (2001).
- Cheeseman, I. M., Desai, A. A combined approach for the localization and tandem affinity purification of protein complexes from metazoans. Sci STKE. , (2005).
- Torres, J. Z., Miller, J. J., Jackson, P. K. High-throughput generation of tagged stable cell lines for proteomic analysis. Proteomics. 9, 2888-2891 (2009).
- LaCava, J., et al. Affinity proteomics to study endogenous protein complexes: pointers, pitfalls, preferences and perspectives. Biotechniques. 58, 103-119 (2015).
- Landy, A. Dynamic, structural, and regulatory aspects of lambda site-specific recombination. Annu Rev Biochem. 58, 913-949 (1989).
- Hartley, J. L., Temple, G. F., Brasch, M. A. DNA cloning using in vitro site-specific recombination. Genome Res. 10, 1788-1795 (2000).
- ORFeome Collaboration. The ORFeome Collaboration: a genome-scale human ORF-clone resource. Nat Methods. 13, 191-192 (2016).
- Brasch, M. A., Hartley, J. L., Vidal, M. ORFeome cloning and systems biology: standardized mass production of the parts from the parts-list. Genome Res. 14, 2001-2009 (2004).
- Lamesch, P., et al. hORFeome v3.1: a resource of human open reading frames representing over 10,000 human genes. Genomics. 89, 307-315 (2007).
- Rual, J. F., et al. Human ORFeome version 1.1: a platform for reverse proteomics. Genome Res. 14, 2128-2135 (2004).
- Fiering, S., Kim, C. G., Epner, E. M., Groudine, M. An "in-out" strategy using gene targeting and FLP recombinase for the functional dissection of complex DNA regulatory elements: analysis of the beta-globin locus control region. Proc Natl Acad Sci U S A. 90, 8469-8473 (1993).
- Sambrook, J., Fritsch, E. F., Maniatis, T. Molecular cloning : a laboratory manual. , 2nd, Cold Spring Harbor Laboratory. (1989).
- Uyttersprot, N., Costagliola, S., Miot, F. A new tool for efficient transfection of dog and human thyrocytes in primary culture. Mol Cell Endocrinol. 142, 35-39 (1998).
- Senese, S., et al. A unique insertion in STARD9's motor domain regulates its stability. Mol Biol Cell. 26, 440-452 (2015).
- Gholkar, A. A., et al. The X-Linked-Intellectual-Disability-Associated Ubiquitin Ligase Mid2 Interacts with Astrin and Regulates Astrin Levels to Promote Cell Division. Cell Rep. 14, 180-188 (2016).
- Graumann, J., et al. Applicability of tandem affinity purification MudPIT to pathway proteomics in yeast. Mol Cell Proteomics. 3, 226-237 (2004).
- Connolly, J. A., Kalnins, V. I., Cleveland, D. W., Kirschner, M. W. Immunoflourescent staining of cytoplasmic and spindle microtubules in mouse fibroblasts with antibody to tau protein. Proc Natl Acad Sci U S A. 74, 2437-2440 (1977).
- Gholkar, A. A., et al. Tctex1d2 associates with short-rib polydactyly syndrome proteins and is required for ciliogenesis. Cell Cycle. 14, 1116-1125 (2015).
- Cheung, K., et al. Proteomic Analysis of the Mammalian Katanin Family of Microtubule-severing Enzymes Defines Katanin p80 subunit B-like 1 (KATNBL1) as a Regulator of Mammalian Katanin Microtubule-severing. Mol Cell Proteomics. 15, 1658-1669 (2016).
- Torres, J. Z., et al. The STARD9/Kif16a Kinesin Associates with Mitotic Microtubules and Regulates Spindle Pole Assembly. Cell. 147, 1309-1323 (2011).
- Garcia-Gonzalo, F. R., et al. A transition zone complex regulates mammalian ciliogenesis and ciliary membrane composition. Nat Genet. 43, 776-784 (2011).
- Chih, B., et al. A ciliopathy complex at the transition zone protects the cilia as a privileged membrane domain. Nat Cell Biol. 14, 61-72 (2012).
- Leonetti, M. D., Sekine, S., Kamiyama, D., Weissman, J. S., Huang, B. A scalable strategy for high-throughput GFP tagging of endogenous human proteins. Proc Natl Acad Sci U S A. 113, E3501-E3508 (2016).
- Poser, I., et al. BAC TransgeneOmics: a high-throughput method for exploration of protein function in mammals. Nat Methods. 5, 409-415 (2008).
- Firat-Karalar, E. N., Stearns, T. Probing mammalian centrosome structure using BioID proximity-dependent biotinylation. Methods Cell Biol. 129, 153-170 (2015).
- Roux, K. J., Kim, D. I., Burke, B. BioID: a screen for protein-protein interactions. Curr Protoc Protein Sci. 74, (2013).
- Gupta, G. D., et al. A Dynamic Protein Interaction Landscape of the Human Centrosome-Cilium Interface. Cell. 163, 1484-1499 (2015).
Przedruki i uprawnienia
