Przedstawiono protokół bezpośredniego pomiaru rozkładu wielkości cząstek w stężonych roztworach za pomocą dynamicznej mikroskopii rozpraszania światła.
Artykuł metodologiczny
Pomiar rozkładu wielkości cząstek w mętnych roztworach za pomocą mikroskopii dynamicznego rozpraszania światła
W tym artykule
Podsumowanie
Streszczenie
Opisano protokół pomiaru polidyspersyjności skoncentrowanych roztworów polimerowych za pomocą dynamicznego rozpraszania światła. Dynamiczne rozpraszanie światła to technika stosowana do pomiaru rozkładu wielkości roztworów polimerowych lub cząstek koloidalnych. Chociaż technika ta jest szeroko stosowana do oceny roztworów polimerowych, trudno jest zmierzyć wielkość cząstek w stężonych roztworach ze względu na efekt wielokrotnego rozpraszania lub silną absorpcję światła. Dlatego stężone roztwory należy rozcieńczyć przed pomiarem. Zastosowanie konfokalnego komponentu optycznego w mikroskopie dynamicznego rozpraszania światła1 pomaga przezwyciężyć tę barierę. Korzystając z takiego mikroskopijnego systemu, zarówno przezroczyste, jak i mętne systemy mogą być analizowane w tym samym układzie eksperymentalnym bez rozcieńczania. Jako reprezentatywny przykład przeprowadzono pomiar rozkładu wielkości roztworu polimerowego reagującego na temperaturę. Rozmiary łańcuchów polimerowych w roztworze wodnym wynosiły kilkadziesiąt nanometrów w temperaturze poniżej dolnej temperatury roztworu krytycznego (LCST). W przeciwieństwie do tego, rozmiary wzrosły do ponad 1,0 μm, gdy były powyżej LCST. Wynik ten jest zgodny z obserwacją, że roztwór stał się mętny powyżej LCST.
Wprowadzenie
Wielkość cząstek jest jedną z najbardziej podstawowych właściwości roztworów koloidalnych i polimerowych. Do pomiaru wielkości cząstek stosuje się wiele technik. Cząstki o wielkości 1,0 μm lub większej można mierzyć bezpośrednio za pomocą mikroskopu optycznego. W przypadku mniejszych cząstek stosuje się techniki alternatywne, takie jak dyfrakcja laserowa, mikroskopia elektronowa lub mikroskopia sił atomowych2,3. Dynamiczne rozpraszanie światła jest powszechnie stosowaną techniką pomiaru rozkładu wielkości cząstek w roztworach4. Wyniki uzyskane przy użyciu tej techniki nie pochodzą z obrazów cząstek, ale z charakterystycznego czasu fluktuacji natężenia światła rozproszonego. Fluktuacje te wywodzą się z ruchu Browna, który charakteryzuje się stałą dyfuzji. Rozkład wielkości uzyskuje się z rozkładu stałych dyfuzji za pomocą równania Einsteina-Stokesa. Ze względu na swoją prostotę, dynamiczne rozpraszanie światła jest szeroko stosowane do rutynowej oceny roztworów, takich jak farby i koloidy spożywcze.
Wstępna obróbka jest wymagana dla większości technik używanych do pomiaru wielkości cząstek w próbkach roztworu. W przypadku mikroskopii elektronowej i mikroskopii sił atomowych próbka musi być analizowana w warunkach próżni. W związku z tym trudno jest obserwować próbki w ich rodzimych formach. Ponadto w przypadku dyfrakcji laserowej i dynamicznego rozpraszania światła można mierzyć tylko rozcieńczone próbki, które są wolne od wielokrotnego rozpraszania i absorpcji światła. Aby przezwyciężyć tę trudność, zaproponowano kilka nowych technik pomiaru dynamicznego rozpraszania światła z nierozcieńczonych, skoncentrowanych roztworów, takich jak spektroskopia korelacji krzyżowej5,6, dynamiczne rozpraszanie światła o niskiej koherencji7,8, spektroskopia fal dyfuzyjnych9,10 i różnicowa mikroskopia dynamiczna11,12.
Opracowaliśmy nowe urządzenie zwane dynamicznym mikroskopem rozpraszania światła1. Aparatura ta umożliwia pomiar mętnych próbek bez rozcieńczania za pomocą konfokalnego układu optycznego, w którym wielokrotne rozpraszanie jest eliminowane za pomocą otworu otworkowego. Jednak procedura pomiaru i analiza danych są nieco bardziej skomplikowane niż w przypadku przyrządów dostępnych na rynku. Ten film wyjaśnia szczegółowo procedurę pomiaru i analizę danych na przykładzie analizy reagującego na temperaturę polimeru, poli(N-izopropyloakrylamidu).
Protokół
1. Przygotowanie próbek
- Oczyszczanie monomerów responsywnych na temperaturę
- Rozpuścić 20 g N-izopropyloakryloamidu (NIPA) w 100 mL toluenu.
- Przefiltrować roztwór pod próżnią w celu usunięcia zanieczyszczeń stałych.
- Wymieszać filtrat z 500 mL eteru પેટ્રોલowego.
- Umieścić naczynie reakcyjne w łaźni lodowo-wodnej.
- Mieszać roztwór do momentu wytrącenia monomerów (zazwyczaj 30 min).
- Przefiltrować roztwór pod próżnią, aby uzyskać wytrącone monomery.
- Suszyć monomery pod zmniejszonym ciśnieniem (100 Pa) przez noc.
- Przygotowanie roztworu polimeru responsywnego na temperaturę
- Odgazować 20 mL wody dejonizowanej przez 1,0 min za pomocą pompy membranowej.
- Rozpuścić 780,8 mg oczyszczonego NIPA w 9,5 mL odgazowanej wody dejonizowanej.
- Umieścić naczynie reakcyjne w łaźni lodowo-wodnej.
- Osłonić reakcję przed światłem, pokrywając aparat folią aluminiową.
- Mieszać delikatnie roztwór przez 10 min, wprowadzając umiarkowany strumień gazu Ar za pomocą końcówki do pipety połączonej rurką z butlą gazową.
- Dodać do roztworu 11,9 µL N,N,N',N'-tetrametyloetylenodiaminy za pomocą mikropipety.
- Mieszać roztwór przez 1,0 min przy jednoczesnym wprowadzaniu gazu Ar, zgodnie z opisem w kroku 1.2.5.
- Podczas mieszania próbki rozpuścić 4,0 mg persiarczanu amonu w 0,5 mL odgazowanej wody dejonizowanej.
- Wymieszać roztwór próbki (z kroku 1.2.7) z roztworem persiarczanu amonu (z kroku 1.2.8).
- Mieszać roztwór przez 30 s przy jednoczesnym wprowadzaniu gazu Ar, zgodnie z opisem w kroku 1.2.5.
- Przykryć roztwór folią aluminiową i przechowywać w lodówce (4 °C) przez noc.
- Przygotowanie preparatów
- Nanieść 60 µL roztworu próbki (z kroku 1.2.11) na szkiełko wgłębne.
- Przykryć roztwór okrągłym szkiełkiem nakrywką. Należy uważać, aby nie uwięzić pęcherzyków powietrza.
- Usunąć nadmiar roztworu za pomocą mikropipety i chusteczek laboratoryjnych.
- Uszczelnić preparat klejem. Pozostawić klej do wyschnięcia w temperaturze pokojowej (zazwyczaj 6 h).
- Przygotować kolejne szkiełko wypełnione zawiesiną 0,1% wag. lateksu polistyrenowego (średnica cząstek 100 nm), postępując zgodnie z krokami 1.3.1-1.3.4. Szkiełko to służy jako wzorzec.
2. Pomiar wielkości cząstek za pomocą mikroskopu z dynamicznym rozpraszaniem światła
- Optymalizacja instrumentu
- Umieść preparat z zawiesiną lateksu polistyrenowego (z kroku 1.3.5) na stoliku mikroskopu odwróconego. Strona z szkiełkiem zakrywowym powinna być skierowana w dół.
- Umieść tłumik wiązki przed detektorem (fotodiodą lawinową i autokorelatorem).
- Kieruj wiązkę lasera (laser stałego stanu, λ = 488 nm, 30 mW, fala ciągła) na próbkę przez obiektyw (10×). Część światła odbitego przechodzi przez lustro wprowadzające mikroskopu i jest rejestrowana przez kamerę CCD zamontowaną w bocznym porcie mikroskopu (Rysunek 1).
- Dostosuj wysokość obiektywu, aby ustawić punkt ogniskowania w zawiesinie próbki, przesuwając obiektyw z pozycji niskiej do wysokiej. Podczas tej procedury obraz odbity jest ogniskowany trzykrotnie: na powierzchni szkiełka zakrywowego, na granicy między szkiełkiem zakrywowym a próbką oraz na granicy między próbką a szkiełkiem podstawnym z otworem. Ustaw punkt ogniskowania pomiędzy drugim a trzecim punktem.
- Zredukuj intensywność światła rozproszonego poprzez zmianę mocy lasera.
- Wprowadź światło rozproszone do detektora, usuwając tłumik wiązki znajdujący się przed detektorem. Jednostka ta mierzy korelację czasową intensywności światła.
- Ustaw otwór你说pinhole (ϕ = 50 µm) pomiędzy mikroskopem a detektorem, aby uzyskać efekt konfokalny. Dostosuj położenie otworu, aby zmaksymalizować intensywność światła w detektorze.
- Zmierz funkcję korelacji czasowej intensywności światła rozproszonego przez 30 s, uruchamiając pracę korelatora za pomocą komputera. Zmierzona funkcja korelacji jest często wyrażana jako g(2) (t) - 1, gdzie t to czas korelacji4 oraz
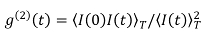 . Tutaj I(t) to intensywność światła rozproszonego w czasie t, a (•••)T to uśrednianie w czasie. Czas zaniku wyniesie około 0.1 ms.
- Dostosuj punkt ogniskowania, aby uzyskać szeroki zakres początkowej amplitudy funkcji korelacji czasowej (g(2) (t = 0) - 1).
UWAGA: Amplituda początkowa jest silnie zależna od ilości światła odbitego. Przesuwając punkt ogniskowania w stronę granicy między szkiełkiem zakrywowym a próbką, ilość światła odbitego wzrasta. W przypadku silnych rozpraszaczy światła, takich jak lateks polistyrenowy, amplitudę początkową można zmieniać w zakresie od 0 do 1. Jednak w przypadku bardziej powszechnych roztworów polimerów trudno jest ustawić amplitudę początkową bliską 1, ponieważ intensywność światła odbitego jest znacznie wyższa niż intensywność światła rozproszonego. - Zastosuj odwrotną transformację Laplace'a (korzystając z programu regularyzacji z ograniczeniami CONTIN13,14) do uzyskanej funkcji korelacji czasowej w celu wyznaczenia funkcji rozkładu wielkości. W przypadkach, gdy amplituda początkowa jest ustawiona na wartość mniejszą niż 0.2, funkcja rozkładu promienia hydrodynamicznego wykaże ostry pik w okolicach 100 nm, co stanowi dwukrotność rzeczywistego promienia (szczegóły w dyskusji).
- Pomiar próbki
- Ustaw temperaturę stolika na 25 °C.
- Umieść preparat z roztworem poly-NIPA (PNIPA) (krok 1.3.4) na stoliku mikroskopu.
- Zmierz funkcję korelacji czasowej intensywności światła rozproszonego, wykonując kroki 2.1.4-2.1.8. Jeśli amplituda początkowa jest większa niż 0.2, dostosuj punkt ogniskowania zgodnie z krokiem 2.1.9, aby amplituda początkowa funkcji korelacji czasowej była mniejsza niż 0.2. Mała amplituda początkowa upraszcza analizę.
- Ustaw temperaturę stolika na 35 °C i poczekaj, aż roztwór stanie się mętny. Dolna krytyczna temperatura rozpuszczalności (LCST) roztworu PNIPA wynosi 32 °C15.
- Zmierz funkcję korelacji czasowej, wykonując kroki 2.1.4-2.1.8. Jeśli to możliwe, dostosuj położenie punktu ogniskowania, aby amplituda początkowa funkcji korelacji czasowej była mniejsza niż 0.2. W przypadku roztworów mętnych amplitudy początkowe mają tendencję do wzrostu, ponieważ intensywność światła rozproszonego rośnie, podczas gdy intensywność światła odbitego pozostaje stała.
- Zastosuj odwrotną transformację Laplace'a do uzyskanych funkcji korelacji czasowej, aby otrzymać funkcje rozkładu wielkości. Należy pamiętać, że w przypadkach, gdy amplituda początkowa jest mniejsza niż 0.2, rzeczywisty rozmiar stanowi połowę uzyskanej wartości.
Wyniki
Funkcje korelacji czasowej intensywności światła rozproszonego dla zawiesiny lateksu polistyrenowego (promień cząstek: 50 nm) zmierzono w różnych punktach ogniskowania, co przedstawiono na Rysunku 2(a). Funkcje korelacji te przekształcono w funkcje rozkładu promienia hydrodynamicznego za pomocą odwrotnej transformaty Laplace'a (patrz Rysunek 2(b) i (c)). Stosując tę samą procedurę, otrzymano funkcje korelacji czasowej oraz funkcje rozkładu promienia hydrodynamicznego roztworu PNIPA odpowiednio w temperaturach 25 °C i 35 °C. Rysunki 3(a) i (b) przedstawiają funkcje korelacji czasowej intensywności światła rozproszonego i odpowiadające im funkcje rozkładu wielkości roztworu PNIPA poniżej (25 °C) i powyżej (35 °C) LCST. Funkcje rozkładu wielkości uzyskano poprzez odwrotną transformatę Laplace'a, a następnie korektę częściowej heterodynowości. Średni promień hydrodynamiczny poniżej LCST wynosi kilkadziesiąt nanometrów, co jest typowe dla roztworów polimerów. W przeciwieństwie do tego, promień hydrodynamiczny powyżej LCST wynosi około 1,0 µm. Wynik ten jest zgodny z faktem, że roztwór staje się mętny powyżej LCST. Linie czerwona i niebieska na Rysunku 3 reprezentują rozkład wielkości roztworów PNIPA otrzymane odpowiednio natychmiast po oraz 20 min po zmętnieniu roztworu. Rysunek 3(b) wyraźnie wskazuje na wzrost agregacji.

Rycina 1. Schematy mikroskopu do dynamicznego rozpraszania światła. Otwór przypinowy (PH), dzielnik wiązki (BS), polaryzator (Pol) oraz fotodioda lawinowa (APD). Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
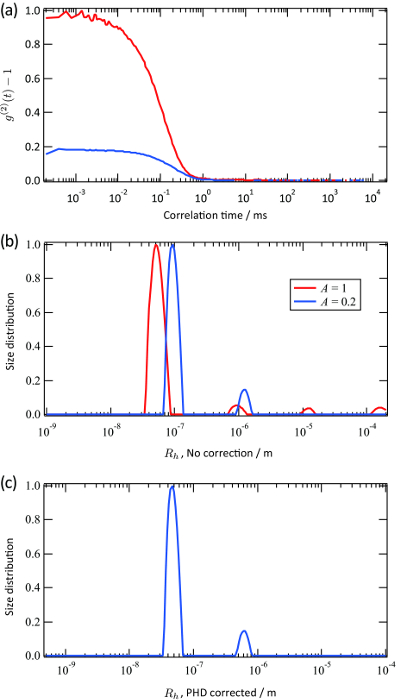
Rysunek 2. Reprezentatywne wyniki dla zawiesiny lateksu polistyrenowego. (a) Funkcje korelacji czasowej natężenia rozproszonego światła dla zawiesiny lateksu polistyrenowego. Promień nominalny wynosi 50 nm, a stężenie 0,1% wag. Dwa zestawy danych uzyskano z różnych punktów rozpraszania. (b), (c) Odpowiadające im funkcje rozkładu wielkości dla zawiesiny lateksu polistyrenowego, otrzymane poprzez odwrotną transformację Laplace'a z (a). Linia czerwona odpowiada funkcji korelacji czasowej, której amplituda początkowa wynosi około 1,0, a linia niebieska odpowiada funkcji z amplitudą początkową około 0,2. Oś pozioma została obliczona bez (b) oraz z (c) uwzględnieniem efektu częściowego heterodynowania (PHD) przy A << 1. Proszę kliknąć tutaj, aby wyświetlić powiększoną wersję tego rysunku.
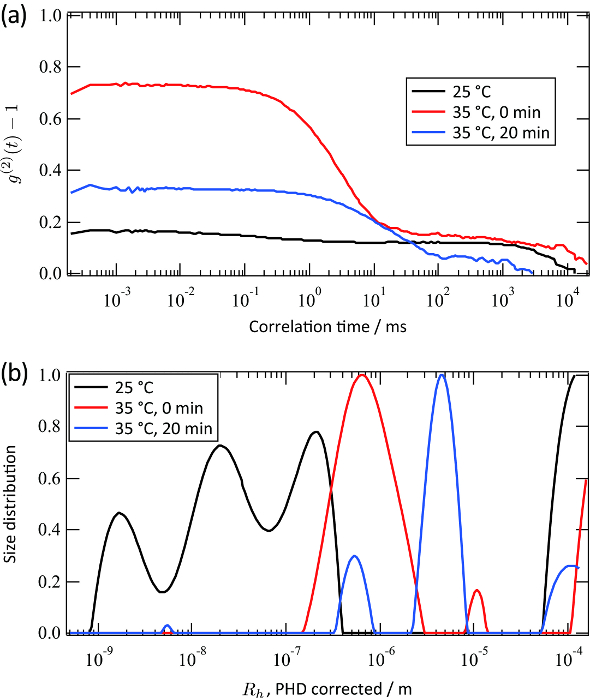
Rycina 3. Reprezentatywne wyniki dla roztworu PNIPA. (a) Funkcje korelacji czasowej intensywności rozproszonego światła dla roztworu PNIPA. (b) Odpowiadające im funkcje rozkładu wielkości dla roztworu PNIPA otrzymane poprzez odwrotną transformację Laplace'a z (a). Oś poziomą obliczono z uwzględnieniem efektu częściowego heterodynowania dla każdego zestawu danych. Linia czarna reprezentuje dane uzyskane w 25 °C. Linia czerwona reprezentuje dane uzyskane bezpośrednio po zmętnieniu roztworu (35 °C). Linia niebieska reprezentuje dane uzyskane po 20-minutowym pomiarze linii czerwonej. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
Dyskusja
Początkowa amplituda funkcji korelacji czasowej silnie zależy od punktu ogniskowania, co przedstawiono na Rysunku 2(a). Wydaje się to przeczyć faktowi, że roztwór jest homogeniczny (z wyjątkiem cienkiej warstwy na granicy faz)8. Zmienność początkowej amplitudy przypisuje się różnicom w ilości światła odbitego. Teoria częściowej heterodynizacji16 przewiduje, że początkowa amplituda A, intensywność światła rozproszonego Is oraz intensywność światła odbitego Ir spełniają następujące równanie1
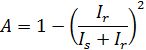
Równanie to pokazuje, że im większa jest wartość Ir, tym mniejsza staje się wartość A. Zatem A ulega zmniejszeniu poprzez ustawienie pozycji ogniskowej blisko interfejsu. Pozorną stałą dyfuzji DA można wyznaczyć poprzez dopasowanie funkcji korelacji czasowej w przypadku roztworów monodyspersyjnych:
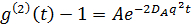
gdzie 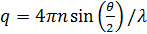 . Tutaj n to współczynnik załamania światła rozpuszczalnika (woda, 1,33), θ to kąt rozproszenia (180°), a λ to długość fali światła (514,5 nm). Ponieważ zastosowano geometrię rozpraszania wstecznego, wartość q jest stała. Problem ten rozwiązuje się jednak poprzez zastosowanie różnych długości fal światła. Należy zauważyć, że do konstrukcji mikroskopu DLS można wykorzystać dowolne źródło lasera w trybie ciągłym. Dzięki małej objętości naświetlanej szacowany współczynnik koherencji17 wynosi ponad 0,99 i jest pomijalny. W przypadku roztworów polidypersyjnych funkcję rozkładu DA wyznacza się za pomocą odwrotnego przekształcenia Laplace'a. Teoria częściowej heterodynizacji przewiduje również, że DA nie jest tożsame z rzeczywistą stałą dyfuzji D. Te dwie stałe dyfuzji spełniają następujące równanie:
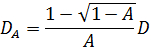
Stała dyfuzji D jest przeliczana na hydrodynamiczny promień Rh przy użyciu równania Einsteina-Stokesa4. Gdy A = 1, zależność ta przyjmuje postać DA = D. W takim przypadku proces konwersji danych jest taki sam, jak w przypadku standardowego dynamicznego rozpraszania światła. Czerwona linia przedstawiona na Rysunku 2(b) odpowiada temu przypadkowi. W przeciwieństwie do tego, w granicy A → 0 zależność ta przyjmuje postać DA = 0,5D. W związku z tym, gdy A jest małe (w praktyce mniej niż 0,2), rozmiar szacowany jest jako dwukrotnie większy od rozmiaru rzeczywistego, co obrazuje niebieska linia na Rysunku 2(b). Jeśli wiemy, że A jest znacząco małe, oś poziomą można przesunąć, jak pokazano na Rysunku 2(c). W zasadzie możemy przeliczyć DA na D dla dowolnej wartości A. W praktyce jednak lepiej jest ustawić początkową amplitudę na wartość mniejszą niż 0,2, ponieważ wtedy spełnione jest proste przybliżenie DA ∼ 0,5D.
Główne cechy techniki mikroskopii dynamicznego rozpraszania światła zostały zademonstrowane z wykorzystaniem roztworu PNIPA. Konformacja PNIPA poniżej i powyżej LCST była szeroko badana przy użyciu małokątnego rozpraszania neutronów15,18. Z kolei dynamiczne rozpraszanie światła nie było wykorzystywane do analizy PNIPA powyżej LCST ze względu na jego mętność19. Problem ten zostaje rozwiązany dzięki mikroskopii dynamicznego rozpraszania światła, co pokazano na rycinach 3(a) oraz (b). Rozmiar tych agregatów wynosi kilka µm, czego nie można uzyskać za pomocą małokątnego rozpraszania rentgenowskiego/neutronowego ani konwencjonalnych technik rozpraszania światła. Pomiary z rozdzielczością czasową z wykorzystaniem tego systemu dostarczają informacji o procesie agregacji podczas zmiany temperatury.
Wada mikroskopu do dynamicznego rozpraszania światła została również zilustrowana na Rysunku 3. W przypadku wyniku poniżej LCST funkcja korelacji czasowej jest silnie zaburzona przez obecność bardzo niewielkiej ilości kurzu (czarne linie na Rysunku 3). Na przykład funkcja korelacji czasowej nie zanika całkowicie, nawet przy czasach korelacji rzędu 1,0 s. Dzieje się tak, ponieważ objętość naświetlana przez ten aparat (około 1,0 µm) jest znacznie mniejsza niż objętość naświetlana przez standardowy aparat do dynamicznego rozpraszania światła (około 100 µm). W przypadkach, gdy intensywność rozproszonego światła jest słaba, sygnał zostaje przesłonięty przez szum, taki jak ten wywołany niewielką ilością kurzu w roztworze. W związku z tym trzy piki przedstawione na Rysunku 3(b) mogą nie mieć znaczenia ilościowego, choć ogólny rząd wielkości jest istotny. Należy zauważyć, że tak słaby rozpraszacz może zostać zmierzony za pomocą konwencjonalnego aparatu do dynamicznego rozpraszania światła.
Wykazaliśmy, że mikroskop do dynamicznego rozpraszania światła umożliwia pomiar zarówno próbek przezroczystych, jak i mętnych przy użyciu tej samej konfiguracji. Ponieważ długość drogi optycznej w próbkach jest krótka, technikę tę można zastosować do próbek silnie absorbujących światło, takich jak zawiesiny nanorurek węglowych20. Ponadto, dzięki wysokiej rozdzielczości przestrzennej, metoda ta może być stosowana do komórek biologicznych. W zastosowaniach biologicznych metodę tę można również łączyć z innymi technikami obrazowania, takimi jak obrazowanie fluorescencyjne i ramanowskie. W związku z tym uważamy, że mikroskop do dynamicznego rozpraszania światła jest potężnym narzędziem dla szerokiego zakresu dziedzin badawczych.
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
Ta praca została finansowo wsparta przez Granty na Badania Naukowe z Ministerstwa Edukacji, Kultury, Sportu, Nauki i Technologii (nr 25248027 dla M.S.).
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| N-izopropylokrylakamid, 98% | Tokyo Chemical Industry Co., Ltd. | I0401 | |
| toluen, 99% | Wako Pure Chemical Industries, Ltd. | 201-01876 | |
| Eter naftowy, temperatura destylacji 30 ~ 60 ° C | Wako Pure Chemical Industries, Sp. z o.o. | 169-22565 | |
| N,N,N',N',-tetrametyloetylenodiamina, 99% | Sigma | T9281 | |
| nadsiarczan amonu, 98% | Sigma | 248614 | |
| zawiesina lateksowa polistyrenu, 1 wt% | Scientific Corporation | 3500A | |
| argon | Koike Sanso Kogyo Co., Ltd. | czystość > 99,999 % obj. | |
| szkiełko wnękowe | Matsunami Glass Ind., Ltd. | 83-0336 | |
| odwrócony | Nikon Instech Co., Ltd. | ECLIPSE Ti-U | |
| Thermo Plate | Tokai Hit CO., Ltd | TP-108R-C | |
| Laser półprzewodnikowy | Koherentny | OBIS 488LX | |
| fotodioda lawinowa | ALV-GmbH | ALV-High Q.E. Lawinowy | |
| ALV-GmbH | ALV-5000/EPP |
Bibliografia
- Hiroi, T., Shibayama, M. Dynamic Light Scattering Microscope: Accessing Opaque Samples with High Spatial Resolution. Opt. Express. 21, 20260-20267 (2013).
- Barth, H. G., Flippen, R. B. Particle Size Analysis. Anal. Chem. 67, 257-272 (1995).
- Liu, Y., Wang, Z., Zhang, X. Characterization of supramolecular polymers. Chem. Soc. Rev. 41, 5922-5932 (2012).
- Berne, B. J., Pecora, R. Dynamic Light Scattering with Applications to Chemistry, Biology and Physics. , Dover Publications, Inc. (2000).
- Phillies, G. D. J. Experimental demonstration of ruultiple-scattering suppression in quasielastic-light-scattering spectroscopy by homodyne coincidence techniques. Phys. Rev. A. 24, 1939-1943 (1981).
- Phillies, G. D. J. Suppression of multiple scattering effects in quasielastic light scattering by homodyne crosscorrelation techniques. J. Chem. Phys. 74, 260-262 (1981).
- Ishii, K., Yoshida, R., Iwai, T. Single-scattering spectroscopy for extremely dense colloidal suspensions by use of a low-coherence interferometer. Opt. Lett. 30, 555-557 (2005).
- Xia, H., Ishi, K., Iwai, T. Hydrodynamic Radius Sizing of Nanoparticles in Dense Polydisperse Media by Low-Coherence Dynamic Light Scattering. Jpn. J. Appl. Phys. 44, 6261-6264 (2005).
- Maret, G., Wolf, P. E. Multiple light scattering from disordered media. The effect of brownian motion of scatterers. Z. Phys. B. 65, 409-413 (1987).
- Pine, D. J., Weitz, D. A., Chaikin, P. M., Herbolzheimer, E. Diffusing wave spectroscopy. Phys. Rev. Lett. 60, 1134-1137 (1988).
- Cerbino, R., Trappe, V. Differential Dynamic Microscopy: ProbingWave Vector Dependent Dynamics with a Microscope. Phys. Rev. Lett. 108, 188102(2012).
- Lu, P. J., et al. Characterizing Concentrated, Multiply Scattering, and Actively Driven Fluorescent Systems with Confocal Differential Dynamic Microscopy. Phys. Rev. Lett. 108, 218103(2012).
- Provencher, S. W. A constrained regularization method for investing data represented by linear algebraic or integral equations. Comp. Phys. Comm. 27, 213-227 (1982).
- Provencher, S. W., Stepanek, P. Global analysis of dynamic light scattering autocorrelation functions. Part. Part. Syst. Charact. 13, 291(1996).
- Takata, S., Norisuye, T., Shibayama, M. Small-angle Neutron Scattering Study on Preparation Temperature Dependence of Thermosensitive Gels. Macromolecules. 35, 4779-4784 (2002).
- Pusey, P. N., van Megen, W. Dynamic Light Scattering by Non-Ergodic Media. Physica A. 157, 705-741 (1989).
- Chu, B. Laser Light Scattering. 2nd Ed. , Academic Press. (1991).
- Shibayama, M., Tanaka, T., Han, C. C. Small-Angle Neutron-Scattering Study on Poly(N-Isopropyl Acrylamide) Gels near Their Volume-Phase Transition-Temperature. J. Chem. Phys. 97, 6829-6841 (1992).
- Tanaka, T., Sato, E., Hirokawa, Y., Hirotsu, S., Peetermans, J. Critical Kinetics of Volume Phase Transition of Gels. Phys. Rev. Lett. 55, 2455-2458 (1985).
- Hiroi, T., Ata, S., Shibayama, M. Transitions of Aggregation States for Concentrated Carbon Nanotube Dispersion. J. Phys. Chem. C. 120, 5776-5782 (2016).
Przedruki i uprawnienia
