Udar niedokrwienny jest złożonym zdarzeniem, w którym trudno jest zbadać specyficzny wpływ astrocytów na dotknięty obszar mózgu narażony na tlen, deprywację glukozy (OGD). W artykule przedstawiono metodologię otrzymywania izolowanych astrocytów oraz badania ich reaktywności i proliferacji w warunkach OGD.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Monitorowanie reaktywności i proliferacji astrocytów in vitro w warunkach podobnych do niedokrwiennych
* These authors contributed equally
W tym artykule
Podsumowanie
Streszczenie
Udar niedokrwienny mózgu to złożony uraz mózgu spowodowany przez skrzeplinę lub zator utrudniający przepływ krwi do części mózgu. Prowadzi to do pozbawienia tlenu i glukozy, co powoduje awarię energetyczną i śmierć neuronów. Po udarze niedokrwiennym astrocyty stają się reaktywne i namnażają się wokół miejsca urazu w miarę jego rozwoju. W tym scenariuszu trudno jest zbadać specyficzny wkład astrocytów w obszar mózgu narażony na niedokrwienie. W związku z tym w niniejszym artykule przedstawiono metodologię badania pierwotnej reaktywności i proliferacji astrocytów w modelu in vitro środowiska podobnego do niedokrwienia, zwanego deprywacją glukozy tlenowej (OGD). Astrocyty wyizolowano od 1-4 dniowych nowonarodzonych szczurów, a liczbę niespecyficznych komórek astrocytarnych oceniono za pomocą selektywnego markera astrocytów Glial Fibrillary Acidic Protein (GFAP) i barwienia jądrowego. Okres, w którym astrocyty są poddawane warunkowi OGD, można dostosować, a także procent tlenu, na który są narażone. Ta elastyczność pozwala naukowcom scharakteryzować czas trwania stanu podobnego do niedokrwiennego w różnych grupach komórek in vitro. W artykule omówiono ramy czasowe OGD, które indukują reaktywność astrocytów, morfologię przerostową i proliferację mierzoną za pomocą immunofluorescencji przy użyciu antygenu jądrowego komórki proliferującej (PCNA). Oprócz proliferacji, astrocyty poddają się stresowi energetycznemu i oksydacyjnemu oraz reagują na OGD poprzez uwalnianie rozpuszczalnych czynników do pożywki komórkowej. Pożywkę tę można zebrać i wykorzystać do analizy wpływu cząsteczek uwalnianych przez astrocyty w pierwotnych kulturach neuronalnych bez interakcji między komórkami. Podsumowując, ten pierwotny model hodowli komórkowej może być skutecznie wykorzystany do zrozumienia roli izolowanych astrocytów po uszkodzeniu.
Wprowadzenie
Udar mózgu jest definiowany jako "ostra dysfunkcja neurologiczna pochodzenia naczyniowego z nagłym lub szybkim rozwojem objawów i oznak, odpowiadających zaangażowaniu ogniskowych obszarów w mózgu"1,2. Istnieją dwa rodzaje udaru: krwotoczny i niedokrwienny. Gdy dysfunkcja naczyń krwionośnych jest spowodowana tętniakiem lub nieprawidłowym funkcjonowaniem tętnic żylnych, któremu towarzyszy osłabienie z tylnym pęknięciem tętnicy, nazywa się to udarem krwotocznym3, który w większości przypadków prowadzi do śmierci. Kiedy skrzeplina lub zator utrudnia przepływ krwi, powodując tymczasowe pozbawienie tlenu i glukozy w obszarze mózgu, nazywa się to udarem niedokrwiennym4. Brak odżywienia komórek wokół dotkniętego obszaru lub niedokrwionego rdzenia prowadzi do zaburzenia równowagi homeostatycznej i metabolicznej, dysfunkcji energetycznej, śmierci neuronów i stanu zapalnego5, co może wywołać niepełnosprawność pacjentów na całe życie6.
Udar niedokrwienny to wieloczynnikowy uraz obejmujący kilka typów komórek, które reagują i wywierają swoje efekty w różnych punktach czasowych. Wiele interakcji tworzy trudne środowisko do badania zachowania poszczególnych komórek. Jak więc badać udział określonego typu komórek w tak złożonym środowisku? Przyjęty model niedokrwienia in vitro polega na wystawieniu komórek na działanie deprywacji tlenu i glukozy (OGD) przez pewien czas, po czym następuje przywrócenie komórek do normalnego środowiska. System ten symuluje udar niedokrwienny, po którym następuje reperfuzja krwi. W tej metodzie komórki lub tkanki są wystawione na działanie pożywki wolnej od glukozy w środowisku oczyszczonym z tlenu, przy użyciu specjalistycznej komory hipoksyjnej. Czas inkubacji OGD może wahać się od kilku minut do 24 godzin, w zależności od hipotezy, która ma być testowana. Badania wykazały, że w zależności od czasu wystąpienia OGD i normoksycznego środowiska, można osiągnąć określone fenotypy udaru (tj. ostre lub podprzewlekłe). Pierwotne izolowane astrocyty, wystawione na OGD z tylnym przywróceniem do warunków normoksyjnych, są dobrze zbadanym modelem komórkowym naśladującym udar in vitro7. Za pomocą OGD możliwe jest ujawnienie niezależnych mechanizmów molekularnych izolowanych komórek w środowisku podobnym do udaru.
Wraz ze wzrostem naszej wiedzy na temat biologii astrocytów, stało się oczywiste, że są one kluczowe dla utrzymania synaps i podtrzymania naprawy, rozwoju i plastyczności neuronów8. W normalnych warunkach astrocyty uwalniają i reagują na cytokiny, chemokiny, czynniki wzrostu i glioprzekaźniki, utrzymując równowagę metaboliczną i homeostazę w synapsach5,9. W ostrym zapaleniu układu nerwowego, takim jak udar niedokrwienny, komórki te mogą stać się reaktywne, wykazywać długotrwałą nadekspresję kwaśnego białka fibrylarnego gleju (GFAP) i wykazywać przerost w swojej morfologii5,10,11,12. Wraz z rozwojem zawału niedokrwiennego homeostaza zapewniana przez astrocyty ulega zmianie, w odniesieniu do prawidłowego wychwytu glutaminianu, metabolizmu energetycznego, wymiany aktywnych cząsteczek i aktywności przeciwutleniającej13.
Reaktywowane astrocyty namnażają się wokół tkanki zawału, podczas gdy leukocyty migrują w kierunku obszaru uszkodzonego14. Proliferację astrocytów można mierzyć za pomocą markerów, takich jak antygen jądrowy proliferacji komórek (PCNA), Ki67 i bromodeoksyurydyna (BrdU)15. Ta odpowiedź proliferacyjna jest generowana w sposób zależny od czasu i pomaga w tworzeniu blizny glejowej, szeregu nieodwracalnie reaktywnych astrocytów wzdłuż miąższu uszkodzonego miejsca po urazie9. Jedną z początkowych funkcji tej blizny jest ograniczenie wynaczynienia komórek odpornościowych z tego obszaru. Jednak badania wykazały, że blizna staje się fizyczną przeszkodą dla rozszerzania aksonów, ponieważ uwalniają cząsteczki hamujące wzrost aksonów i tworzą fizyczną barierę zapobiegającą rozszerzaniu się aksonów wokół uszkodzonego obszaru16. Niemniej jednak istnieją dowody naukowe wskazujące, że po urazie rdzenia kręgowego całkowite zapobieganie tworzeniu się blizn glejowych może upośledzać regenerację aksonów17. W związku z tym kontekst, w którym mierzona jest specyficzna odpowiedź astrocytowa, musi być rozważany w ramach badanego urazu.
Przedstawiona metodologia może być zastosowana do badania zindywidualizowanej funkcji astrocytów po niedoborze tlenu glukozy i może być modyfikowana w zależności od pytań, na które badacz chce odpowiedzieć. Na przykład, oprócz zmian morfologicznych i markerów wyrażanych w różnych czasach ODD, supernatanty z astrocytów wystawionych na działanie OGD mogą być dalej analizowane w celu zidentyfikowania rozpuszczalnych czynników uwalnianych przez te komórki lub wykorzystane jako pożywka kondycjonowana do oceny jej wpływu na inne komórki mózgowe. Takie podejście umożliwia badania nad reaktywnością astrocytów, które mogą prowadzić do wyjaśnienia czynników rządzących i modulujących ich odpowiedź w scenariuszu udaru niedokrwiennego.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
Do izolacji kory mózgowej wykorzystuje się szczury noworodkowe (rasy Sprague Dawley) w wieku 1–4 dni. Metodą eutanazji jest dekapitacja, zgodnie z wytycznymi NIH.
1. Przygotowanie instrumentów i materiałów do operacji
- Sterylizować narzędzia w autoklawie (temperatura: 121 ºC, ciśnienie: 15 psi, czas: 30 min), używając stalowego pudełka lub jednorazowej sterylizacyjnej torebki zgrzewalnej. Patrz materiały w Tabeli materiałów.
2. Przygotowanie pełnego DMEM
- Do zlewki o pojemności jednego litra zawierającej 700 mL wody autoklawowanej dodać proszek Dulbecco's Modified Eagle's Medium w temperaturze pokojowej.
- Dodać 3,7 g/L wodorowęglanu sodu, mieszając roztwór za pomocą mieszadła magnetycznego.
- Dostosować pH do poziomu 7,4, uzupełnić objętość do 1 L wodą autoklawowaną, a następnie przefiltrować. W celu hodowli uzupełnić odpowiednią objętość pożywki o 10% FBS oraz 1% Penicillin/Streptomycin i ogrzać do 37 ˚C. Patrz materiały w Tabeli materiałów.
Uwaga: pH dostosowano do poziomu 7,4 poprzez wprowadzenie elektrody pH-metru do pożywki. Pożywka musi być mieszana, a następnie należy powoli dodawać 1M NaOH za pomocą zakraplacza.
3. Podstawowa hodowla astrocytów
Uwaga: Po wysiewaniu należy wymieniać pożywkę komórkową co trzy dni; komórki mogą rosnąć aż do osiągnięcia pełnej konfluencji (11-13 dni). Trzeciego dnia należy kilka razy stuknąć w kolbę, aby oderwać komórki mikrogleju oraz komórki progenitorowe oligodendrocytów od podłoża hodowlanego, usunąć całą „starą” pożywkę, przemyć dwukrotnie 10 mL PBS, odessać PBS, a następnie dodać świeżą pożywkę. Materiały znajdują się w Tabeli materiałów.
- Disekcja mózgu noworodka szczura
- Przeprowadzić dissekcję w komorze z laminarnym przepływem powietrza. Pozyskać noworodki szczurów w wieku 1-4 dni (używa się 2 mózgów szczurzych na każdą kolbę o powierzchni 75 cm2).
- Przygotować trzy płytki Petriego o średnicy 60 mm i do każdej wpipecie 5 mL kompletnego DMEM.
Uwaga: Można je podzielić w następujący sposób: nr 1 dla każdego mózgu szczura, nr 2 dla wszystkich kor schodzących z mózgów oraz nr 3 dla wszystkich obranych kor (bez opon). - Chwycić noworodka i spryskać 70% etanolem. Odciąć głowę, a ciało wyrzucić do małego pojemnika na odpady biologiczne.
- Za pomocą pęsety mikro-dissekcyjnej przytrzymać głowę i naciąć skórę na czubku głowy, aby odsłonić czaszkę.
- Używając drugiej pary nożyczek, wykonać nacięcie w kształcie litery „T”, zaczynając od tyłu czaszki w kierunku nosa. Za pomocą pęsety delikatnie usunąć czaszkę.
- Wyjąć odsłonięty mózg pęsetą i umieścić go w jednej z płytek Petriego uprzednio wypełnionych pożywką.
- W kolejnych krokach użyć innego zestawu sterylnych narzędzi.
- Za pomocą pęsety mikro-dissekcyjnej delikatnie umieścić jeden mózg na odwróconej pokrywce płytki Petriego o średnicy 60 mm. Gdy płytka zostanie położona na sterylnej gazie, mózg jest wyraźnie widoczny, co ułatwia dissekcję.
- Ustabilizować mózg pęsetą mikro-dissekcyjną i rozdzielić półkule mózgu, delikatnie rozdzielając wzdłuż szczeliny środkowej ostrym końcem pęsety mikro-dissekcyjnej.
- Odchylić i obrać korę, pozostawiając istotę białą, a następnie przenieść ją do płytki Petriego oznaczonej jako nr 2. Powtórzyć procedurę dla wszystkich mózgów, łącząc wszystkie wypreparowane kory w płytce Petriego nr 2.
- Wyjąć hipokamp spod każdej kory i go wyrzucić.
- Używając pęsety mikro-dissekcyjnej i płytki Petriego o średnicy 60 mm, delikatnie obrać opony z poszczególnych płatów korowych i umieścić je w płytce Petriego oznaczonej jako nr 3.
- Dysocjacja tkanki: metoda z użyciem homogenizatora/blendera
- Wlać zawiesinę tkanka/pożywka (obrane kory mózgu) do sterylnego worka do blendowania i dodać wystarczającą ilość pożywki, aby całkowita objętość w worku wyniosła 5 mL.
- Umieścić worek w homogenizatorze, pozostawiając około 2 cm worka widocznego powyżej zamkniętych drzwiczek. Dysocjację komórek przeprowadza się przez 2,5 min przy wysokiej prędkości.
Uwaga: Alternatywnie można to zrobić, zamykając worek i delikatnie uderzając w niego zlewkiem w komorze. Należy użyć tkaniny pomiędzy workiem a zlewkiem, aby uniknąć tarcia. - Wlać zawiesinę komórkową na sito o oczkach nr 60, a następnie przelać przefiltrowany płyn na sito nr 100, pozwalając na filtrację grawitacyjną.
- Używając probówek 15 mL, odwirować zawiesinę komórkową przy 200 x g w wirówce klinicznej (najlepiej z rotorem z koszykami) przez 5 min.
- Odlać nadsącz do zlewka, a następnie za pomocą pipety serologicznej resuspendować i dysocjować pellet komórek w maksymalnie 5 mL pożywki.
- Liczenie komórek
- Za pomocą mikropipety pobrać 100 µL zawiesiny komórkowej do probówki mikrocentryfugacyjnej 1,5 mL i dodać 100 µL błękitu trypanu.
- Wprowadzić 10 µL pobranej zawiesiny do hemocytometru i policzyć wszystkie żywe komórki w czterech narożnikach kwadratu.
- Wzory do obliczania gęstości komórek przed przygotowaniem kolb to:
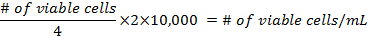
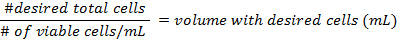
- Dodać co najmniej 500 000 komórek na kolbę 25 cm2 . Do każdej kolby wpipecie do 5 mL DMEM. Mieszanina nie powinna sięgać szyjki kolby. Umieścić je w inkubatorze w 37 °C przy 5% CO2, na 3 dni, a następnie wymienić pożywkę.
- Techniki oczyszczania astrocytów: wymiana pożywki, strategie mechaniczne i chemiczne
Uwaga: Tempo metaboliczne astrocytów jest wysokie w porównaniu z innymi typami komórek, dlatego w warunkach deprywacji żywieniowej komórki te wykazują niską przeżywalność po kilku dniach. W przeciwieństwie do astrocytów, mikroglej nie jest dotknięty deprywacją żywieniową i proliferuje w takich środowiskach18. Aby utrzymać zredukowaną liczbę komórek mikrogleju, autorzy wymieniają pożywkę hodowli komórek astroglialnych co 3 dni. Ta stała wymiana pożywki zmniejszy również populację mikrogleju, która może narastać na monowarstwie komórek astrocytarnych w kolbie19.- Użyć pipety Pasteura, aby odessać pożywkę z nieprzylegającymi komórkami mikrogleju z każdej z kolb. Przemyć wszelkie pozostałości, dodając do każdej kolby sterylnie filtrowany PBS kroplami (5 mL/kolba).
- Dodać sterylnie filtrowany DMEM (z antybiotykiem i płodową surowicą bydlęcą) kroplami do każdej kolby (5 mL/kolba). Delikatnie mieszać kolistymi ruchami, aby pokryć całą powierzchnię.
- Umieścić komórki w inkubatorze w 37 °C przy 5% CO2 na 8-10 dni, aż kolby osiągną konfluencję (>95% pokrycia płytki).
Uwaga: Wiele protokołów wykazało, że gdy astrocyty osiągną konfluencję, metody mechaniczne, takie jak wstrząsanie hodowli od 2 do 24 h, prowadzą do odłączenia komórek leżących na wierzchu tych astrocytów, głównie mikrogleju i komórek prekursorowych19,20. - Komórki nieastrocytarne są redukowane w hodowli poprzez wstrząsanie orbitalne przy 180 rpm przez 30 min. Po usunięciu komórek z nadsączu, do kolby wpipetowana jest świeża pożywka (~15 mL).
- Aby wyeliminować komórki prekursorowe oligodendrocytów, zwiększyć prędkość wstrząsania do 200 rpm przez 6 h21,22,23, odessać nadsącz i wpipecie świeżą pożywkę.
Uwaga: W celu zmniejszenia obecności mikrogleju w hodowlach, w metodologii pierwotnej hodowli komórkowej można sekwencyjnie (nie jednocześnie) zastosować dwie metody chemiczne: cytozynę arabinozydową (Ara-C) i L-leucynowy ester metylowy (LME)24. - Natychmiast po osiągnięciu konfluencji przez komórki (100%), 3-4 dni po mechanicznym usunięciu mikrogleju, komórki te można traktować 8 µM antymitycznego związku cytozyny arabinozydowej (Ara-C) w DMEM przez 5 dni (wymieniać codziennie na świeży Ara-C w DMEM).
Uwaga: Moment dodania Ara-C jest krytyczny, ponieważ związek ten jest lekiem antymitycznym, który redukuje liczbę szybko dzielących się komórek, takich jak mikroglej19,25 i fibroblasty26. W przeciwieństwie do mikrogleju, astrocyty po osiągnięciu konfluencji przestają proliferować wskutek inhibicji kontaktowej27. - Pozostawić komórki na 2 dni w celu regeneracji po traktowaniu Ara-C.
- Aby dalej zredukować kontaminację mikroglejem, po osiągnięciu konfluencji przez komórki, zastosować 50 mM L-leucynowego estru metylowego (LME) w DMEM o pH 7,4 przez 1 h w 37 ˚C.
Uwaga: LME przenika przez błony komórkowe i organelli, a po hydrolizie powstała L-leucyna gromadzi się w lizosomach tych komórek. Gromadzenie tego aminokwasu prowadzi do osmotycznego obrzęku i pęknięcia lizosomów28,29. LME jest wysoce skuteczny w eliminowaniu mikrogleju w porównaniu z innymi komórkami20,30.
4. Hodowla astrocytów w płytkach 6-dołkowych
- Powlekanie szkiełek nakrywkowych poli-D-lizyną
- Umieścić jedno szkiełko nakrywkowe w każdej 35 mm czarence Petriego, następnie dodać 100 µL rozcieńczonego roztworu poli-D-lizyny na każde szkiełko i odczekać 1 h.
- Usunąć poli-D-lizynę i przemyć dwukrotnie 2 mL sterylną wodą.
- Usunąć wodę i odczekać do wyschnięcia szkiełek nakrywkowych wewnątrz komory laminarnej. Przechowywać szkiełka nakrywkowe w temperaturze -20 °C przez maksymalnie dwa tygodnie.
Uwaga: Rozcieńczony roztwór poli-D-lizyny można zamrozić; można go przechowywać do dwóch tygodni.
- Trypsynizacja
- Za pomocą pipety Pasteura odessać pożywkę z kolb. Dodać 5 mL/kolba sterylnie filtrowanego PBS, aby delikatnie wypłukać komórki.
- Odessać PBS, a następnie dodać 5 mL/kolba sterylnie filtrowanego 0,25% roztworu trypsyny i 0,5 mM EDTA. Umieścić kolbę w inkubatorze w temperaturze 37 ˚C i 5% CO2 na 10 min.
Uwaga: Podczas inkubacji komórek podgrzać 5 mL/kolba świeżego, pełnego DMEM do 37 °C. - Po 10 min inkubacji potrząsnąć, aby upewnić się, że wszystkie komórki oddzieliły się od ścianek kolby. Szybko dodać 5 mL ciepłego, pełnego DMEM do każdej kolby, aby zneutralizować trypsynę.
- Delikatnie pipetować komórki w górę i w dół kilka razy, aby rozbić wszelkie skupiska. Przenieść zawiesinę komórek z dwóch kolb do 15 mL stożkowatej probówki do wirowania.
- Wirować przez 5 min przy 200 x g w celu zebrania osadu komórkowego. Ponownie zawiesić osad w 500 µL pożywki i przejść do wysiewania komórek do kolb.
Uwaga: Przykłady analiz, które można przeprowadzić z komórkami: 1) reakcja łańcuchowa polimerazy z odwrotną transkrypcją (RT-PCR) w celu analizy ekspresji genów; 2) Western blot w celu oceny ekspresji białek; 3) analiza cytometryczna w celu ilościowego oznaczenia liczby neuralnych komórek progenitorowych i białek zainteresowania; 4) immunofluorescencja w celu analizy ekspresji i lokalizacji białek.
- Wysiewanie astrocytów
- Po potraktowaniu pierwotnych astrocytów trypsyną (patrz punkt 4.2), pobrać 100 μL zawiesiny komórkowej do 1,5 mL probówki do mikrocentryfugi i dodać 100 μL 0,5% błękitu trypanowego.
- Dodać 10 μL pobranej zawiesiny w błękicie trypanowym do komory komory licznej (hemocytometru) i policzyć wszystkie żywe komórki.
- Użyć wzorów z kroku 3.3, aby obliczyć gęstość komórek przed przygotowaniem kolb.
- Przygotować płytki wielodołkowe, dodając jedno sterylne szkiełko nakrywkowe powlekone poli-D-lizyną do każdego dołka. Pipetować 50 000 komórek i uzupełnić pozostałą objętość w każdym dołku świeżą pożywką (około 2 mL).
- Umieścić płytki wielodołkowe w inkubatorze w temperaturze 37 ˚C i 5% CO2; po 5-7 dniach astrocyty powinny urosnąć i pokryć całą powierzchnię szkiełek nakrywkowych.
5. Protokół OGD dla pierwotnych astrocytów
- Przygotowanie pożywki OGD
- Uzupełnić pożywkę Dulbecco's modified Eagle's bez glukozy o 3,7 g/L wodorowęglanu sodu oraz 1% Penicillin/Streptomycin. Patrz na materiały w Tabeli 4.
- Odgazować 20 mL pożywki bez glukozy poprzez przepuszczanie mieszaniny 95% N2/5% CO2 przez 10 min przy przepływie 15 L/min (wskazanym przez przepływomierz), wprowadzając pipetę serologiczną do systemu gazowego w pożywce.
Uwaga: Po usunięciu tlenu z pożywki należy dostosować pH do 7,4 (patrz uwaga do kroku 2.1). - Przefiltrować odgazowaną pożywkę bez glukozy za pomocą systemu filtrów do probówek 50 mL.
Uwaga: Nową pożywkę OGD należy przygotowywać do każdego eksperymentu, przepuszczając przez nią mieszaninę 95% N2/5% CO2 przed użyciem, aby zapewnić komórkom ekspozycję na środowisko pozbawione tlenu.
- Procedura eksperymentalna
- W komorze z laminarnym przepływem powietrza usunąć pożywkę do astrocytów z wcześniej przygotowanych szkiełek nakrywkowych (patrz krok 4.3.5) i dwukrotnie przemyć komórki roztworem cellular PBS, aby usunąć pozostałości glukozy.
- Do każdej studzienki dodać 2 mL pożywki OGD, a następnie umieścić wielostudzienkowe płytki w komorze hipoksji bez przykrywek.
- Podłączyć mieszaninę gazów do zaworu wlotowego, pozostawiając zawór wylotowy otwarty. Przepłukać komorę mieszaniną gazów 95% N2/5% CO2 przy przepływie 15 L/min przez 5 min.
- Zatrzymać przepływ gazu, najpierw zamykając zacisk na zaworze wylotowym, a następnie zacisk na przewodzie zaworu wlotowego gazu.
Uwaga: Upewnić się, że nie ma wycieków gazu, pokrywając uszczelkę komory wodą z mydłem. Jeśli uszczelka jest szczelna, nie powinny tworzyć się pęcherzyki powietrza. - Całą komorę umieścić w inkubatorze do hodowli komórkowych w temperaturze 37 °C na 1 h lub 6 h w warunkach OGD.
- Po zakończeniu inkubacji odessać pożywkę OGD i ostrożnie pipetować 2 mL kompletnej pożywki DMEM do każdej studzienki o powierzchni 4,67 cm2 w celu przeprowadzenia procesu normoksji przez 24 h.
6. Protokół przygotowania immunofluorescencji pierwotnych astrocytów
Uwaga: Aby ocenić czystość astrocytów, można wykryć różne typy komórek mózgowych, takie jak neurony, mikroglej i oligodendrocyty, za pomocą immunofluorescencji z wykorzystaniem odpowiednich markerów komórkowych. Markery proliferacji, PCNA oraz jodek propidyny (PI) mogą być zastosowane w badaniu pierwotnych astrocytów poddanych OGD, a następnie warunkom normoksji. Patrz materiały w Tabeli materiałów.
- Przygotowanie do immunofluorescencji
Uwaga: Jest to ogólny protokół immunofluorescencji; w celu uzyskania optymalnego sygnału można wprowadzić niewielkie modyfikacje (np. wydłużenie czasu inkubacji, zmiana temperatury inkubacji). Każdego markera z Tabeli 1 można używać zgodnie z protokołem producenta.- Aby ocenić żywotność komórek, można je inkubować przez 5 min w 37 °C z PI (5 µM w pełnym DMEM), a następnie przemyć dwukrotnie 2 mL PBS przez 5 min. Komórki wykazujące barwienie PI są mniej żywotne.
Uwaga: Należy użyć komórek potraktowanych w kroku 5.2.6. - Aby utrwalić komórki po barwieniu PI, należy dodać 2 mL 4% formaliny na studzienkę o powierzchni 4,67 cm2 na 20 min w 4 ˚C. Dla próbek znakowanych PCNA zalecanym utrwalaczem jest metanol przez 10 min w 4 ˚C.
Ostrzeżenie: Formalina i metanol są toksyczne.
Uwaga: Zawsze należy sprawdzać specyficzne protokoły przeciwciał każdego producenta. - Przemyć komórki 2 mL PBS przez 5 min i powtórzyć ten krok 3 razy.
- Inkubować komórki w roztworze blokującym (0,5% niejonowego surfaktantu, 10% FBS w PBS) przez 30 min w temperaturze pokojowej przy łagodnym wstrząsaniu.
- Przemyć komórki 2 mL PBS przez 5 min, powtórzyć przemywanie 3 razy.
- Inkubować w 4 °C przez noc (16 h) z przeciwciałem pierwotnym (PCNA, GFAP) w roztworze 1% FBS w PBS.
- Usunąć roztwór przeciwciał pierwotnych, przemyć komórki 2 mL PBS przez 5 min i powtórzyć ten krok 3 razy.
- Inkubować z przeciwciałem wtórnym sprzężonym z fluorophore w roztworze 1% FBS w PBS przez 1 h w temperaturze pokojowej.
- Przemyć komórki 2 mL PBS przez 5 min, powtórzyć ten krok 3 razy. Dodać 1 µg/mL DAPI (4',6'-diamidino-2-phenylindole) na 5 min w celu zabarwienia jąder komórkowych.
- Przemyć komórki 2 mL PBS przez 5 min, powtórzyć ten krok dwukrotnie i przechowywać w PBS.
- Przygotować szkiełka podstawowe z nakrywek za pomocą medium montażowego.
- Aby ocenić żywotność komórek, można je inkubować przez 5 min w 37 °C z PI (5 µM w pełnym DMEM), a następnie przemyć dwukrotnie 2 mL PBS przez 5 min. Komórki wykazujące barwienie PI są mniej żywotne.
- Mikroskop konfokalny
- Po skonfigurowaniu mikroskopu umieścić szkiełko nakrywkowe stroną skierowaną w dół na stole mikroskopu.
- Za pomocą oprogramowania wybrać wiązkę lasera o długości 543 nm dla przeciwciała sprzężonego z GFAP-Cy3.
7. Test żywotności komórek
- Przeprowadzić trypsynizację i określić liczbę astrocytów zgodnie z krokami 4.3 i 4.4.
- Nasiać 1x10⁴ komórek/dołek na płytki 96-dołkowe i hodować do uzyskania pełnego stopnia zrostu.
- Stosując metodologię z kroku 5, poddać hodowle na płytkach 96-dołkowych działaniu normoksyjnemu przez 1 h OGD lub 6 h OGD.
- Po zabiegu OGD do wszystkich komórek dodać pożywkę normoksyjną na 24 h, a następnie zmierzyć żywotność za pomocą testu MTT (zgodnie z instrukcją producenta).
- Z roztworu MTT o stężeniu 5 mg/mL dodać do każdego dołka objętość stanowiącą 10% całkowitej objętości i inkubować z odczynnikiem MTT przez 3 h w temperaturze 37 ˚C.
- Usunąć pożywkę i resuspender kryształy za pomocą 200 µL dimetylosulfotlenku. Odczytać wartości z płytki za pomocą spektrofotometru przy 570 nm.
Uwaga: Obniżona absorbancja w stosunku do komórek kontrolnych będzie korelować z mniejszą żywotnością.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
Jednym z głównych problemów w przypadku pierwotnych kultur astrocytów jest obecność innych komórek, takich jak neurony, oligodendrocyty, fibroblasty i mikroglej. W Rysunek 1izolowane komórki z kory szczura poddawano wymianie pożywki co 3 dni, a następnie pozostawiano bez obróbki lub traktowano dodatkiem LME przez 1 h. Po 24 h przeprowadzono u komórek immunohistochemiczne barwienie na GFAP oraz barwienie kontrastowe DAPI. W komórkach niepoddanych obróbce odnot...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
Protokół ten opisuje izolację astrocytów od kory szczura. W tej metodzie kluczowe znaczenie ma zmniejszenie zanieczyszczenia innymi typami komórek, takimi jak mikroglej, oligodendrocyty i fibroblasty. Aby zmniejszyć liczbę mikrogleju, można podjąć kilka kroków: zmianę pożywki, wytrząsanie orbitalne i zabiegi chemiczne. Po potwierdzeniu czystości hodowli za pomocą immunofluorescencji przy użyciu selektywnych markerów komórkowych lub dla najbardziej widocznych zanieczyszczeń komórkowych można przeprowadzić eksperymenty. Na...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
Autorzy pragną podziękować Paoli López Pieraldi za pomoc techniczną. A.H.M. jest wdzięczna za granty 8G12MD007600 i U54-NS083924, które wsparły tę publikację. Dziękujemy NIH-NIMHD-G12-MD007583 dotację za wsparcie obiektu. D.E.R.A. jest wdzięczna za stypendium zapewnione przez NIHNIGMS-R25GM110513. Jesteśmy wdzięczni za korzystanie ze Wspólnego Obszaru Oprzyrządowania oraz za pomoc dr Priscili Sanabrii w korzystaniu z Zakładu Obrazowania Optycznego programu RCMI w ramach grantu G12MD007583. Ponadto chcemy podziękować Jose Padilli za jego wyjątkową rolę w kręceniu i montażu protokołu wizualnego.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Instrumenty do chirurgii - Krok 1 | |||
| Nożyce operacyjne 5,5" | Roboz Company | RS-6812 | Narzędzia używane do dekapitacji szczurów. |
| Kleszcze zakrzywione 7" | Roboz Company | RS-5271 | Przytrzymuje skórę szczura podczas usuwania czaszki. |
| Nożyczki do mikropreparacji 4" | Roboz Company | RS-5882 | Tnie zarówno skórę, jak i czaszkę szczura. |
| Kleszczyki mikropreparacyjne 4" kątowe, drobno ostre | Roboz Company | RS-5095 | Przytrzymuje skórę szczura podczas usuwania czaszki. |
| Kleszcze mikropreparacyjne 4" lekko zakrzywione 0,8 | Roboz Company | RS-5135 | Narzędzie służące do oddzielania kory. |
| Pęseta do mikropreparacji | Firma Roboz | RS-4972 | Peeling opon mózgowych. |
| Mikroskop preparacyjny | Olympus | SZX16 | Ważny przy usuwaniu opony mózgowej z kory mózgowej. |
| DMEM Przygotowanie - krok 2 | |||
| Dulbecco' s Zmodyfikowany Orzeł" s Średni (DMEM) | GibCo. Firma | 11995-065 | Wspomaga wzrost komórek. |
| Wodorowęglan sodu | Sigma-Aldrich Company | S7277 | Suplement do pożywek do hodowli komórkowych. |
| Płodowa surowica bydlęca (FBS) | GibCo. Firma | 10437-010 | Surowica-suplement do hodowli komórkowych. |
| Penicylina-Streptomycyna | GibCo. Firma | 15140-148 | Hamuje rozwój bakterii w hodowli komórkowej. |
| System filtracyjny 1L z porami 0,22um | Corning | 431098 | |
| Hodowla astrocytów - krok 3 | |||
| Pipety serologiczne 5 ml | VWR | 89130-896 | Do pipetowania DMEM do pojemników z komórkami. |
| Pipety serologiczne 10 ml | VWR | 89130-898 | Do pipetowania DMEM do pojemników z komórkami. |
| Pipety serologiczne 25 ml | VWR | 89130-900 | Do pipetowania DMEM do pojemników z komórkami. |
| Probówka stożkowa wirówki 15 ml | Santa Cruz Biotechnology | sc-200250 | |
| Probówka z bezpiecznym zamkiem 1,5 ml | Eppendorf | 022363204 | |
| Końcówki barierowe 200 uL | Santa Cruz Biotechnology | sc-201725 | |
| Końcówki barierowe 1 ml | Santa Cruz Biotechnology | sc-201727 | |
| Pomarańczowa torba Biohazard 14 x 19" | VWR | 14220-048 | |
| Szalki Petriego 60 mm | Falcon | 351007 | |
| Sterylne gaziki | Honeywell Safety | 89133-086 | |
| Stomacher 80 Biomaster | Sewar Lab System | 030010019 | Trójcier tkanki mózgowej. |
| Stomacher 80 Blender Sterylne worki | Sewar Lab System | BA6040 | Sterylna torba do homogenizatora komórek stomachera. |
| Zlewka 400mL | Pyrex | 1000 | |
| Sterylne sito dysocjacyjne komórek, siatka #60 | Sigma-Aldrich Company | S1020 | Aby uzyskać jednolitą zawiesinę jednokomórkową. |
| Sterylne sito dysocjacyjne komórek, siatka #100 | Sigma-Aldrich Company | S3895 | Aby uzyskać jednolitą zawiesinę jednokomórkową. |
| Mikroskop z odwróconymi fazami | Nikon | Eclypse Ti-S | Sprawdź komórki pod kątem zanieczyszczenia lub nieprawidłowego wzrostu komórek. |
| 75cm2 sterylne kolby | Falcon | 353136 | |
| Płytka wielodołkowa | Falcon | 353046 | |
| Szkiełka nakrywkowe Micro (szkiełka nakrywkowe), 18mm, okrągłe | |||
| Bright-Line | Sigma-Aldrich | Z359629 | |
| Pipety Pasteura | Fisher Scientific | 13-678-20D | |
| Alkohol etylowy | Sigma-Aldrich Company | E7023 | |
| Chlorowodorek estru metylowego L-leucyny 98% (LME) | Sigma-Aldrich Company | L1002 | Wspomaga eliminację komórek mikrogleju w pierwotnej kulturze astrocytów korowych. |
| Cytozyna β-D-arabinofuranozyd (Ara-C) | Sigma-Aldrich Company | C1768 | |
| Bromowodorek poli-D-lizyny, mol wt 70,000-150,000 | Sigma-Aldrich Company | P0899 | |
| Trypsyna/EDTA | GibCo. Firma | 15400-054 | |
| Trypan Blue | Sigma-Aldrich Company | T8154 | |
| Bufor fosforanowy w tabletkach soli fizjologicznej (PBS) | Calbiochem | 524650 | |
| Sterylna woda | Sigma-Aldrich Company | W3500 | |
| Przygotowanie podłoża OGD - etap 5 | |||
| Probówka stożkowa wirówki 50 ml | VWR | 89039-658 | |
| Dulbecco' s zmodyfikowany Orzeł" s średnio wolna glukoza | Sigma-Aldrich Company | D5030 | Wspomaga wzrost komórek. |
| Wodorowęglan sodu | Sigma-Aldrich Company | S7277 | Suplement do pożywek do hodowli komórkowych. |
| Penicylina-Streptomycyna | GibCo. Firma | 15140-148 | Hamuje rozwój bakterii w hodowli komórkowej. |
| 200mM L-glutamina | GibCo. Firma | 25030-081 | Aminokwas, który wspomaga wzrost komórek. |
| Tabletki z buforem soli fizjologicznej (PBS) | Calbiochem | 524650 | |
| System filtracyjny 50 ml z porem 0,22um | Corning | 430320 | |
| Stożkowa probówka wirówkowa 50 ml | VWR | 89039-658 | |
| Pojedynczy przepływomierz | Billups-Rothenberg | SMF3001 | Pomiar przepływu gazu podczas przedmuchiwania tlenem. |
| Komora inkubatora hipoksji | StemCell | 27310 | Generuje środowisko hipoksyjne dla hodowli komórkowej. |
| Identyfikowalny miernik tlenu rozpuszczonego | VWR | 21800-022 | |
| 95% mieszaniny gazów N2 / 5% CO2 | Linde | oczyszcza środowisko z tlenu. | |
| pierwotna immunofluorescencja astrocytów - etap 6< / silny> | |||
| bufor fosforanowy w tabletkach soli fizjologicznej (PBS) | Calbiochem | 524650 | |
| Roztwór formaliny Neutralny bufor 10% | Sigma-Aldrich | HT501128 | Roztwór stosowany do utrwalania komórek. |
| Metanol | Fisher | A4544 | Roztwór stosowany do naprawy komórek. |
| Niejonowy środek powierzchniowo czynny (Triton X-100) | Sigma-Aldrich | T8787 | |
| Płodowa surowica bydlęca (FBS) | GibCo. Firma | 10437-010 | Surowica-suplement do hodowli komórkowych. |
| Sygnalizacja komórkowa | anty-NeuN | 24307 | Wykrywa dojrzałe neurony, służy do walidacji kultury astrocytów. |
| Sygnalizacja komórkowa | anty-PCNA | 2586 | Wykrywa proliferujące komórki. |
| Jodek propidyny (PI) | Sigma-Aldrich Company | P4170 | Barwienie apoptozą. |
| Anti-Olig1 | Abcam | AB68105 | Wykrywa dojrzałe oligodendrocyty. |
| Anti-Iba1+ | Wako | 016-20001 | Wykrywa komórki mikrogleju. |
| Anty-GFAP sprzężony z Cy3 | Sigma-Aldrich Company | C9205 | Wykrywa reaktywne astrocyty w leczonych komórkach. |
| Alexa Fluor 488 | Molecular Probe Life Technology | A1101 | Przeciwciało wtórne przeciw myszy. |
| Alexa Fluor 555 | Sonda molekularna Life Technology | A21428 | Przeciwciało wtórne przeciwko królikowi. |
| 4',6'-diamidino-2-fenyloindol (DAPI) | Sigma-Aldrich Company | D9542 | Barwienie jądrowe. |
| Mikroskop konfokalny | Olympus |
Bibliografia
- Goldstein, L. B., Bertels, C., Davis, J. N. Interrater reliability of the NIH stroke scale. Arch Neurol. 46 (6), 660-662 (1989).
- Hinkle, J. L., Guanci, M. M. Acute ischemic stroke review. J Neurosci Nurs. 39 (5), 285-293 (2007).
- Kassner, A., Merali, Z. Assessment of Blood-Brain Barrier Disruption in Stroke. Stroke. 46 (11), 3310-3315 (2015).
- Moskowitz, M. A., Lo, E. H., Iadecola, C. The science of stroke: mechanisms in search of treatments. Neuron. 67 (2), 181-198 (2010).
- Ben Haim, L., Carrillo-de Sauvage, M. A., Ceyzeriat, K., Escartin, C. Elusive roles for reactive astrocytes in neurodegenerative diseases. Front Cell Neurosci. 9, 278(2015).
- Broderick, J., et al. Guidelines for the Management of Spontaneous Intracerebral Hemorrhage in Adults 2007 Update: A Guideline From the American Heart Association/American Stroke Association Stroke Council, High Blood Pressure Research Council, and the Quality of Care and Outcomes in Research Interdisciplinary Working Group: The American Academy of Neurology affirms the value of this guideline as an educational tool for neurologists. Stroke. 38 (6), 2001-2023 (2007).
- Wang, R., et al. Oxygen-glucose deprivation induced glial scar-like change in astrocytes. PLoS One. 7 (5), e37574(2012).
- Sofroniew, M. V. Reactive astrocytes in neural repair and protection. The Neuroscientist. 11 (5), 400-407 (2005).
- Sofroniew, M. V., Vinters, H. V. Astrocytes: biology and pathology. Acta neuropathologica. 119 (1), 7-35 (2010).
- Souza, D. G., Bellaver, B., Souza, D. O., Quincozes-Santos, A. Characterization of adult rat astrocyte cultures. PLoS One. 8 (3), e60282(2013).
- Puschmann, T. B., et al. HB-EGF affects astrocyte morphology, proliferation, differentiation, and the expression of intermediate filament proteins. J Neurochem. 128 (6), 878-889 (2014).
- Robinson, C., Apgar, C., Shapiro, L. A. Astrocyte Hypertrophy Contributes to Aberrant Neurogenesis after Traumatic Brain Injury. Neural Plast. , 1347987(2016).
- Brekke, E., Berger, H. R., Wideroe, M., Sonnewald, U., Morken, T. S. Glucose and Intermediary Metabolism and Astrocyte-Neuron Interactions Following Neonatal Hypoxia-Ischemia in Rat. Neurochem Res. , (2016).
- Cekanaviciute, E., et al. Astrocytic transforming growth factor-beta signaling reduces subacute neuroinflammation after stroke in mice. Glia. 62 (8), 1227-1240 (2014).
- Zhu, Z., et al. Inhibiting cell cycle progression reduces reactive astrogliosis initiated by scratch injury in vitro and by cerebral ischemia in vivo. Glia. 55 (5), 546-558 (2007).
- Bovolenta, P., Wandosell, F., Nieto-Sampedro, M. Neurite outgrowth over resting and reactive astrocytes. Restor Neurol Neurosci. 2 (4), 221-228 (1991).
- Anderson, M. A., et al. Astrocyte scar formation aids central nervous system axon regeneration. Nature. 532 (7598), 195-200 (2016).
- Hao, C., Richardson, A., Fedoroff, S. Macrophage-like cells originate from neuroepithelium in culture: characterization and properties of the macrophage-like cells. Int J Dev Neurosci. 9 (1), 1-14 (1991).
- Saura, J. Microglial cells in astroglial cultures: a cautionary note. J Neuroinflammation. 4, 26(2007).
- Giulian, D., Baker, T. J. Characterization of ameboid microglia isolated from developing mammalian brain. J Neurosci. 6 (8), 2163-2178 (1986).
- Schildge, S., Bohrer, C., Beck, K., Schachtrup, C. Isolation and culture of mouse cortical astrocytes. J Vis Exp. (71), (2013).
- Armstrong, R. C. Isolation and characterization of immature oligodendrocyte lineage cells. Methods. 16 (3), 282-292 (1998).
- McCarthy, K. D., de Vellis, J. Preparation of separate astroglial and oligodendroglial cell cultures from rat cerebral tissue. J Cell Biol. 85 (3), 890-902 (1980).
- Pont-Lezica, L., Colasse, S., Bessis, A. Depletion of microglia from primary cellular cultures. Methods Mol Biol. 1041, 55-61 (2013).
- Svensson, M., Aldskogius, H. Synaptic density of axotomized hypoglossal motorneurons following pharmacological blockade of the microglial cell proliferation. Exp Neurol. 120 (1), 123-131 (1993).
- Wong, V. K., Shapourifar-Tehrani, S., Kitada, S., Choo, P. H., Lee, D. A. Inhibition of rabbit ocular fibroblast proliferation by 5-fluorouracil and cytosine arabinoside. J Ocul Pharmacol. 7 (1), 27-39 (1991).
- Nakatsuji, Y., Miller, R. H. Density dependent modulation of cell cycle protein expression in astrocytes. J Neurosci Res. 66 (3), 487-496 (2001).
- Reeves, J. P. Accumulation of amino acids by lysosomes incubated with amino acid methyl esters. J Biol Chem. 254 (18), 8914-8921 (1979).
- Thiele, D. L., Kurosaka, M., Lipsky, P. E. Phenotype of the accessory cell necessary for mitogen-stimulated T and B cell responses in human peripheral blood: delineation by its sensitivity to the lysosomotropic agent, L-leucine methyl ester. J Immunol. 131 (5), 2282-2290 (1983).
- Hamby, M. E., Uliasz, T. F., Hewett, S. J., Hewett, J. A. Characterization of an improved procedure for the removal of microglia from confluent monolayers of primary astrocytes. J Neurosci Methods. 150 (1), 128-137 (2006).
- Corvalan, V., Cole, R., de Vellis, J., Hagiwara, S. Neuronal modulation of calcium channel activity in cultured rat astrocytes. Proc Natl Acad Sci U S A. 87 (11), 4345-4348 (1990).
- Butler, I. B., Schoonen, M. A., Rickard, D. T. Removal of dissolved oxygen from water: A comparison of four common techniques. Talanta. 41 (2), 211-215 (1994).
- Tasca, C. I., Dal-Cim, T., Cimarosti, H. In vitro oxygen-glucose deprivation to study ischemic cell death. Methods Mol Biol. 1254, 197-210 (2015).
- Wu, D., Yotnda, P. Induction and testing of hypoxia in cell culture. J Vis Exp. (54), (2011).
- Rivera-Aponte, D., et al. Hyperglycemia reduces functional expression of astrocytic Kir4. 1 channels and glial glutamate uptake. Neuroscience. 310, 216-223 (2015).
- Berger, R., Garnier, Y., Pfeiffer, D., Jensen, A. Lipopolysaccharides do not alter metabolic disturbances in hippocampal slices of fetal guinea pigs after oxygen-glucose deprivation. Pediatric research. 48 (4), 531-535 (2000).
- Anderson, T. R., Jarvis, C. R., Biedermann, A. J., Molnar, C., Andrew, R. D. Blocking the anoxic depolarization protects without functional compromise following simulated stroke in cortical brain slices. Journal of neurophysiology. 93 (2), 963-979 (2005).
- Jarvis, C. R., Anderson, T. R., Andrew, R. D. Anoxic depolarization mediates acute damage independent of glutamate in neocortical brain slices. Cerebral Cortex. 11 (3), 249-259 (2001).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
