Tutaj opisujemy metodę ładowania barwnika wrażliwego na wapń przez pień nerwu żaby do zakończeń nerwowych. Przedstawiamy również protokół rejestracji i analizy szybkich stanów przejściowych wapnia w zakończeniach nerwów obwodowych.
Artykuł metodologiczny
Ładowanie barwnika wapniowego do zakończeń nerwowych żaby przez kikut nerwowy: przejściowa rejestracja wapnia w połączeniu nerwowo-mięśniowym żaby
W tym artykule
Podsumowanie
Streszczenie
Jedną z najbardziej realnych metod pomiaru presynaptycznego poziomu wapnia w presynaptycznych zakończeniach nerwowych jest zapis optyczny. Opiera się na zastosowaniu wrażliwych na wapń barwników fluorescencyjnych, które zmieniają swoją intensywność emisji lub długość fali w zależności od stężenia wolnego wapnia w komórce. Istnieje kilka metod barwienia komórek barwnikami wapniowymi. Najczęściej spotykane są procesy ładowania barwników przez mikropipetę lub wstępnej inkubacji z formami estrów acetoksymetylowych barwników. Jednak metody te nie mają pełnego zastosowania do połączeń nerwowo-mięśniowych (NMJ) ze względu na pojawiające się problemy metodologiczne. W tym artykule przedstawiamy metodę ładowania barwnika wrażliwego na wapń przez kikut nerwu żaby do zakończeń nerwowych. Ponieważ wnikanie zewnętrznego wapnia do zakończeń nerwowych i późniejsze wiązanie się z barwnikiem wapnia następuje w skali milisekundowej, konieczne jest użycie systemu szybkiego obrazowania w celu zarejestrowania tych interakcji. W tym miejscu opisujemy protokół rejestrowania stanu nieustalonego wapnia za pomocą szybkiej kamery CCD.
Wprowadzenie
Jony wapnia (Ca2+) uczestniczą w wielu neuronalnych procesach sygnalizacyjnych, w tym w inicjacji, utrzymaniu i plastyczności uwalniania mediatora1,2,3,4,5. Po nadejściu potencjału czynnościowego zewnątrzkomórkowy Ca2 + dostaje się do zakończenia nerwowego i inicjuje uwalnianie neuroprzekaźnika. W niektórych synapsach prąd wapnia może być mierzony bezpośrednio metodami elektrofizjologicznymi6,7,8. W przypadku połączenia nerwowo-mięśniowego (NMJ) nie można stosować bezpośredniego zacisku krosowego i dwuelektrodowego zacisku napięciowego ze względu na niewielki rozmiar zakończeń nerwowych.
Zapisy wewnętrznych prądów Ca2+ z zakończeń nerwowych w NMJ mogą być wykonywane za pomocą pośrednich metod elektrofizjologicznych9,10. Jednak metody te wymagają wstępnego leczenia synapsy blokerami kanałów jonowych sodu i potasu. Metody optyczne nie wymagają farmakologicznej separacji prądów jonowych w końcówce nerwowej i pozwalają na zapis napływuCa2+, wywołanego potencjałami czynnościowymi, a następnie podniesienia jonów Ca2+ w aksoplazmie11,12,13,14. Metody te opierają się na zapisach zmian fluorescencji określonych barwników wrażliwych na Ca2+ po związaniu wolnych jonów Ca2+ 15,16,17,18,19.
Ca2+ wskaźniki mogą być ładowane do komórek różnymi metodami, w zależności od celu eksperymentu. Badacze stosują w kąpieli przepuszczalne dla membrany formy barwnika20,21, ładowanie za pomocą pipety krosowej22, lub mikroiniekcja23,24,25. Jednak wszystkie te metody mają pewne ograniczenia w przypadku NMJ ze względu na jego specyfikę w architekturze synaptycznej. W przypadku NMJ najwygodniejszą i najskuteczniejszą metodą jest załadowanie barwnika przez kikut nerwowy, metoda wypełniania do przodu26,27,28,29. Technika ta może być stosowana do ładowania różnych barwników fluorescencyjnych do zakończeń nerwów obwodowych. Metoda ta została z powodzeniem zastosowana w Drosophila class="xref">28, nerwu ruchowego jaszczurki 28 oraz zakończeń nerwu ruchowego żaby17,26,27,30. W zależności od badanego obiektu, szczegóły metodyczne mogą się różnić. Szklana mikropipeta może być stosowana do małych nerwów od larw28. Kilku badaczy opisało metodę27,28, w której świeżo odcięty koniec nerwu unerwiającego mięsień jest zanurzany w studzience wstępnie wypełnionej barwnikiem. Preparat pozostawia się następnie na kilka godzin, aby nasącznić barwnik. Barwnik jest wchłaniany przez aksony i transportowany do zakończeń nerwowych. W artykule opisano metodę ładowania wskaźnika fluorescencji do zakończeń nerwu ruchowego żaby przez kikut nerwowy. Nasz protokół wykorzystuje plastikową końcówkę pipety do inkubacji tkanki z barwnikiem. Opisujemy również, jak pozyskiwać i analizować stany przejściowe fluorescencjiCa2+.
Protokół
Doświadczenia przeprowadzono na izolowanych preparatach nerwowo-mięśniowych mięśnia piersiowego skórnego (musculus cutaneous pectoris) żaby z gatunku Rana ridibunda. Wielkość zwierząt obu płci wynosiła około 5-9 cm. Procedury eksperymentalne zostały przeprowadzone zgodnie z wytycznymi dotyczącymi wykorzystania zwierząt laboratoryjnych Uniwersytetu Federalnego w Kazaniu oraz Uniwersytetu Medycznego w Kazaniu, zgodnie z przewodnikiem NIH dotyczącym opieki i użytkowania zwierząt laboratoryjnych. Protokół eksperymentalny spełniał wymogi dyrektywy Rady Wspólnot Europejskich 86/609/EWG i został zatwierdzony przez Komisję Etyczną Uniwersytetu Medycznego w Kazaniu.
1. Przygotowanie roztworów
- Przygotowanie roztworu Ringera.
- Przygotować roztwór Ringera: 113.0 mM NaCl, 2.5 mM KCl, 3.0 mM NaHCO3 oraz 1.8 mM CaCl2. Dostosować pH do poziomu 7.2-7.4.
- Przygotować roztwór Ringera o niskiej zawartości Ca2+ i wysokiej zawartości Mg2+: 113.0 mM NaCl, 2.5 mM KCl, 3.0 mM NaHCO3, 6.0 mM MgCl2, 0.9 mM CaCl2. Dostosować pH do poziomu 7.2-7.4.
- Przygotowanie roztworu do ładowania barwnika.
- Przygotować roztwór wodny zawierający HEPES-Na w stężeniu 10 mM (pH 7.2-7.4).
- Dodać 14 µL roztworu HEPES do fiolki z barwnikiem30.
UWAGA: barwnik wskaźnikowy Ca2+ jest dostarczany w fiolce o objętości 500 µL zawierającej 500 µg proszku. - Wymieszać na wirówce typu vortex i odwirować, aby dokładnie wymieszać zawartość.
- Rozcieńczyć roztwór, aby obniżyć końcowe stężenie wskaźnika Ca2+ do 30 mM. Unikać ekspozycji na światło i przechowywać w temperaturze -20 °C.
2. Procedura ładowania barwnika
- Wypreparuj mięsień piersiowy skórny za pomocą fragmentu mięsień piersiowy właściwy nerw
UWAGA: Procedura sekcji jest dostępna w bezpłatnie pobieranym artykule autorstwa Bliocha i wsp., 196831.- Do procedury sekcji należy użyć dwóch pęset precyzyjnych oraz nożyczek rogówkowych (patrz Tabela materiałów). Przenieść wypreparowaną tkankę do szalki Petriego powleczonej elastomerem silikonowym, uprzednio wypełnionej roztworem Ringera, a następnie unieruchomić tkankę za pomocą cienkich stalowych szpilek w taki sposób, aby była ona lekko napięta w szalce.
- Napełnić ponownie szalkę Petriego świeżą porcją roztworu Ringera. Usunąć tkankę łączną. Należy uważać, aby nie uszkodzić nerwu.
- Przygotuj pipetę do napełniania: za pomocą żyletki odetnij fragment o długości ok. 2 mm z części stożkowej standardowej plastikowej 10 µL końcówka do pipety
- Przygotuj kawałek plasteliny, aby zamocować pipetę do napełniania na szalce Petriego.
- Połącz tylną część pipety napełniającej z plastikową strzykawką za pomocą rurki silikonowej i plastikowych adapterów łączących wykonanych z końcówek do pipet.
- Przed procedurą wprowadzania barwnika należy usunąć roztwór Ringera z szalki Petriego za pomocą plastikowej pipety. Osusz preparat mięśnia i nerwu za pomocą cienkiej strzykawki; zapobiegnie to rozcieńczeniu Ca2+ barwnik podczas następnego napełniania pipety do wypełniania.
- Usuń Ca2+ fiolkę z wskaźnikiem z zamrażarki i pozostawić do rozmrożenia w temperaturze pokojowej w ciemnym miejscu.
- Pod kontrolą stereomikroskopu przy niskim powiększeniu (10×) zlokalizuj miejsce połączenia mięśnia z nerwem. Za pomocą precyzyjnej pęsety i nożyczek odetnij mięsień piersiowy właściwy nerw blisko powierzchni mięśnia (patrz krok 2.1). Pozostaw pień nerwu o długości około 2 mm.
- Przymocuj pipetę do napełniania połączoną z rurką oraz strzykawkę na szalce Petriego za pomocą plasteliny modelarskiej.
- Zbliż końcówkę pipety do kikutu nerwu.
- Bez ściskania, delikatnie odessać pień nerwu do końcówki pipety do napełniania.
- Zdejmij rurkę ssącą z tępego końca pipety napełniającej.
- Ostrożnie usuń nadmiar roztworu z pipety do napełniania, używając strzykawki z długą igłą (patrz na Tabela materiałów). Nie przyciskać kikuta nerwu.
- Powoli unieś pionowo końcówkę pipety do napełniania, utrzymując pień nerwu zassanego w końcówce.
- Odizolować aspirowaną część kikutu nerwu od zewnętrznej strony końcówki pipety wypełniającej za pomocą wazeliny.
- W razie potrzeby osuszyć pień nerwu odizolowany w pipecie napełniającej: ostrożnie odessać nadmiar roztworu z pipety napełniającej za pomocą strzykawki z długą igłą.
- Rysuj 0.5 µL roztworu obciążającego barwnikiem (patrz krok 1) za pomocą pipety z długim końcem.
- Ostrożnie wprowadź końcówkę pipety z roztworem ładującym do pipety do napełniania. Wypuść mieszaninę bezpośrednio na pień nerwu.
- Uszczelnić otwarty koniec pipety do napełniania wazeliną.
- Do szalki Petriego należy dodać niewielką alikwot roztworu Ringera, aby zapobiec wysychaniu preparatu.
- Inkubować preparat w temperaturze pokojowej, w ciemności i w warunkach wilgotnych przez 5 h.
- Usuń pipetę wypełniającą z roztworem obciążającym, wypłucz preparat roztworem Ringera i przechowuj go przez noc w lodówce w temperaturze 8 °C.
3. Przygotowanie tkanki do mikroskopii
- Umieść preparat w komorze powlekanej elastomerem silikonowym i przymocuj go za pomocą stalowych mikroirygieł w taki sposób, aby był lekko napięty.
- Przepłucz tkankę porcją świeżego roztworu Ringera.
- Do stymulacji nerwu należy użyć elektrody ssącej; konstrukcja elektrody jest dostępna w bezpłatnie pobranym artykule autorstwa Kazakova i wsp., 201532Ustaw końcówkę elektrody blisko przeciętego końca nerwu i zaspiruj pień nerwu do otworu elektrody.
- Zamocuj komorę preparacyjną na stoliku mikroskopu. Umieść w komorze sondę temperatury oraz wloty i wyloty przewodów.
- Podłącz przewód zasilający do elementu Peltiera.
- Aby przeprowadzić superfuzję preparatu, należy zastosować prosty system grawitacyjny. W celu usunięcia nadmiaru roztworu należy włączyć pompę ssącą do perfuzji.
- Włącz urządzenie termokontrolera.
- Ustaw regulację temperatury na 20 °C.
- Zamontuj osłonę ochrony przed promieniowaniem ultrafioletowym.
- Podłącz drucianą elektrodę stymulującą do stymulatora elektrycznego i obserwuj skurcze mięśni pod mikroskopem przy użyciu obiektywu 4x.
- Napełnij system perfuzyjny roztworem Ringera z niską zawartością Ca.2+ i wysokomagnezowe2+ Proszę dostarczyć tekst źródłowy do tłumaczenia.
UWAGA: Roztwór ten jest stosowany w celu zapobiegania skurczom mięśni. Obniżenie stężenia wapnia zewnętrznego oraz podwyższenie stężenia magnezu zewnętrznego prowadzą do zmniejszenia amplitudy Ca2+ stany przejściowe. Jednakże, w oparciu o wcześniejsze doświadczenia, 0,9 mM CaCl2 oraz 6 mM MgCl22 nadal wystarczają do wiarygodnego określenia amplitudy Ca2+ stany przejściowe. Warto wspomnieć, że istnieją inne sposoby zmniejszenia skurczów mięśni bez redukcji poziomu Ca2+ stężenie. Na przykład zastosowanie d-tubokuraryny lub alfa-bungaratoksyny, specyficznych blokerów nikotynowych receptorów acetylocholiny, spowodowałoby całkowite lub częściowe zablokowanie drgawek mięśni17,27,28,30Jednak dodatek tych toksyn może również wpływać na presynaptyczny napływ jonów wapnia33Aby tego uniknąć, µ-można zastosować konotoksynę GIIIA27. - Włącz pompę i rozpocznij superfuzję preparatu roztworem Ringera o niskiej zawartości Ca.2+ i wysoka zawartość Mg2+.
- Przełącz mikroskop na obiektyw 40×.
- Włącz monochromator (patrz w Tabela materiałów).
- W oprogramowaniu sterującym monochromatorem należy wybrać długość fali emisji 488 nm oraz tryb ciągłego oświetlania.
- Przy dużym powiększeniu w trybie fluorescencji należy upewnić się, że zakończenia nerwowe zostały załadowane barwnikiem.
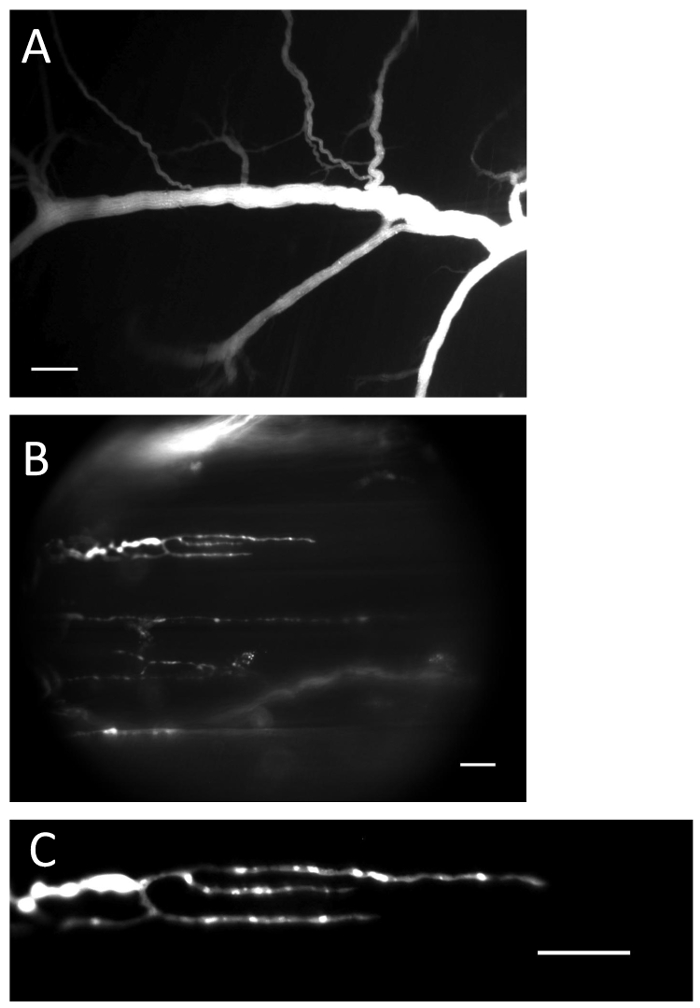
Rysunek 1: Nerw i zakończenia z załadowanym wskaźnikiem Ca2+. (A) Nerw wypełniony wskaźnikiem Ca2+ po procedurze ładowania. Pasek skali = 200 µm. (B) Zakończenia nerwowe wypełnione wskaźnikiem Ca2+. Pasek skali = 20 µm. (C) Fluorescencja wskaźnika Ca2+ jest wyraźnie widoczna w zakończeniu nerwowym. Pasek skali = 20 µm. Kliknij tutaj, aby wyświetlić większą wersję tego rysunku.
- Pozostawić preparat do wyrównania potencjałów przez co najmniej 30 min w roztworze z niską zawartością Ca2+ i wysoką zawartością Mg2+.
4. Rejestracja wideo za pomocą cyfrowej kamery CCD
Uwaga: Szczegóły rejestrowania sygnałów fluorescencji są specyficzne dla każdego typu mikroskopu i kamery, jednak kluczowym aspektem jest prędkość przechwytywania obrazu.
- W przypadku rejestracji pojedynczych przejściowych zmian stężenia Ca2+ w NMJ należy zastosować minimalną częstotliwość próbkowania 1 kHz.
UWAGA: Do obrazowania fluorescencyjnego niezbędne są szybkie cyfrowe kamery CCD (patrz: Tabela materiałów). System akwizycji danych oraz oprogramowanie (patrz: Tabela materiałów) zostały tutaj wykorzystane do synchronizacji kamery, monochromatora i stymulatora. W skrócie, protokół ten umożliwia generowanie impulsów synchronizujących na wyjściach cyfrowych systemu akwizycji danych w celu otwarcia migawki, przechwycenia sygnału wideo i rozpoczęcia stymulacji. Wszystkie parametry czasowe można ustawić w protokołach i/lub na urządzeniach. Typowy protokół obejmuje serię 500 klatek pozyskiwanych z częstotliwością 1 kHz (80 x 80 pikseli). Naświetlanie światłem wzbudzenia może prowadzić do wybielenia wskaźnika Ca2+ oraz fotouszkodzenia tkanki komórkowej. Należy zatem unikać długiej ekspozycji na światło wzbudzenia. W tym protokole migawka pozostaje otwarta tylko przez czas niezbędny do przechwycenia obrazu wideo. Pozyskaj dwadzieścia serii dla każdego konkretnego zakończenia nerwowego. Celem jest monitorowanie tych samych obszarów w grupie kontrolnej oraz po podaniu leku. - Przy użyciu obiektywu 4X mikroskopu, wykorzystaj tryb jasnego pola, aby zwizualizować mięśnie i odgałęzienia nerwów.
- Przełącz na obiektyw 40X i, korzystając z trybu epifluorescencji oraz długości fali wzbudzenia 488 nm, wyszukaj załadowane barwnikiem zakończenia nerwowe. Zidentyfikuj obszar zainteresowania (ROI) w obrębie zakończenia nerwowego.
- Na tubusie trójokularowym mikroskopu wybierz poziomy wymiany drogi światła: 100% światła do kamery.
- Uruchom oprogramowanie akwizycyjne dla kamery CCD.
- W trybie „Live” znajdź ROI i ustaw ostrość.
- Wybierz menu ustawień „Change”.
- W sekcji „Basic Configuration” ustaw wartość 1 000 klatek na sekundę (fps) przy rozdzielczości 80 x 80.
- Ustaw liczbę klatek wejściowych na 500.
- Wpisz nazwę eksperymentu.
- Wybierz opcję „External Trigger”.
- Ustaw czas pre-triggera na 10 ms.
- Ustaw liczbę powtórzeń na 20.
- W oprogramowaniu sterującym monochromatorem wybierz długość fali emisji 488 nm oraz tryb „external trigger illumination”.
- Uruchom oprogramowanie do akwizycji danych.
- Załaduj protokół stymulacji.
- Przed rozpoczęciem nagrywania wideo przechwyć klatkę ciemną (dark frame) za pomocą oprogramowania do akwizycji wideo.
- Uruchom protokół stymulacji.
- Wybierz ROI i sprawdź zarejestrowany sygnał.
5. Analiza danych
UWAGA: Do analizy danych należy wykorzystać oprogramowanie kamery CCD oraz program ImageJ; dane są przedstawione w formie krzywej w arkuszu kalkulacyjnym. W oprogramowaniu kamery CCD należy wyciągnąć średnią z 20 powtórzeń i wyeksportować wyniki do pliku obsługiwanego przez ImageJ. W programie ImageJ należy zaznaczyć ROI oraz tło. Od ROI należy odjąć wartość tła. Dane należy przedstawić jako stosunek: (ΔF/F0 -1) x 100%, gdzie ΔF to intensywność fluorescencji podczas stymulacji, a F0 to intensywność fluorescencji w spoczynku.
- W oprogramowaniu do akwizycji obrazu dla kamery CCD kliknij Plik > Average Files. Wybierz pliki i oblicz ich średnią.
- Zapisz plik uśredniony jako plik .fit, klikając „Save as Fit file”.
- Uruchom oprogramowanie ImageJ. Wykonaj następujące kroki:
- Kliknij Image > adjust > brightness/contrast.
- Kliknij Image > stacks > tools > stack sorter.
- Kliknij Analysis > tools > ROI manager.
- Przeciągnij i upuść uśredniony plik .fit do okna programu ImageJ.
- Powiększ widok w oknie, aby uzyskać lepszą widoczność.
- Przesuwając kursor, wybierz ostatnią klatkę i usuń ją (jest to klatka ciemna)
- Wybierz prostokątny obszar ROI w miejscu uznanym za tło. Dodaj go do ROI manager
- Zmierz tło, klikając More > Multi Measure. Zanotuj wartość MEAN. Skopiuj dane, wyeksportuj je do programu arkusza kalkulacyjnego i oblicz średnią wartość progu dla stosunku.
- Odejmij próg od stosu obrazów, klikając Process > Main > Subtract. Wprowadź uśrednioną wartość progu.
- Wybierz prostokątny obszar ROI wokół zakończenia nerwowego. Dodaj go do ROI manager.
- Wykonaj pomiar, klikając More > Multi Measure. Zanotuj wartość MEAN. Skopiuj i wyeksportuj ją do programu arkusza kalkulacyjnego.
- Oblicz średni offset sygnałów.
UWAGA: Użyj pierwszych kilkudziesięciu punktów wykazujących podstawową fluorescencję barwnika bez stymulacji; jest to fluorescencja spoczynkowa. - Podziel sygnały przez fluorescencję spoczynkową.
- Odejmij „1” i pomnóż przez 100%.
- Wykreśl sygnał i oblicz amplitudę przejściowego wzrostu stężenia Ca2+.
Wyniki
Po załadowaniu barwnika i po stymulacji nerwu ruchowego w zakończeniach nerwowych można wykryć wzrost amplitudy sygnału fluorescencyjnego (przejściowy wzrost stężenia Ca2+) (patrz Rysunek 2). Parametry przejść Ca2+ przedstawiono w Tabeli 1. Ilościowo parametry przejść Ca2+ zmierzone w naszym badaniu są zbliżone do danych uzyskanych przez innych naukowców w synapsach zwierząt zmiennocieplnych15,34. Parametry przejść Ca2+ zależą od szybkości wiązania Ca2+ z barwnikiem i jego późniejszej dysocjacji. Szybkość wnikania Ca2+ do zakończenia nerwowego, oddziaływanie z barwnikiem oraz dyfuzja w cytoplazmie wpływają na czas narastania sygnału Ca2+. Czas zaniku sygnału fluorescencyjnego zależy od powinowactwa barwnika, szybkości oddziaływania Ca2+ z buforami wewnątrzkomórkowymi oraz usuwania jonów przez pompy jonowe35. Analiza amplitudy przejść Ca2+ może być wykorzystana do badania wpływu różnych substancji na napływ wapnia uczestniczący w uwalnianiu neuroprzekaźnika33.

Rycina 2: Średnia odpowiedź przejściowa Ca2+ zmierzona w żabim NMJ. Przejściowy wzrost poziomu Ca2+ obliczono na podstawie średniej z sygnałów pochodzących z 13 żabich NMJ. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
| Szczytowa wartość ΔF/F (%) | Czas narastania 20%–80% (ms) | τ (ms) |
| 12,6 ± 1,1 (n = 13) | 4,6 ±0,5 (n = 13) | 115,3 ± 8,3 (n = 13) |
Tabela 1: Średnie parametry przejściowego stężeniaCa2+. Dane przedstawiono jako średnia ± SE; n oznacza liczbę pomiarów w oddzielnych NMJ. Szczytowe ΔF/F to średnia amplituda ΔF/F.
Dyskusja
W niniejszej pracy przedstawiono metodę przeprowadzania ładowania barwnika wrażliwego naCa2+ do zakończeń nerwowych żaby przez kikut nerwu. Pod koniec procedury ładowania wszystkie zakończenia w bliższej części nerwu mają znaczny poziom fluorescencji. Oszacowano, że stężenie wewnątrzkońcowe sondy waha się od 40 do 150 μM17.
Procedura inkubacji przebiega w dwóch etapach: w temperaturze pokojowej, a następnie w niższej temperaturze w lodówce. Ważne jest, aby kontrolować czas inkubacji tkanek z barwnikiem w temperaturze pokojowej. W zależności od rzeczywistej długości kikuta nerwowego, konkretnego barwnika i temperatury, czas inkubacji może się różnić. W przypadku prześwietlenia zakończenia w częściach proksymalnych w pobliżu kikuta nerwowego mogą być przeciążone. Jednak w środkowej części nerwu nadal można znaleźć zakończenia, które są zadowalająco obciążone. Podczas długiej inkubacji w lodówce barwnik jest równomiernie rozprowadzany na zakończeniach nerwowych.
Nasze własne obserwacje33,35, jak również dane innych badaczy30, dowodzą braku jakiegokolwiek istotnego wpływu procedury obciążenia na amplitudę odpowiedzi postsynaptycznej lub na częstotliwość miniaturowych potencjałów płytek końcowych. Dobra trwałość została udokumentowana w załadowanych preparatach. Jest kilka ważnych punktów, na które chcielibyśmy zwrócić uwagę. Bardzo ważne jest, aby umieścić kikut nerwowy w roztworze ładującym barwnik w ciągu kilku minut po wycięciu, aby barwnik mógł dostać się do aksonów przeciętego nerwu; Opóźnienia mogą powodować nieefektywne obciążenie, prawdopodobnie z powodu ponownego uszczelnienia aksonów nerwowych27,36. Niektórzy badacze zanurzają kikut nerwu w 100 mM EDTA (chelator Ca2 + i Mg2 +) natychmiast po wycięciu nerwu, aby zapobiec ponownemu uszczelnieniu przeciętych aksonów. Bufor usuwa się po 1-2 minutach i zastępuje roztworem barwiącym37. Użycie studzienki z wazeliną zamiast plastikowej rurki do procedury załadunku pozwala na użycie krótszego kikuta nerwowego. Przy zastosowaniu tego podejścia nerw jest przecinany po zanurzeniu go w roztworze HEPES z barwnikiem, a aksony nie zamykają się ponownie z powodu braku jonów dwuwartościowych w roztworze barwnika27,28.
W naszym badaniu zamiast dekstranu użyliśmy rozpuszczalnej w wodzie formy soli wskaźnika Ca2+ . Koniugaty dekstranu dyfundują w aksonie wolniej niż tworzy się sól. Jednak zastosowanie koniugatu dekstranu zmniejsza podział barwnika na przedziały i obchodzenie się z nim przez nerwy i NMJ. Konjugat dekstranu Calcium Green 1-3,000 MW ma dobrą szybkość dyfuzji i wykazuje zmniejszoną kompartmentalizację38.
Bardzo ważne jest, aby unikać długiego okresu fluorescencyjnego oświetlenia tkanki, ponieważ wpływa to na jej zdrowie i przeżycie. Używamy optyki Nomarskiego w kanale światła widzialnego do poszukiwania zakończeń nerwowych. Podczas nagrania ograniczamy oświetlane pole za pomocą przysłony.
Warto zauważyć, że ta metoda ładowania jest odpowiednia tylko dla preparatów, które mogą wytrzymać długie inkubacje. Aby skrócić czas ładowania barwnika, gdy badania są prowadzone na bardziej delikatnych tkankach (np. synapsach zwierząt stałocieplnych), konieczne jest zmniejszenie długości kikuta nerwowego i użycie mikropipet do ładowania29,39.
Ta technika ładowania dobrze nadaje się do obrazowania zmian w cytozolowym Ca2 +, ze wskaźnikami fluorescencyjnymi zarówno pod wpływem stymulacji pojedynczego nerwu, jak i rytmicznej aktywności synaptycznej 17,27,35. Analiza amplitudy przejściowej Ca2+ może być wykorzystana do zbadania wpływu różnych substancji na wnikanie wapnia, który uczestniczy w uwalnianiu neuroprzekaźników33.
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
To badanie zostało przeprowadzone w ramach Programu Konkurencyjnego Rozwoju Rządu Rosyjskiego Uniwersytetu Federalnego w Kazaniu oraz grantu od Rosyjskiej Fundacji Badań Podstawowych (16-04-01051; 16-34-00817; 15-04-02983). Dziękujemy czterem anonimowym recenzentom za pomocne komentarze do wcześniejszych wersji manuskryptu. Wyrażamy naszą wdzięczność Yuliyi Aratskaya za nagranie głosu. Jesteśmy wdzięczni dr Wiktorowi Iljinowi za wiele pomocnych komentarzy i pomoc w ostatecznej redakcji manuskryptu.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Wskaźnik Ca2 + | Sondy molekularne, USA | Oregon Green 488 Sól sześciopotasowa BAPTA-1, O6806 | 500 μ g |
| Elastomer silikonowy | Dow Corning, USA | Sylgard 184 elastomer | |
| Pipeta | Biohit, Rosja | 720210 | 0,5-10 i mikro; L |
| Końcówka do pipet | Fisher Scientific, USA | 02-707-175 | 10µ L |
| Końcówka do pipet | Biohit, Rosja | 781349 | 10µ L |
| Żyletka | Fisher Scientific, USA | 12-640 | |
| Minutien Pins | Drobne narzędzia do cięcia, Kanada | 26002-20 | |
| Mini-nożyczki rogówkowe | MT MEDI CORP, Kanada | S-1111 | |
| Kleszcze jubilerskie | MT MEDI CORP, Kanada | F-9610 | |
| Kleszcze jubilerskie | MT MEDI CORP, Kanada | F-9611 | |
| Modelowanie glina | lokalny producent | może zostać zastąpiony przez dowolnego lokalnego producenta | |
| Wazelina | lokalny producent | może zostać zastąpiony przez dowolnego lokalnego producenta | |
| Microspin FV 2400 | Biosan, Latva | BS-010201-AAA | |
| Multi-spin MSC 3000 | Biosan, Latva | BS-010205-AAN | |
| Jednorazowe igły podskórne | Bbraun | 100 Sterican | 0,4 razy; 40mm |
| Syrynge | lokalny producent | 0,5 ml | |
| HEPES | Sigma-Aldrich, USA | H0887 | Mikroskop 100 ml |
| , BX51 | Olympus, Japonia | ||
| System akwizycji danych | Molecular Devices, USA | Oprogramowanie Digitdata 1550 | |
| Molecular Devices, USA | Oprogramowanie pClamp, protokół w wersji 10 | można pobrać ze strony: http://kpfu.ru/portal/docs/F_230007060/Video.capture.with. RedShirt.Neuro.CCD.camera.pro | |
| Wanna i regulator temperatury kąpieli | Eksperymentalny konstruktor | może być zastąpiony przez dowolną komorę z regulacją temperatury. Na przykład z https://www.warneronline.com/ | |
| Monochromator | Till Photonics, Niemcy | Polychrome V | nie jest już dostępny, można go zastąpić innym stabilne źródło światła Oprogramowanie |
| sterujące monochromatorem | Till Photonics, Niemcy | Polycon | |
| Cyfrowa kamera CCD | Obrazowanie Redshirt, USA | Neuro CCD SMQ | |
| Model 2100 Izolowany stymulator impulsów | AM Systems, USA | ||
| Oprogramowanie akwizycyjne do kamery CCD | Redshirt, USA | Oprogramowanie | |
| ImageJ | National Institutes of Health, USA | http://rsb.info.nih.gov/ij/download.html | |
| Program arkuszy kalkulacyjnych | Microsoft, USA | Microsoft Office Excel |
Bibliografia
- Llinás, R., Sugimori, M., Silver, R. B. Microdomains of high calcium concentration in a presynaptic terminal. Science. 256, 677-679 (1992).
- Augustine, G. J. How does calcium trigger neurotransmitter release? Curr Opin Neurobiol. 11, 320-326 (2001).
- Burnashev, N., Rozov, A. Presynaptic Ca2+ dynamics, Ca2+ buffers and synaptic efficacy. Cell Calcium. 37, 489-495 (2005).
- Schneggenburger, R., Neher, E. Presynaptic calcium and control of vesicle fusion. Curr Opin Neurobiol. 15, 266-274 (2005).
- Pang, Z. P., Südhof, T. C. Cell biology of Ca2+-triggered exocytosis. Curr Opin Cell Biol. 22, 496-505 (2010).
- Borst, J. G., Sakmann, B. Calcium influx and transmitter release in a fast CNS synapse. Nature. 383, 431-434 (1996).
- Borst, J. G., Sakmann, B. Calcium current during a single action potential in a large presynaptic terminal of the rat brainstem. J Physiol. 506, 143-157 (1998).
- Yazejian, B., DiGregorio, D. A., Vergara, J. L., Poage, R. E., Meriney, S. D., Grinnell, A. D. Direct measurements of presynaptic calcium and calcium-activated potassium currents regulating neurotransmitter release at cultured Xenopus nerve-muscle synapses. J Neurosci. 17, 2990-3001 (1997).
- Molgó, J., Mallart, A. Effects of Anemonia sulcatatoxin II on presynaptic currents and evoked transmitter release at neuromuscular junctions of the mouse. Pflugers Arch. 405 (4), 349-353 (1985).
- Slutsky, I., Rashkovan, G., Parnas, H., Parnas, I. Ca2+-independent feedback inhibition of acetylcholine release in frog neuromuscular junction. J Neurosci. 22 (9), 3426-3433 (2002).
- Haugland, R. P. Indicators for Ca2+, Mg2+, Zn2+ and other metal ions. Handbook of fluorescent probes and research products. Gregory, J. , MolecularProbes. Eugene,Oregon. 771-826 (2002).
- Grynkiewicz, G., Poenie, M., Tsien, R. Y. A new generation of Ca2+ indicators with greatly improved fluorescence properties. J Biol Chem. 260 (6), 3440-3450 (1985).
- Tsien, R. Y. Fluorescent indicators of ion concentrations. Methods Cell Biol. 30, 127-156 (1989).
- Adams, S. R. How calcium indicators work. Cold Spring Harb Protoc. 2010 (3), (2010).
- DiGregorio, D. A., Vergara, J. L. Localized detection of action potential-induced presynaptic calcium transients at a Xenopus neuromuscular junction. J Physiol. 505, 585-592 (1997).
- Sabatini, B. L., Regehr, W. G. Optical measurement of presynaptic calcium currents. Biophys J. 74, 1549-1563 (1998).
- Suzuki, S. Ca2+ dynamics at the frog motor nerve terminal. Pflug Arch Eur J Phisiol. 440, 351-365 (2000).
- Sabatini, B. L., Oertner, T. G., Svoboda, K. The life cycle of Ca2+ ions in dendritic spines. Neuron. 33, 439-452 (2002).
- Luo, F., Dittrich, M., Stiles, J. R., Meriney, S. D. Single-pixel optical fluctuation analysis of calcium channel function in active zones of motor nerve terminals. J Neurosci. 31, 11268-11281 (2011).
- Regehr, W. G. Monitoring presynaptic calcium dynamics with membrane-permeant indicators. Imaging in neuroscience and development: a laboratory manual. Yuste, R., Konnerth, A. , Cold Spring Harbor Laboratory Press. New York. 307-314 (2005).
- Macleod, G. T. Topical Application of Indicators for Calcium Imaging at the Drosophila Larval Neuromuscular Junction. Cold Spring Harb Protoc. 2012 (7), 786-790 (2012).
- Eilers, J., Konnerth, A. Dye loading with Patch Pipettes. Cold Spring Harb Protoc. 2009 (4), 277-281 (2009).
- Coleman, W. L., Bill, C. A., Simsek-Duran, F., Lonart, G., Samigullin, D., Bykhovskaia, M. Synapsin II and calcium regulate vesicle docking and the cross-talk between vesicle pools at the mouse motor terminals. J Physiol. 586 (19), 4649-4673 (2008).
- Macleod, G. T. Direct Injection of Indicators for Calcium Imaging at the Drosophila Larval Neuromuscular Junction. Cold Spring Harb Protoc. 2012 (7), 797-801 (2012).
- Talbot, J. D., David, G., Barrett, E. F., Barrett, J. N. Calcium dependence of damage to mouse motor nerve terminals following oxygen/glucose deprivation. Exp Neurol. 234 (1), 95-104 (2012).
- Peng, Y. Y., Zucker, R. S. Release of LHRH is linearly related to the time integral of presynaptic Ca2+ elevation above a threshold level in bullfrog sympathetic ganglia. Neuron. 10, 465-473 (1993).
- Tsang, C. W., Elrick, D. B., Charlton, M. P. alpha-Latrotoxin releases calcium in frog motor nerve terminals. J Neurosci. 20 (23), 8685-8692 (2000).
- Newman, Z., Malik, P., Wu, T. Y., Ochoa, C., Watsa, N., Lindgren, C. Endocannabinoids mediate muscarine-induced synaptic depression at the vertebrate neuromuscular junction. Eur J Neurosci. 25 (6), 1619-1630 (2007).
- Macleod, G. T. Forward-filling of dextran-conjugated indicators for calcium imaging at the drosophila larval neuromuscular junction. Cold Spring Harb Protoc. 2012 (7), 3440-3450 (2012).
- Wu, L. G., Betz, W. J. Nerve activity but not intracellular calcium determines the time course of endocytosis at the frog neuromuscular junction. Neuron. 17 (4), 769-779 (1996).
- Blioch, Z. L., Glagoleva, I. M., Liberman, E. A., Nenashev, V. A. A study of the mechanism of quantal transmitter release at a chemical synapse. J Physiol. (1), 11-35 (1968).
- Kazakov, A., Aleksandrov, M., Zhilyakov, N. V., Khaziev, E. F., Samigullin, D. V. A simple suction electrode for electrical stimulation of biological objects. Mezhdunarodnyj nauchno-issledovatel'skij zhurnal. 40 (9), In Russian 13-16 (2015).
- Khaziev, E. Acetylcholine-induced inhibition of presynaptic calcium signals and transmitter release in the frog neuromuscular junction. Front Physiol. 7 (621), 1-10 (2016).
- Bélair, E. L., Vallée, J., Robitaille, R. Long-term in vivo modulation of synaptic efficacy at the neuromuscular junction of Rana pipiens frogs. J Physiol. 569 (1), 163-178 (2005).
- Samigullin, D., Fatikhov, N., Khaziev, E., Skorinkin, A., Nikolsky, E., Bukharaeva, E. Estimation of presynaptic calcium currents and endogenous calcium buffers at the frog neuromuscular junction with two different calcium fluorescent dyes. Front Synaptic Neurosci. 6 (29), 1-10 (2015).
- Angleson, J. K., Betz, W. J. Intraterminal Ca2+ and spontaneous transmitter release at the frog neuromuscular junction. J Neurophysiol. 85 (1), 287-294 (2001).
- Shahrezaei, V., Cao, A., Delaney, K. R. Ca2+ from one or two channels controls fusion of a single vesicle at the frog neuromuscular junction. J Neurosci. 26 (51), 13240-132499 (2006).
- Troncone, L. R., et al. Promiscuous and reversible blocker of presynaptic calcium channels in frog and crayfish neuromuscular junctions from Phoneutria nigriventer spider venom. J Neurophysiol. 90 (5), 3529-3537 (2003).
- Samigullin, D. V., Khaziev, E. F., Zhilyakov, N. V., Sudakov, I. A., Bukharaeva, E. A., Nikolsky, E. E. Calcium transient registration in response to single stimulation and during train of pulses in mouse neuromuscular junction. BioNanoSci. 7 (1), 162-166 (2016).
Przedruki i uprawnienia
