Modyfikacja genów za pośrednictwem PCR może być wykorzystana do generowania fuzji białek fluorescencyjnych u gatunków Candida, co ułatwia wizualizację i ocenę ilościową komórek i białek drożdży. W niniejszym artykule przedstawiono strategię konstruowania fuzji białek fluorescencyjnych (Eno1-FP) w parapsilosie Candida.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Generowanie fuzji białek fluorescencyjnych u gatunków Candida
W tym artykule
Podsumowanie
Streszczenie
Gatunki Candida, powszechne kolonizatory dróg pokarmowych i moczowo-płciowych, są przyczyną większości inwazyjnych infekcji grzybiczych u ludzi. W związku z tym potrzebne są narzędzia molekularne i genetyczne, które ułatwią badanie mechanizmów ich patogenezy. Modyfikacja genów za pośrednictwem PCR jest prostym i szybkim podejściem do generowania białek znakowanych epitopami w celu ułatwienia ich wykrywania. W szczególności fuzje białek fluorescencyjnych (FP) są potężnymi narzędziami, które umożliwiają wizualizację i ocenę ilościową zarówno komórek drożdży, jak i białek za pomocą odpowiednio mikroskopii fluorescencyjnej i immunoblottingu. Plazmidy zawierające sekwencje kodujące FP, wraz z genami markerów żywieniowych, które ułatwiają transformację gatunków Candida, zostały wygenerowane w celu budowy i ekspresji FP w Candida. W niniejszym artykule przedstawiamy strategię konstruowania fuzji FP u gatunku Candida. Plazmidy zawierające gen markera transformacji oporności na nourseotrycynę (NAT1) wraz z sekwencjami dla zielonych, żółtych lub wiśniowych FP (GFP, YFP, mCherry) są używane wraz ze starterami, które zawierają sekwencje specyficzne dla genu w reakcji łańcuchowej polimerazy (PCR) w celu wygenerowania kasety FP. Ta specyficzna dla genu kaseta ma zdolność integracji z końcem 3' odpowiedniego locus genu poprzez rekombinację homologiczną. Udana fuzja sekwencji FP w ramce z interesującym locus genu jest weryfikowana genetycznie, a następnie następuje analiza ekspresji białka fuzyjnego za pomocą mikroskopii i/lub metod wykrywania immunologicznego. Ponadto, w przypadku białek o wysokiej ekspresji, udane fuzje mogą być badane przede wszystkim za pomocą technik obrazowania fluorescencyjnego.
Wprowadzenie
Candida to gatunki grzybów komensalnych, które kolonizują przewód pokarmowy i układ moczowo-płciowy u wszystkich ludzi. W warunkach niedoboru odporności, takich jak te występujące przy przedwczesnym porodzie lub w wyniku efektów immunosupresyjnych leczenia nowotworów, gatunki Candida mogą stać się patogenami oportunistycznymi. Wśród gatunków Candida, Candida albicans jest najpowszechniejszym kolonizatorem grzybiczym i wywołuje większość inwazyjnych zakażeń grzybiczych. Inne gatunki Candida, takie jak C. glabrata, C. parapsilosis, C. tropicalis oraz C. kruseii, również wywołują poważne zakażenia u pacjentów z obniżoną odpornością, przy czym niektóre z nich wykazują wrodzoną oporność na powszechnie stosowane antybiotyki przeciwgrzybicze, takie jak flukonazol i amfoterycyna B. W związku z tym zakażenia niektórymi z tych gatunków są obserwowane coraz częściej, zwłaszcza u pacjentów leczonych profilaktycznie środkami przeciwgrzybiczymi. Nawet przy odpowiednim i szybkim leczeniu przeciwgrzybiczym, inwazyjne zakażenia Candida nadal wiążą się ze znaczną zachorowalnością i śmiertelnością1. Ze względu na znaczenie gatunków Candida dla zdrowia ludzi, istnieje potrzeba opracowania łatwo dostępnych narzędzi molekularnych, które pozwolą na badanie i wyjaśnienie mechanizmów ich patogenezy.
Ważnym narzędziem pozwalającym badaczom na wizualizację i kwantyfikację komórek drobnoustrojów oraz białek przez nie ekspresowanych jest technologia fuzji z białkami fluorescencyjnymi (FP). Modyfikacja genów za pomocą reakcji łańcuchowej polimerazy (PCR), opisana w niniejszej pracy, pozwala na konstrukcję fuzji między sekwencjami FP a interesującą sekwencją kodującą białko Candida w jego locus genomicznym. Stabilna integracja konstruktu ułatwia analizę ekspresji białek, a także dynamikę ich lokalizacji. Plasmidy zawierające sekwencje FP, zoptymalizowane pod kątem ekspresji w Candida albicans i mogące być wykorzystane w strategii modyfikacji genów za pomocą PCR, zostały opracowane wcześniej2,3,4,5. Plasmidy zawierają „kasety” transformacyjne FP: sekwencję FP połączoną z genem markera odżywczego, który ułatwia transformację C. albicans i C. parapsilosis2,3,4,5,6,7. Obecnie dostępne plazmidy zawierają różnorodne selekcyjne geny markerów odżywczych (URA3, HIS1, ARG4) do transformacji szczepów auksotroficznych, a także dominujący marker oporności na lek (NAT1), który ułatwia transformację szczepów klinicznych pozbawionych auksotrofii. Ponadto plazmidy oferują możliwość wyboru do czterech różnych sekwencji FP (zielonej [GFP], żółtej [YFP], cyjanowej [CFP] i wiśniowej [mCherry]) oraz albo sekwencję terminacyjną ADH1 do konstrukcji fuzji białkowych z końcem karboksylowym, albo sekwencję promotora do konstrukcji fuzji białkowych z końcem aminowym. Primery są projektowane z homologią do DNA plazmidowego otaczającego kasetę FP. Dodatkowo primery zawierają sekwencje rozszerzeń 5', wykazujące homologię do tagowanego genu drożdży, co ułatwia integrację kasety w locus genomicznym poprzez rekombinację homologiczną (Ryc. 1). Specyficzne dla genu kasety FP są generowane za pomocą PCR, a następnie transformowane do komórek Candida, które uczyniono kompetentnymi do pobierania DNA poprzez traktowanie octanem litu.
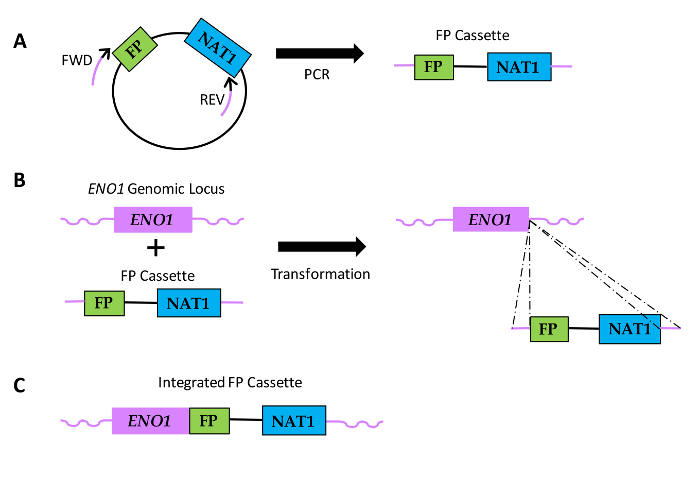
Rysunek 1: Schemat generowania fuzji sekwencji FP w gatunkach Candida. (A) DNA plazmidu zawiera sekwencję FP oraz sekwencję kodującą oporność na nourseotrycynę (NAT1). Przedstawiono względne położenia starterów Forward (FWD) i reverse (REV), gdzie czarne fragmenty starterów wskazują region homologii do sekwencji plazmidu, a fioletowe fragmenty oznaczają region homologii specyficzny dla genu lub przedłużenie startera. (B) Kasety FP są transformowane do Candida i integrują się w locus genomicznym ENO1 poprzez rekombinację homologiczną (linie przerywane). (C) Powstała sekwencja fuzji FP na końcu 3' ENO1. Kliknij tutaj, aby wyświetlić większą wersję tego rysunku.
W niniejszej pracy przedstawiamy przykład konstrukcji białek fuzyjnych (Eno1-FP) w gatunkach Candida. Wykorzystujemy plazmidy tagujące zawierające gen markera transformacji NAT1 wraz z sekwencjami kodującymi GFP, YFP lub mCherry (Rysunek 2). Plazmidy te są używane wraz z primerami w reakcji PCR do generowania specyficznych dla genu kaset, które ułatwiają fuzję białek fluorescencyjnych (FP) z końcem 3' genu ENO1, co skutkuje ekspresją białka Eno1 z fuzją FP na jego końcu karboksylowym.
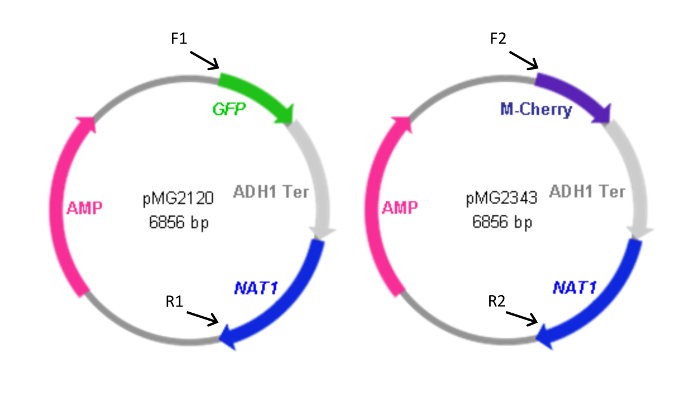
Rysunek 2: Mapy plazmidów zawierających kasety FP. Przymery bezpośrednie (F) i odwrotne (R) użyte do generowania kaset z plazmidów są wskazane wraz z względną lokalizacją ich homologii do plazmidów. Sekwencje przymerów znajdują się w Tabeli 1. F1 i R1 zostały również użyte do generowania kasety pYFP-NAT1. Plazmid zawierający kasetę YFP-NAT1 (pMG2263) jest identyczny z pMG2120, z wyjątkiem sekwencji YFP w miejsce GFP. Rozmiary kaset: GFP-NAT1, 3,7 kbp; mCherry-NAT1, 3,2 kbp; YFP-NAT1, 3,7 kbp. Rysunek zmodyfikowany na podstawie pracy Gerami-Nejad, et al.4 Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
1. Wyizoluj plazmidy matrycowe od E. coli
- Hodować E. coli zawierającą plazmid matrycowy przez noc w 10 ml bulionu lizogennego (LB) + 200 mg/L ampicyliny (AMP) w temperaturze 37 °C z wytrząsaniem.
- Zbieraj komórki, odwirowując przy 6 000 x g przez 2 minuty.
- Zdekantować płyn, wyizolować i oczyścić DNA z komórek E. coli za pomocą standardowej metody, jak opisano wcześniej w Ausubel i wsp.8.
- Zawiesić DNA w Tris-EDTA (TE; 10 mM Tris, pH 8,0, 1 mM EDTA, pH 8,0) w stężeniu roboczym 50-100 ng/ml.
2. Elementarz do projektowania
| Primer | Sekwencja podkładowa |
| F1 | 5' GAGAATTGAAGAAGAGTTGGGAGACAATGCTATCTATGCTGGTAAGGACTTCCACAATGCTCAAACTTTG GGTGGTTCTAAAGGTGAAGAATTATT 3' |
| Czynnik R1 | 5' GAGCGTTTGCACCAACAGGCCATTTGTGACGAGAGAAGACCTGACGTCATTAGATGATGGCACCTTTGC GTAAAACGACGGCCAGTGAATTC 3' |
| F2 | 5' GAGAATTGAAGAAGAGTTGGGAGACAATGCTATCTATGCTGGTAAGGACTTCCACAATGCTCAAACTTTG GGTGGTGTTTCAAAAGGTGAAGAAGATAAT 3' |
| Czynnik R2 | 5' GAGCGTTTGCACCAACAGGCCATTTGTGACGAGAGAAGACCTGACGTCATTAGATTGGCACCTTTGC ACTGGATGGCGGCGTTAGTATC 3' |
Tabela 1: Sekwencje starterów użyte w tym badaniu. Pogrubiony tekst kursywą wskazuje na homologię do locus genomu ENO1, normalne regiony czcionki są homologiczne do plazmidowego DNA.
- Zaprojektuj startery tak, aby były homologiczne do sekwencji plazmidowych graniczących z kasetą, która ma być amplifikowana, a także do końca 3' docelowego genu będącego przedmiotem zainteresowania (np. ENO1), aby ułatwić rekombinację do locus genomowego genu (Figura 2 i Tabela 1).
- Upewnij się, że sekwencje starterów do przodu pasują do ostatnich 70 par zasad (bp) genu zainteresowania, 5'-3', minus kodon stop, aby utrzymać ramkę kodującą oraz pierwsze około 30 pz sekwencji plazmidowej, która ma być amplifikowana. Należy zauważyć, że GGTGGTGGTT w każdym starterze jest łącznikiem poliglicyny bez homologii FP. Warto zauważyć, że w przypadku braku łącznika może dojść do bezpośredniej fuzji domen funkcjonalnych, co teoretycznie może prowadzić do nieprawidłowego fałdowania białek, niskiej wydajności produkcji białka lub upośledzenia bioaktywności.
- Upewnij się, że odwrotne sekwencje startera znajdują się 70 pz tuż za genem, 3'-5', nie uwzględniając żadnej sekwencji genu, plus ostatnie około 30 pz markera oporności pokarmowej lub lekowej zastosowanego w plazmidzie.
- Użyj F1 i R1 do wygenerowania kaset GFP-NAT1 i YFP-NAT1 z odpowiednio pMG2120 i pMG2263 oraz F2 i R2 do wygenerowania mCherry-NAT1 z pMG2343.
3. Generuj kasety FP metodą PCR (Dzień 1)
- Przygotuj odczynniki do PCR. Sporządzić mieszankę wzorcową (500 μl objętości końcowej), dodając następujące objętości i stężenia do probówki o pojemności 1,5 ml: 50 μl buforu PCR (500 mM chlorku potasu, 100 mM Tris pH 8,0 w wodzie), 20 μl deoksynukleotydów (dNTP; podstawowa mieszanina nukleotydów po 10 mM każdy), 40 μl 25 mM chlorku magnezu, 20 μl oczyszczonego plazmidu (z ~50-100 ng/μl roztworu podstawowego), po 10 μl startera do przodu i do tyłu (z roztworów podstawowych 10 mM), 30 μl polimerazy Taq (ogólnej, 5,000 jednostek/ml) i 320 μl wody.
- Podaniec 50 μl mieszanki wzorcowej do każdej z 10 probówek o pojemności 0,5 ml kompatybilnych z PCR.
- Umieścić probówki PCR w termocyklerze i wykonać następujące czynności: 1 cykl trwający 5 minut w temperaturze 94 °C w celu denaturacji dsDNA; 40 cykli sekwencyjnie po 45 sekundach w temperaturze 94 °C, 30 sekund w temperaturze 55 °C, aby umożliwić starterom wyżarzanie do matrycy DNA plazmidu, i 4 minuty w temperaturze 68 °C w celu przedłużenia produktów DNA; i 1 końcowy cykl przedłużania trwający 15 minut w temperaturze 72 °C.
UWAGA: Główna mieszanka PCR i parametry cykliczne mogą wymagać modyfikacji w zależności od konkretnej użytej polimerazy Taq. - Zebrać wszystkie produkty z 10 reakcji PCR w probówce o pojemności 1,5 ml.
- Poddaj 5 μl zbiorczego produktu PCR elektroforezie w żelu agarozowym w celu sprawdzenia wielkości amplikonu i uzyskania szacunkowego stężenia produktu na podstawie porównania z drabinką DNA. Ogólnie rzecz biorąc, należy użyć ~250 μg kasetowego DNA w każdej kolejnej mieszance transformacyjnej.
- Wytrącić DNA, dodając do produktów 50 μl 3 M octanu sodu, a następnie 750 μl 95% etanolu i inkubować przez co najmniej 30 minut w temperaturze -20 °C.
- Zbierz produkty PCR, odwirowując probówkę o sile 16 000 x g przez 10 minut. Ostrożnie usuń i wyrzuć supernatant i wysusz osad przez noc. Ponownie zawiesić wysuszoną osadę kasety DNA w 40 μl TE pH 8,0 i przechowywać w temperaturze pokojowej do momentu użycia.
4. Transformacja komórek Candida za pomocą kaset FP DNA
- W dniu 1 odzyskaj szczep drożdży, który ma zostać przekształcony z 15% zamrożonego glicerolu (-80 °C), rozrzucając kilka zeskrobanych kryształów na dekstrozie peptonu drożdżowego z agarem adeninowym (YPAD) i inkubuj w temperaturze 30 °C. Po odzyskaniu wzrostu kolonii, zaszczepić pojedynczą rodzinę w 2 ml płynnej pożywki YPAD w szklanej probówce hodowlanej z oddychającą nasadką i inkubować przez noc w temperaturze 30 °C z mieszaniem.
- W dniu 2 rozcieńczyć 300 μl nocnej kultury drożdży w 50 ml świeżego YPAD (do końcowego OD600 ~0,2) w 125 ml kolbie Erlenmeyera z oddychającą nakrętką. Wstrząsać w temperaturze 30 °C przez ~ 3 godziny (do końcowej średnicyzewnętrznej 600 ~ 0,6-0,8).
- Wlać kulturę przez noc do stożkowej probówki o pojemności 50 ml i osadzać komórki, wirując przez 5 minut przy 1 500 x g w wirówce stołowej.
- Odlać i odpowiednio wyrzucić supernatant. Zawiesić osad komórkowy w 5 ml wody. Ponownie zagnieździć komórki, ponownie odwirowując przez 5 minut przy 1 500 x g w wirówce stołowej.
- Odlać i odpowiednio wyrzucić supernatant. Ponownie zawiesić komórki w 500 μl TELiAc (octan litu TE: 10 mM Tris, pH 8,0, 1 mM EDTA, pH 8,0, 0,1 M octan litu) podczas przenoszenia do probówki o pojemności 1,5 ml. Odwirować probówkę przez 2 minuty przy 3 000 x g w mikrowirówce.
- Zawieś komórki w 250 μl TELiAc. Całkowita objętość wraz z granulem powinna wynosić ~300 μl.
- Do czystej (innej probówki do mikrofuge niż w ppkt 4.2.4) dodać 5 μl DNA nośnika (10 mg/ml) i 150 μl przygotowanych komórek Candida (z ppkt 4.2.4). To jest negatywna kontrola transformacji.
- Do drugiej czystej probówki do mikrofuge dodać 5 μl zdenaturowanego DNA nośnika (gotowanego w temperaturze 90 °C przez 10 minut i schłodzonego do 4 °C), wszystkie 40 μl przygotowanego produktu PCR (z 3.3.1) i 150 μl przygotowanych komórek Candida (z 4.2.4).
- Inkubować dwie mieszanki transformacyjne przez 30 minut w temperaturze pokojowej.
- Do każdej probówki z mieszanką transformacyjną dodać 700 μl mieszanki PLATE (10 mM Tris, pH 8,0, 1 mM EDTA, pH 8,0, 0,1 M octanu litu w 50% glikolu polietylenowym 3350). Odwróć probówki, aby je wymieszać i inkubować przez noc w temperaturze pokojowej.
- W dniu 3 inkubować mieszaniny transformacyjne w temperaturze 42 °C przez 1 godzinę (szok cieplny).
- Odwirować mieszaniny transformacyjne przez 30 sekund przy 16 000 x g w mikrowirówce. Usunąć i odpowiednio wyrzucić supernatant. Zawiesić każdą z granulek komórkowych w 150 μl wody, delikatnie pipetując w górę i w dół, aby nie uszkodzić komórek.
- W przypadku przemian z wykorzystaniem genów markerów auksotroficznych (np. URA3) należy płytkować każdą całą mieszaninę, pipetując roztwory na odpowiednim agarze z selektywną pożywką (np. bez urydyny) i równomiernie rozprowadzić mieszaninę za pomocą sterylnych szklanych kulek.
- W przypadku przemian z wykorzystaniem genu markera oporności na nourseotrycynę (NAT1), jak opisano tutaj, transformacja płytki najpierw miesza się z nieselektywnym agarem YPAD i inkubuje w temperaturze 30 °C przez 6-12 godzin. Ten krok pomaga w regeneracji komórek po szoku cieplnym, zanim zostanie zastosowany stres nourseotrycyny.
- Po częściowym przywróceniu wzrostu, replikuj płytki z komórkami Candida na YPAD zawierającym 400 μg/ml nourseotrycyny. W przypadku przemian z wykorzystaniem genów markerów odżywczych (np. URA3) ten pośredni etap posiewu nie jest potrzebny, a komórki można bezpośrednio posiać na selektywnych pożywkach drożdżowych (np. YPAD pozbawionych urydyny), jak opisano w 4.4.2.
UWAGA: Jeśli transformacja się powiedzie, kolonie powinny pojawić się w ciągu jednego do trzech dni (potencjalnie do pięciu dni od wyrostka do selekcji na agarze zawierającym nourseotrycynę). Na płytkach rozsianych mieszankami transformacyjnymi zawierającymi samo nośnikowe DNA (kontrola ujemna) nie powinny pojawiać się żadne kolonie.
- W celu selekcji markerów auksotroficznych i nourseotrycyny, należy rozprowadzić przypuszczalne transformanty jako pojedyncze kolonie na świeżych selektywnych płytkach agarowych pożywki i inkubować w temperaturze 30 °C w celu rozmnażania komórek drożdży, które można poddać badaniom przesiewowym w celu pomyślnej budowy fuzji FP.
- Transformatory sitowe do prawidłowej integracji kasety znakującej (szczegółowy przykład znajduje się w reprezentatywnych wynikach). Jeśli gen będący przedmiotem zainteresowania ulega ekspresji w wystarczających ilościach, może wystąpić fluorescencja całej kolonii, tak że możliwe jest wykrycie potencjalnych kandydujących integrantów za pomocą systemu obrazowania płytkowego ze zdolnością wykrywania fluorescencji.
- Sprawdź domniemane integranty metodą PCR przy użyciu starterów homologicznych do sekwencji spoza regionu integracji, aby potwierdzić fuzję z genem docelowym.
- Ponadto należy rozważyć analizę Western blot w celu określenia ekspresji i wielkości białka fuzyjnego, a także mikroskopię fluorescencyjną pojedynczych komórek w celu wizualnego potwierdzenia lokalizacji białka, jeśli jest znana.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
Jako przykład, zastosowaliśmy opisany powyżej protokół do konstrukcji fuzji GFP i mCherry z Eno1 w szczepie laboratoryjnym C. parapsilosis. Każdy potencjalny transformant został początkowo przeżywniony w celu sprawdzenia wzrostu. W tym przykładzie, ponieważ powstałe białko fuzyjne wykazuje wysoką ekspresję (enolaza), a białka fluorescencyjne (FP) są jasne, mogliśmy przeprowadzić przesiew transformantów za pomocą mikroskopii fluorescencyjnej przed wykonaniem diagnostycznego PCR (<...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
Budowę sekwencji znakowanych epitopami u gatunków Candida przy użyciu opisanej powyżej strategii modyfikacji genów za pośrednictwem PCR można podsumować jako proces trzyetapowy. Po pierwsze, kaseta jest wytwarzana metodą PCR, która koduje zarówno sekwencję pożądaną do integracji, jak i regiony homologiczne do miejsca insercji do genomu drożdży. Po drugie, komórki drożdży, które mają zostać przekształcone, są kompetentne chemicznie za pomocą octanu litu i inkubowane z kasetą. Po trzecie, komórki są umieszczane na...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
Dziękujemy N. Deanowi za dostarczenie oryginalnej sekwencji mCherry FP, M. Gerami-Nejadowi za konstrukcję plazmidów, B. Larsonowi za pomoc techniczną i T. Heiselowi za pomocne rady podczas rozwoju tego projektu. J.B. był wspierany przez European Research Council Advanced Award 340087 (RAPLODAPT). Systemy mikroskopowe i obrazowania zostały dostarczone przez University of Minnesota Pediatrics Foundation i University of Minnesota Imaging Center.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Lampa rtęciowa 100 W | Korporacja Techniczna CHIU | M-100T | |
| 95% Etanol | Dowolna | NA | |
| Adenina | Dowolna | NA | |
| Ampicylina | Dowolna | NA | |
| Nośnik DNA | Ambion | AM9680 | Nasączone DNA plemników łososia 10 mg / ml |
| Kamera CCD | Fotometria | CoolSNAP HQ | |
| Probówka stożkowa | Corning | 430828 | 50 ml |
| Rotator do probówek | hodowlanych New Brunswick | 2013923 | TC-8 lub dowolna probówka hodowlana Rotator |
| Deoksynukleotydy (dNTP) Klasa PCR | Dowolna | NA | |
| Probówki Eppendorf | 022363719, 022363212 | 0,5 ml, 1,5 ml | |
| Kolba Erlenmeyera | Fisher Scientific | 7250089 | 125 ml |
| Kwas etylenodiaminotetraoctowy (EDTA) | Dowolna | ||
| (-80 ° C) | Thermo Electron Corporation | ULT-1386-9-V | Revco Ultima II |
| GFP, YFP i Texas Red Zestawy filtrów | Chroma Technology Corporation | 49002, 86004v2, 49008 | |
| Szklane probówki hodowlane | Fisher Scientific | 1496126 | 75 mm |
| HRP kozie przeciwciało anty-mysie | Santa Cruz Biotechnology | SC-2005 | |
| HRP kozie przeciwciało anty-królikowe | Santa Cruz Inkubator biotechnologiczny | SC-2301 | |
| (30 ° C) | Dowolny | ||
| dowolne | |||
| podłoże bulionu lizogenicznego (LB), | dowolne | magnezu NA | |
| dowolna | |||
| Eppendorf | 5415 D | ||
| , Nikon | E600 | Nikon Eclipse E600 | |
| Mikroskop Oprogramowanie | do analizy obrazuUniversal Imaging Corporation | 6.3r7 | MetaMorph Software Series 6.3r7 |
| Mysie przeciwciało anty-GFP | Roche | 11814460001 | |
| Nourseothricin | Fisher Scientific | 50997939 | |
| Termocykler do PCR | Applied Biosystems | 9700 | GeneAmp PCR System |
| Probówki PCR | BioExpress, GeneMate | T-3035-1 | 0,2 ml |
| Glikol polietylenowy 3350 | Dowolny | NA | |
| Chlorek potasu | Dowolny | NA | |
| Przeciwciało anty-mCherry królika | BioVision | 5993-100 | |
| Lodówka (4 &stopnie; c) | dowolny | NA | |
| Octan sodu | Dowolny | NA | |
| Mikroskop stereoskopowy | Nikon | SMZ1500 | |
| Wirówka stołowa | Labnet | Z 400 | Hermle Z 400 |
| Taq Polimeraza DNA | Dowolna | NA | |
| Tris(hydroksymetylo)aminometan (Tris) | Dowolny | NA | |
| Mikser Vortex | Scientific Industries | SI-0236 | Vortex Genie 2 |
| Ekstrakt drożdżowy Dekstroza peptonowa (YPD) | Media Dowolna | NA |
Bibliografia
- Bendel, C. M. Colonization and epithelial adhesion in the pathogenesis of neonatal candidiasis. Semin. Perinatol. 27 (5), 357-364 (2003).
- Gerami-Nejad, M., Berman, J., Gale, C. A. Cassettes for PCR-mediated construction of green, yellow, and cyan fluorescent protein fusions in Candida albicans. Yeast. 18 (9), 859-864 (2001).
- Gerami-Nejad, M., Dulmage, K., Berman, J. Additional cassettes for epitope and fluorescent fusion proteins in Candida albicans. Yeast. 26 (7), 399-406 (2009).
- Gerami-Nejad, M., Forche, A., McClellan, M., Berman, J. Analysis of protein function in clinical C. albicans isolates. Yeast. 29 (8), 303-309 (2012).
- Gerami-Nejad, M., Hausauer, D., McClellan, M., Berman, J., Gale, C. Cassettes for the PCR-mediated construction of regulatable alleles in Candida albicans. Yeast. 21 (5), 429-436 (2004).
- Gonia, S., Larson, B., Gale, C. A. PCR-mediated gene modification strategy for construction of fluorescent protein fusions in Candida parapsilosis. Yeast. 33 (2), 63-69 (2016).
- Milne, S. W., Cheetham, J., Lloyd, D., Aves, S., Bates, S. Cassettes for PCR- mediated gene tagging in Candida albicans utilizing nourseothricin resistance. Yeast. 28 (12), 833-841 (2011).
- Ausubel, F. M., et al. Current Protocols in Molecular Biology. , Wiley. New York. (1995).
- Wilson, R. B., Davis, D., Mitchell, A. P. Rapid hypothesis testing with Candida albicans through gene disruption with short homology regions. J. Bacteriol. 181 (6), 1868-1874 (1999).
- Pulver, R., et al. Rsr1 focuses Cdc42 activity at hyphal tips and promotes maintenance of hyphal development in Candida albicans. Eukaryotic Cell. 12 (4), 482-495 (2013).
- Falgier, C., et al. Candida species differ in their interactions with immature human gastrointestinal epithelial cells. Pediatr. Res. 69 (5), 384-389 (2011).
- Nosek, J., et al. Genetic manipulation of the pathogenic yeast Candida parapsilosis. Curr. Genet. 42 (1), 27-35 (2002).
- Zemanova, J., Nosek, J., Tomaska, L. High-efficiency transformation of the pathogenic yeast Candida parapsilosis. Curr. Genet. 45 (3), 183-186 (2004).
- Benjamin, D. K., et al. Neonatal candidiasis among extremely low birth weight infants: risk factors, mortality rates, and neurodevelopmental outcomes at 18 to 22 months. Pediatrics. 117 (1), 84-92 (2006).
- Kullberg, B. J., Arendrup, M. C. Invasive Candidiasis. N Engl J Med. 373 (15), 1445-1456 (2015).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
