Tutaj opisujemy protokół oceny aktywności przeciwgrzybiczej pierwotnych ludzkich komórek odpornościowych w czasie rzeczywistym za pomocą fluorescencyjnych konidiów reporterowych Aspergillus w połączeniu z mikroskopią wideo żywych komórek i cytometrią przepływową. Wygenerowane dane dostarczają informacji na temat interakcji między komórką gospodarza a Aspergillus, takich jak działanie grzybobójcze, fagocytoza, migracja komórek i hamowanie wzrostu grzybów.
Artykuł metodologiczny
Obrazowanie na żywo aktywności przeciwgrzybiczej przez ludzkie pierwotne neutrofile i monocyty w odpowiedzi na A. fumigatus
W tym artykule
Podsumowanie
Streszczenie
Aspergillus fumigatus to oportunistyczny patogen grzybiczy powodujący inwazyjne infekcje u gospodarzy z obniżoną odpornością o wysokim wskaźniku śmiertelności. Badania nad reakcjami immunologicznymi przeciwko A. fumigatus były ograniczone przez brak spójnych i wiarygodnych testów do pomiaru aktywności przeciwgrzybiczej określonych komórek odpornościowych in vitro. Opisano nową metodę oceny aktywności przeciwgrzybiczej pierwotnych monocytów i neutrofili pochodzących od ludzkich dawców przeciwko A. fumigatus przy użyciu konidiów FLuorescent Aspergillus REporter (FLARE). Te konidia zawierają genetycznie zakodowany reporter dsRed, który jest konstytutywnie wyrażany przez żywe konidia FLARE i są zewnętrznie znakowane Alexa Fluor 633, który jest odporny na degradację w fagolizosomie, umożliwiając w ten sposób rozróżnienie między żywymi i martwymi konidiami A. fumigatus. Mikroskopia wideo i cytometria przepływowa są następnie wykorzystywane do wizualizacji interakcji między konidiami a wrodzonymi komórkami odpornościowymi, oceniając działanie grzybobójcze, a jednocześnie dostarczając wielu informacji na temat migracji fagocytów, fagocytozy i hamowania wzrostu grzybów. Ta nowatorska technika dostarczyła już nowych, ekscytujących informacji na temat interakcji gospodarz-patogen między pierwotnymi komórkami odpornościowymi przeciwko A. fumigatus. Ważne jest, aby zwrócić uwagę na konfigurację laboratoryjną wymaganą do przeprowadzenia tego testu, w tym niezbędne urządzenia do mikroskopii i cytometrii przepływowej, a także zdolność do pracy z ludzką krwią dawcy i genetycznie zmodyfikowanymi grzybami. Jednak ten test jest w stanie generować duże ilości danych i może ujawnić szczegółowy wgląd w odpowiedź przeciwgrzybiczą. Protokół ten został z powodzeniem wykorzystany do badania interakcji gospodarz-patogen pierwotnych komórek odpornościowych przeciwko A. fumigatus.
Ważne jest, aby zwrócić uwagę na ustawienia laboratoryjne wymagane do przeprowadzenia tego testu, w tym niezbędne urządzenia do mikroskopii i cytometrii przepływowej, a także zdolność do pracy z ludzką krwią dawcy i genetycznie modyfikowanymi grzybami. Jednak ten test jest w stanie generować duże ilości danych i może ujawnić szczegółowy wgląd w odpowiedź przeciwgrzybiczą. Protokół ten został z powodzeniem wykorzystany do badania interakcji gospodarz-patogen pierwotnych komórek odpornościowych przeciwko A. fumigatus.
Wprowadzenie
Aspergillus fumigatus jest oportunistycznym patogenem grzybowym i najczęstszą przyczyną infekcji infekcyjnych płuc u gospodarza z obniżoną odpornością1,2. Zrozumienie, w jaki sposób komórki odpornościowe gospodarza rozpoznają i eliminują Aspergillus, jest ważnym obszarem badań nad grzybami, jednak obecnie dostępne testy grzybobójcze mają znaczne ograniczenia. Powszechnie stosowane metody pomiaru aktywności grzybobójczej obejmują testy kolorymetryczne i oznaczanie jednostek tworzących kolonie3,4. Jednak takie metody dostarczają informacji na temat żywotności grzybów w jednym punkcie czasowym, zamiast przyglądać się dynamicznej interakcji między gospodarzem a patogenem. W związku z tym metody te nie mogą brać pod uwagę, czy grzyb został zabity, czy po prostu (tymczasowo) ograniczony we wzroście lub aktywności metabolicznej. Opracowaliśmy metodę, która umożliwia bezpośrednią obserwację działania grzybobójczego przy jednoczesnym pozyskiwaniu szczegółowych informacji dotyczących fagocytozy, migracji fagocytów i hamowania wzrostu grzybów.
Poprzednio opublikowano protokół wykorzystujący obrazowanie w czasie rzeczywistym jako sposób pomiaru fagocytozy Candida albicans za pomocą linii komórek makrofagów myszy5. Koncepcja ta została teraz rozwinięta w celu wypełnienia luki w naszej wiedzy na temat interakcji Aspergillus z komórkami odpornościowymi poprzez wykorzystanie FLuorescent Aspergillus REporter (FLARE) conidia6,7,8. Te konidia wyrażają czerwony fluorofor (dsRed) i są znakowane drugim fluoroforem (Alexa Fluor 633). Gdy konidium FLARE zostanie zabite, przestaje wytwarzać dsRed, a pozostałe dsRed zanika, podczas gdy AF633 pozostaje fluorescencyjny i związany z konidiami. Stwarza to wyraźne rozróżnienie między żywymi i martwymi komórkami grzybów podczas obrazowania żywych komórek i cytometrii przepływowej, a także umożliwia śledzenie losów poszczególnych konidiów po ich interakcji z komórkami odpornościowymi.
Opisane testy dostarczają skutecznej metody wizualizacji interakcji między komórkami odpornościowymi gospodarza a Aspergillus i będą miały znaczącą wartość w odkrywaniu komórkowych szlaków sygnałowych odpowiedzialnych za przeciwgrzybicze mechanizmy efektorowe we wrodzonych komórkach odpornościowych. Inne zastosowania obejmują wizualizację, w jaki sposób zmiany we wzroście Aspergillus, takie jak przejście z spoczynku na spuchnięte konidia lub z nabrzmiałych konidiów na strzępki, wpływają na rozpoznawanie i funkcję fagocytów.
Poniższy protokół opisuje szczegółowo, jak uzyskać ludzkie monocyty i neutrofile; jak przygotować konidia FLARE; oraz jak uchwycić ich odpowiedzi za pomocą mikroskopii wideo i cytometrii przepływowej. Chociaż opisano tutaj zastosowanie ludzkich komórek odpornościowych wyizolowanych z krwi dawcy, technika ta okazała się równie skuteczna w przypadku różnych populacji komórek myszy.
Protokół
Protokół uzyskiwania neutrofili i komórek jednojądrzastych krwi obwodowej (PBMC) oparty jest na wcześniej opublikowanych metodach9. Wykorzystanie próbek krwi od zdrowych ochotników zostało zatwierdzone przez komisję etyczną ds. badań na ludziach Uniwersytetu w Aberdeen. Przed rozpoczęciem upewnij się, że istnieją wszystkie etyczne zgody na pobieranie krwi od zdrowych ochotników i/lub pacjentów na potrzeby opisanego eksperymentu. Tam, gdzie to możliwe, utrzymuj komórki na lodzie, aby zwiększyć ich przeżywalność.
1. Kultura i warunki A. fumigatus
- Przygotuj minimalną pożywkę agarową z glukozą zgodnie z opisem10.
- Doprowadzić pożywkę do pH 6,5 za pomocą 1 M NaOH i sterylizować w autoklawie w temperaturze 120 °C przez 20 minut.
- Pozostawić do ostygnięcia do temperatury 65 °C.
- Pracując w sterylnym okapie przepływowym, wlać 30 ml schłodzonego podłoża do kolby T75 i pozostawić do ostygnięcia, z szyjką kolby spoczywającą na pipecie o pojemności 25 ml, aby utworzyć nachylenie agaru.
- Smugi szczepu dsRed Af293-A. fumigatus należy rozsiać na agarze i inkubować przez 7 dni w temperaturze 37 °C + 5% CO2 . Dwie kolby dadzą około 109 konidiów w 5 ml buforowanej fosforanem soli fizjologicznej (PBS) przed biotynylacją.
2. A. fumigatus Etykietowanie i przygotowanie
Uwaga: Podczas wykonywania tego testu po raz pierwszy, przygotuj rodzicielski szczep Af293-A. fumigatus. Pobrać próbki obu szczepów do probówek do mikrowirówek i oznaczyć tylko jeden z każdego szczepu, jak opisano poniżej. Pozwoli to na posiadanie konidiów kontrolnych bez koloru i konidiów z jednym kolorem, niezależnie od koloru lub AF633, w celu przetestowania konfiguracji i sprzętu.
- Zbierz konidia A. fumigatus, zanurzając kulturę w 30 ml PBS + 0,05% Tween-80. Przefiltruj powstałą zawiesinę przez sitko komórkowe 40 μm do probówki o pojemności 50 ml w celu usunięcia fragmentów strzępek.
- Wirować przy 805 x g przez 10 minut, usunąć supernatant i przemyć raz w 20 ml sterylnego PBS. Basen konidiów z dwóch talerzy tego samego szczepu podczas etapu mycia.
- Po etapie przemywania ponownie zawiesić osad w 5 ml PBS i przenieść 1 ml porcji zawiesiny konidialnej do probówek mikrowirówek. 1 ml zawiesiny każdego szczepu jest zwykle wystarczający do obrazowania żywych komórek. Pozostałe porcje zawinąć w folię i przechowywać w temperaturze 4 °C.
- Odwirować podwielokrotności zawiesiny konidialnej o sile 9 300 x g przez 10 minut w temperaturze pokojowej i ostrożnie usunąć supernatant. Zawiesić osad konidialny w 1 ml 0,05 M NaHCO3 pH 8,3.
- Przygotować roztwór podstawowy 10 mg biotyny/200 μl dimetylosulfotlenku (DMSO), rozpuszczając 25 mg biotyny w 500 μl DMSO. Dodać 10 μl roztworu podstawowego biotyny/DMSO do probówki do mikrowirówki, przykryć folią aluminiową i inkubować przez 2 godziny na bujaku w temperaturze 4 °C.
- Podwielokrotnić pozostałą część roztworu podstawowego biotyny/DMSO i zamrozić w temperaturze -20 °C w celu wykorzystania w kolejnych doświadczeniach.
- Wirować przez 10 minut przy 9 300 x g i ostrożnie usunąć supernatant. Zawiesić osad konidialny w 1 ml 100 mM Tris-HCl pH 8,0 na 1 godzinę, aby dezaktywować swobodnie unoszącą się biotynę.
- Wirować przez 10 minut przy 9 300 x g i ostrożnie usunąć supernatant. Przemyć osad dwukrotnie 1 ml sterylnego PBS i ponownie zawiesić osad w 1 ml PBS.
- Rozpuścić 1 mg Streptawidyny-AF633 w 0,5 ml PBS, aby uzyskać roztwór podstawowy o stężeniu 2 mg/ml. Dodać 10 μl 2 mg/ml streptawidyny-AF633 na 1 ml zawiesiny konidialnej i inkubować przez 40 minut w temperaturze pokojowej na kołysce pokrytej folią aluminiową. Pozostałą Streptavidin-AF633 można zamrozić w podwielokrotnościach do wykorzystania w kolejnych eksperymentach.
- Wirować przez 10 minut przy 9 300 x g i ostrożnie usunąć sklarowany osad. Zawiesić osad konidialny w 1 ml PBS i policzyć konidia za pomocą hemocytometru w rozcieńczeniu 1:1,000 (1:100, a następnie 1:10). Dostosuj stężenie konidiów do 3,6 x 10⁶/ml za pomocą pożywek niezależnych od CO2, zawiń w folię i przechowuj w temperaturze 4 °C.
UWAGA: Konidia są teraz oznaczone jako AF633 i będą określane jako konidia FLARE. - Opcjonalnie: Jeśli wymagana jest stymulacja spuchniętymi konidiami, po policzeniu konidiów (krok 2.9) rozcieńczyć konidia do 7,2 x 10⁶/ml w pożywce na bazie azotu drożdżowego (YNB) i dodać 500 μl zawiesiny konidialnej do 4,5 ml pożywki YNB w autoklawowanej kolbie Erlenmeyera o pojemności 50 ml. Przykryć i umieścić kolbę w inkubatorze z wytrząsaniem (200 obr./min w temperaturze 37 °C) na 6 godzin.
- Przenieść pożywkę do probówki o pojemności 15 ml. Wirować przy 805 x g przez 10 minut w temperaturze pokojowej i raz umyć w PBS. Ponownie odwirować i ponownie zawiesić osad w 1 ml niezależnego podłoża CO2, co daje 3,6 x 10⁶ konidiów/ml.
nuta: Konidia często zbijają się w bryły po spuchnięciu, co utrudnia dokładne liczenie, zaleca się obliczanie na podstawie zliczonej liczby użytych konidiów spoczynkowych.
- Przenieść pożywkę do probówki o pojemności 15 ml. Wirować przy 805 x g przez 10 minut w temperaturze pokojowej i raz umyć w PBS. Ponownie odwirować i ponownie zawiesić osad w 1 ml niezależnego podłoża CO2, co daje 3,6 x 10⁶ konidiów/ml.
3. Izolacja ludzkich neutrofili i monocytów
- Pobrać 20 ml krwi żylnej od zdrowych ochotników do dwóch probówek po 10 ml zawierających kwas etylenodiaminotetraoctowy (EDTA). Dla każdego dawcy z osobna wlać 20 ml krwi do probówki o pojemności 50 ml i rozcieńczyć 15 ml PBS.
- Za pomocą strzykawki i żelaznej igły należy podkryć krew 15 ml roztworu do izolacji limfocytów (gęstość 1,077 g/ml). Umieść igłę na dnie probówki i delikatnie wypchnij roztwór do izolacji limfocytów. Wirować przy 630 x g przez 20 minut bez hamulca i przy niskim przyspieszeniu.
- Przygotować PBS, schłodzony na lodzie.
UWAGA: Kroki 3.4 i 3.5 muszą być wykonane jednocześnie, aby wytworzyć monocyty (3.4) i neutrofile (3.5). - Za pomocą pastety zbierz warstwę PBMC. Jest to warstwa pośrodku między żółtą surowicą (górna) a przezroczystą warstwą roztworu izolującego limfocyty (dolna) i przeniesiona do świeżej probówki o pojemności 50 ml.
- Napełnić probówkę PBMC do 50 ml zimnym PBS i odwirować przy 582 x g przez 10 minut. Usunąć supernatant i przemyć dwukrotnie zimnym PBS i ponownie zawiesić w 1 ml PBS na 20 ml krwi dawcy użytej pierwotnie.
- Wykonać rozcieńczenia w stosunku 1:10 do liczenia, dodając 20 μl zawiesiny komórek do 160 μl PBS i 20 μl błękitu trypanowego. Policz komórki za pomocą hemocytometru.
- Przygotować roztwór buforowy, dodając 26 ml inaktywowanej termicznie płodowej surowicy cielęcej (FCS) i 2,1 ml 0,5 M EDTA do 500 ml HBSS. Odwirować komórki przez 10 minut przy 515 x g i ponownie zawiesić w 40 μl roztworu buforowego na 1 x10 7 komórek.
- Przenieść zawiesinę komórek do probówki o pojemności 15 ml i dodać 10 μl mikrogranulek CD14 na 1 x10 7 komórek, dobrze wymieszać i inkubować przez 15 minut w temperaturze 4 °C, upewniając się, że probówki są mieszane co 5 minut.
- Przemyć komórki, dodając 1 ml roztworu buforowego na 1 x 10⁷ komórek i odwirować przy 515 x g przez 10 minut.
- Całkowicie odessać supernatant i ponownie zawiesić do 1 x 10⁸ komórek w 500 μl roztworu buforowego.
- Umieścić 1 kolumnę na próbkę na separatorze magnetycznym zgodnie z instrukcjami producenta. Najpierw przepłukać kolumnę 500 μl roztworu buforowego.
- Odpipetować 500 μl zawiesiny komórek przez kolumnę, poczekać, aż kolumna wyschnie, a następnie przepłukać, powtarzając to trzykrotnie roztworem buforowym.
- Umieść nową probówkę o pojemności 15 ml pod kolumną i zdejmij kolumnę z separatora magnetycznego. Następnie wypłukać komórki z kolumny do probówki z 1 ml roztworu buforowego.
- Dodać 4 ml roztworu buforowego i odwirować przy 515 x g przez 10 min, a następnie ponownie zawiesić w 1 ml pożywki Roswell Park Memorial Institute (RPMI).
- Wykonać rozcieńczenia w stosunku 1:10 do liczenia, dodając 20 μl zawiesiny komórek do 160 μl PBS i 20 μl błękitu trypanowego. Policz komórki za pomocą hemocytometru.
- Dostosuj stężenie komórek do 6 x 10⁵/ml za pomocą RPMI i zasiej 200 μl na szklanej naczyniu do obrazowania o średnicy 35 mm. Inkubować przez noc w temperaturze 37 °C z 5% CO2 .
- Następnego dnia, przed obrazowaniem, usuń RPMI i dodaj 200 μl pożywki niezależnej od CO2.
Uwaga: Te monocyty można również różnicować w różne podzbiory makrofagów przed obrazowaniem. Jeśli jest to technika, którą należy zbadać, doskonałym punktem wyjścia jest niedawny artykuł Ohradanova-Repic i wsp.11.
- Po zebraniu warstwy PBMC usuń całą surowicę i większość roztworu do izolacji limfocytów, ale uważaj, aby nie usunąć małego białego paska z wierzchu czerwonej osadki, ponieważ będzie ona zawierała większość neutrofili.
- Przygotować 10-krotny hipotoniczny, roztwór buforowy do lizy, dodając 83 g NH4Cl i 10 g KHCO3 w 1 l sterylnej wody. Przechowywać w temperaturze 4 °C.
- Rozcieńczyć ten bulion 10x sterylną wodą i dodać do probówek. Następnie ostrożnie odwróć 3 razy i inkubuj w lodzie przez 15 minut.
- Wirować przy 394 x g przez 10 minut i ponownie zawiesić w hipotonicznym buforze do lizy na 10 minut w lodzie.
- Odwirować przy 394 x g i przemyć dwukrotnie zimnym PBS. Zawiesić w 1 ml pożywki niezależnej od CO2 na dawcę.
- Wykonać rozcieńczenia w stosunku 1:10 do liczenia, dodając 20 μl zawiesiny komórek do 160 μl PBS i 20 μl błękitu trypanowego. Policz komórki za pomocą hemocytometru.
- W przypadku cytometrii przepływowej dostosować stężenie do 6 x 10⁵/ml i dodać 400 μl zawiesiny komórek do płytki 24-dołkowej. W przypadku mikroskopii dodać 200 μl tej samej zawiesiny komórek do szklanej naczynia obrazowej o średnicy 35 mm.
Uwaga: Obrazowanie neutrofili lub cytometrię przepływową należy rozpocząć natychmiast ze względu na ich skłonność do apoptozy, jeśli nie są stymulowane. Jeśli nie jest to możliwe, neutrofile należy przechowywać na lodzie i zużyć tak szybko, jak to możliwe (w ciągu tego samego dnia).
4. Cytometria przepływowa
- Dodać 200 μl 1,2 x 10⁶/ml konidiów FLARE do komórek na płytce 24-dołkowej, a następnie dodać 100 μl 20 μg/ml worykonazolu. Dodać 300 μl RPMI i inkubować przez 16 godzin w temperaturze 37 °C z 5% CO2,
UWAGA: Worykonazol dodaje się, aby zapobiec kiełkowaniu konidiów. - Dodać 25 μl 1 mM roztworu podstawowego kalkofluoru białego do każdej studzienki dla końcowego stężenia 25 μM i inkubować przez 10 minut w temperaturze 37 °C z 5% CO2 .
- Wirować przy 582 x g przez 10 min. Usunąć supernatant i dwukrotnie przemyć PBS.
- Aby zebrać przylegające komórki (monocyty), dodać 1 ml PBS z 3 mM EDTA do każdego dołka i inkubować przez 10 minut w temperaturze 37 °C z 5% CO2 . Delikatnie zmyć komórki z płytki przez pipetowanie i zebrać komórki do probówki.
- Przemyć raz w buforze FACS (2% płodowej surowicy cielęcej do PBS), a następnie ponownie zawiesić w buforze FACS w celu analizy FACS.
- W przypadku analizy FACS należy najpierw dostosować parametry kompensacji cytometru przepływowego i ustawić bramki dodatnie za pomocą jednokolorowych probówek kompensacyjnych, w tym konidiów bez koloru: konidia dsRed+, konidia AF633+ i konidia Calcofluor White+ (wygenerowane jak w 4.2).
- Ustaw wolną bramę konidiów na podstawie rozproszenia do przodu i z boku, używając konidiów bez koloru. Ustaw bramkę komórkową na rozproszenie do przodu i z boku, wykluczając wolną bramkę konidiów.
- Analizuj probówkę z próbką, rejestrując 10 000 zdarzeń.
UWAGA: Komórki związane z żywymi konidiami to dsRed+ i AF633+. Komórki związane z martwymi konidiami będą tylko AF633+. Komórki postronne, które nie zaangażowały konidiów, będą dsRed- i AF633-. Populacje komórek zaangażowanych w konidia są dalej analizowane pod kątem barwienia Calcofluor White na kanale Pacific Blue. Konidia, które pozostaną poza komórkami, będą Calcofluor White+, a konidia, które zostały zinternalizowane, będą Calcofluor White-.
5. Mikroskopia wideo na żywo
Uwaga: Wybór mikroskopu będzie zależał od tego, co jest dostępne lokalnie, ale konfiguracja mikroskopu będzie musiała zawierać odwrócony stolik, komorę środowiskową podgrzaną do 37 °C i odpowiednie filtry wzbudzenia/emisji dla dsRed (532/561 nm) i AF633 (633 nm). Konidia FLARE nie działają z laserem 488 nm zamiast lasera 532/561 nm dla dsRed. Wykonując ten eksperyment po raz pierwszy, użyj konidiów kontrolnych bez koloru i z jednym kolorem, aby przetestować fluorescencję tła i przebijanie między kanałami dsRed i AF633.
- Włączyć grzałkę mikroskopu przed eksperymentem i odczekać wystarczająco dużo czasu, aby komora kontroli środowiska nagrzała się do 37 °C. Czas potrzebny do ustabilizowania się temperatury w komorze będzie różny w zależności od konfiguracji mikroskopu.
- Włącz mikroskop i komputer, a następnie załaduj oprogramowanie do obrazowania. Zamontuj czaszę obrazowania na stoliku mikroskopu i dostosuj ostrość, aby znaleźć ludzkie neutrofile lub monocyty.
- W przypadku dsRed i AF633 ustaw moc lasera na 10%, a czas ekspozycji na 1 s w ustawieniach akwizycji.
- Usunąć szkiełko do obrazowania i dodać 100 μl zawiesiny konidialnej FLARE 3 x 10⁶/ml do odpowiednich studzienek (całkowita objętość 300 μl/studzienkę). Zapisz czas, w którym konidia FLARE są dodawane do naczynia.
- Przywróć slajd na scenę i dostosuj czułość kamery dla dsRed i AF633, aby wyraźnie zobaczyć konidia, ale nie prześwietlić obrazu. Skonfiguruj listę punktów etapu, jeśli wymagane jest pozyskiwanie wielu punktów.
- Obrazowanie należy rozpocząć po ustawieniu ostrości we wszystkich punktach, zoptymalizowaniu kanałów oraz ustawieniu czasu i czasu trwania cyklu. Czas cyklu i czas trwania obrazowania zależą od pytania eksperymentalnego. Celem jest, aby czas cyklu był jak najkrótszy (≤2 min), przy czym 1 minuta pozwoli na dogłębną analizę dynamiki wychwytu.
Wyniki
Reprezentatywne wyniki przedstawiono po zastosowaniu opisanego protokołu. Rysunek 1 ilustruje reprezentatywne 6-godzinne nagranie wideo z żywych komórek zawierające ludzkie neutrofile oraz konidia FLARE. dsRed (czerwony) jest eksprymowany przez same konidia, które zostały dodatkowo znakowane AF63 (magenta).
Rysunek 2 przedstawia obraz z pojedynczego punktu czasowego z filmu podobnego do tego pokazanego na Rysunku 1, ilustrując różnicę między żywymi a martwymi konidiami FLARE. Martwe konidia odróżnia się od żywych utratą sygnału dsRed (czerwonego), przy jednoczesnym zachowaniu silnej fluorescencji AF633 (magenta). Konidia A. fumigatus często przetrwają wewnątrz fagocytów przez ponad 6 h. Dlatego, aby skutecznie ilościowo określić stopień uśmiercenia, na Rysunku 3 przedstawiono wykresy z cytometrii przepływowej dla 16-godzinnego okresu inkubacji. Dane te uzyskano na przykładzie linii komórkowej makrofagów pęcherzykowych, jednak badanie można przeprowadzić z dowolnym typem komórek. Na Rysunku 4 pokazano migrację ludzkich neutrofili w pierwszej godzinie stymulacji, a także ich prędkość i ruch kierunkowy. Rysunek 5 przedstawia procent neutrofili i monocytów, które pochłonęły 1, 2, 3 lub więcej konidiów, natomiast Rysunek 6 obrazuje liczbę konidiów, które kiełkują w strzępki.
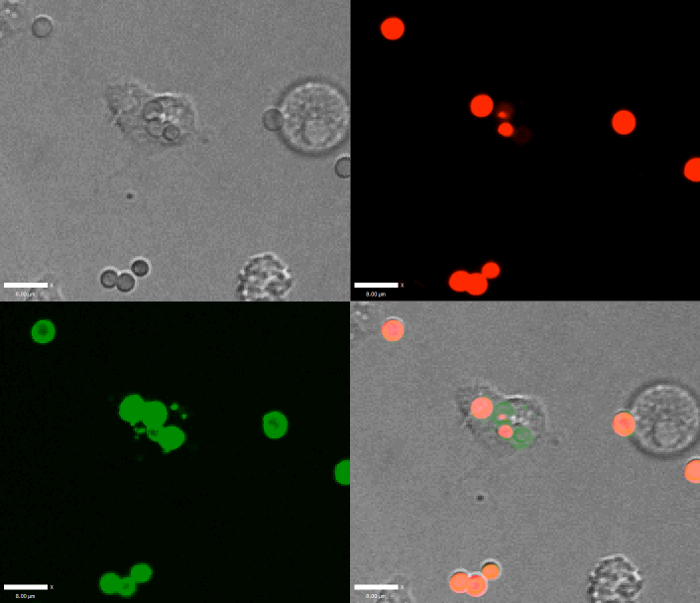
Rycina 1: Film z mikroskopii wideo żywych komórek neutrofili ludzkich i konidiów FLARE. Neutrofile wyizolowano z ludzkiej krwi i wysiano wraz z konidiami FLARE w CO2 niezależne medium w stosunku odpowiednio 1:3. Obrazowanie rozpoczęto bezpośrednio w 37 °C za pomocą konfokalnego mikroskopu z dyskiem obrotowym. Obrazy rejestrowano w odstępach 1 min i 5 s przez okres 6 h. Pasek skali = 10 µmWyświetlono powiększony film z rozdzielonymi kanałami, aby wyjaśnić rolę konidiów FLARE: w lewym górnym rogu znajduje się obraz DIC, w prawym górnym dsRed (czerwony), w lewym dolnym AF63 (zielony), a w prawym dolnym film po nałożeniu obrazów. Prosimy o kliknięcie tutaj, aby pobrać ten film.
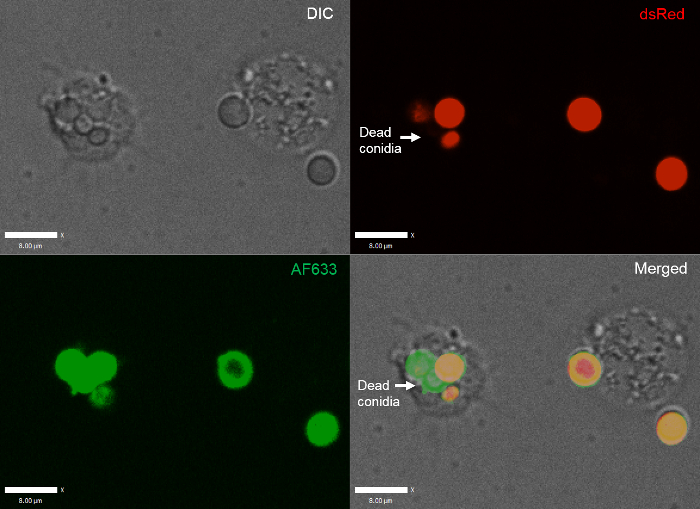
Rysunek 2: Obraz z pojedynczego punktu czasowego obrazujący różnicę między żywymi a martwymi konidiami w metodzie FLARE. Neutrofile ludzkie stymulowano konidiami FLARE, a następnie obrazowano za pomocą konfokalnego mikroskopu z dyskiem obrotowym. Z wygenerowanych filmów pobrano klatkę obrazu. Martwe konidia odróżnia się od strzępek utratą sygnału dsRed (czerwony: prawy górny róg) przy zachowaniu fluorescencji AF63 (zielony: lewy dolny róg). Kliknij tutaj, aby wyświetlić powiększoną wersję tej figury.

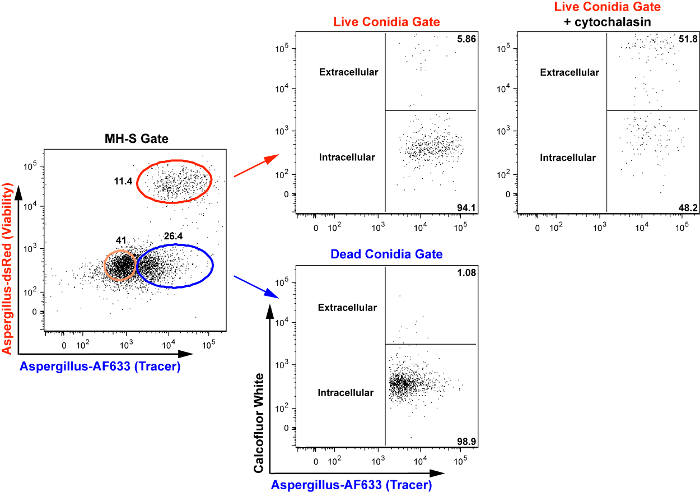
Rycina 3: Ilościowe oznaczenie i walidacja fagocytozy oraz niszczenia A. fumigatus konidia Komórki makrofagów pęcherzykowych myszy (MH-S) inkubowano z konidiami FLARE w stosunku 1:1 przez 16 h w obecności vorikonazolu. Komórki MH-S związane z żywymi konidiami przedstawiono w bramce czerwonej (dsRed+AF63+). Komórki MH-S związane z martwymi konidiami przedstawiono w bramce niebieskiej (dsRed-AF63+). Komórki MH-S będące świadkami (bystander cells) przedstawiono w bramce złotej. Calcofluor White, nieprzenikający przez błony komórkowe barwnik fluorescencyjny wiążący się ze ścianą komórkową grzybów, służy do odróżnienia konidiów zewnątrzkomórkowych (Calcofluor White+) od konidiów wewnątrzkomórkowych (Calcofluor White-). Jako dodatkową walidację metody wykazano, że traktowanie 2 µM cytochalazyna D hamuje pobieranie konidiów przez komórki MH-S. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.

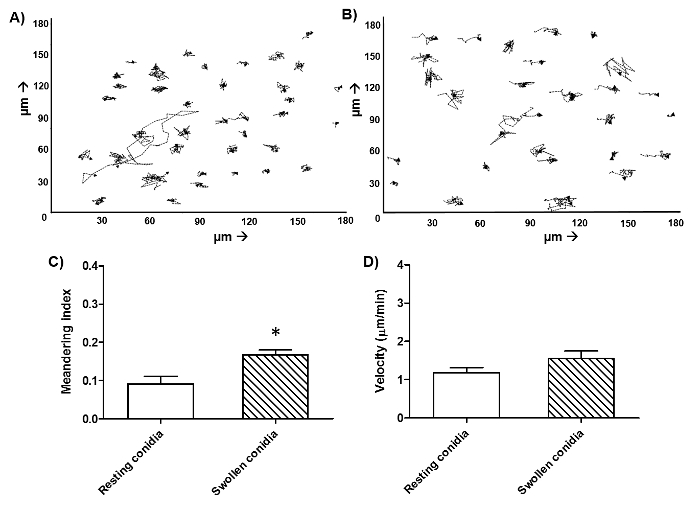
Rysunek 4: Migracja ludzkich neutrofili i monocytów w kierunku A. fumigatus konidia Neutrofile wyizolowano z ludzkiej krwi i wysiano wraz z konidiami FLARE w CO2 niezależne medium w stosunku odpowiednio 1:3. Obrazowanie rozpoczęto bezpośrednio w 37 °C za pomocą konfokalnego mikroskopu dyskowego. Obrazy rejestrowano w odstępach 1 min i 5 s przez okres 6 godzin. Migrację wszystkich poszczególnych ludzkich neutrofili w polu widzenia śledzono ręcznie przy użyciu oprogramowania do trackingu w odniesieniu do spoczynkowych (A) i obrzęknięte (B) konidia przez 1 h. Dane reprezentują 1 klatkę komórek dla każdego stanu z tego samego dawcy. Współczynnik meandrowania (C), miary ruchu kierunkowego oraz prędkości (D) Następnie dokonano ich kwantyfikacji przy użyciu tego samego oprogramowania. Przedstawiono średnią ± SEM dla 3 dawców, obejmującą 30 komórek na dawcę w 2 niezależnych eksperymentach. *: p < 0,05 (test t Welch). Kliknij tutaj, aby wyświetlić powiększoną wersję tej figury.

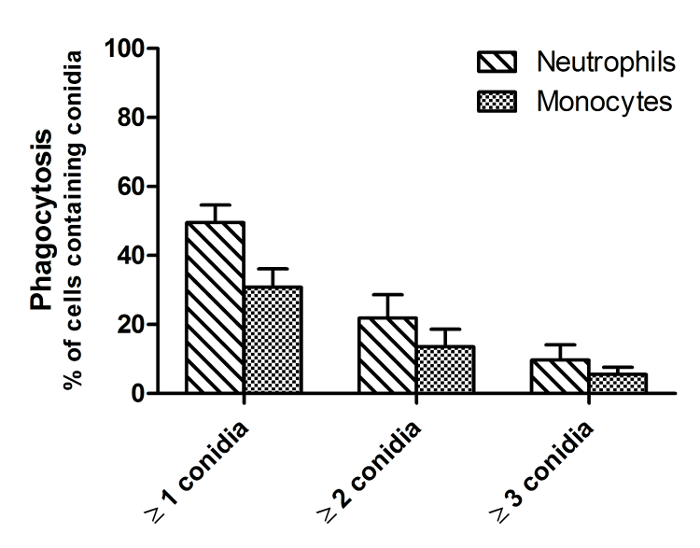
Rysunek 5: Fagocytoza A. fumigatus konidia przez ludzkie neutrofile i monocyty. Neutrofile i monocyty wyizolowano z ludzkiej krwi i wysiano wraz z konidiami FLARE w CO2 niezależne medium w stosunku odpowiednio 1:3. Obrazowanie rozpoczęto bezpośrednio w 37 °C przy użyciu konfokalnego mikroskopu ze skanerem tarczowym. Obrazy rejestrowano w odstępach 1 min i 5 s w ciągu 6 h. Fagocytozę określano jako liczbę komórek zawierających konidia FLARE po 4 h stymulacji. Dane przedstawiono jako średnią ± SEM z 3 dawców i 3 pól widzenia na każdego dawcę w 2 niezależnych eksperymentach. Prosimy kliknąć tutaj, aby wyświetlić powiększoną wersję tej ryciny.

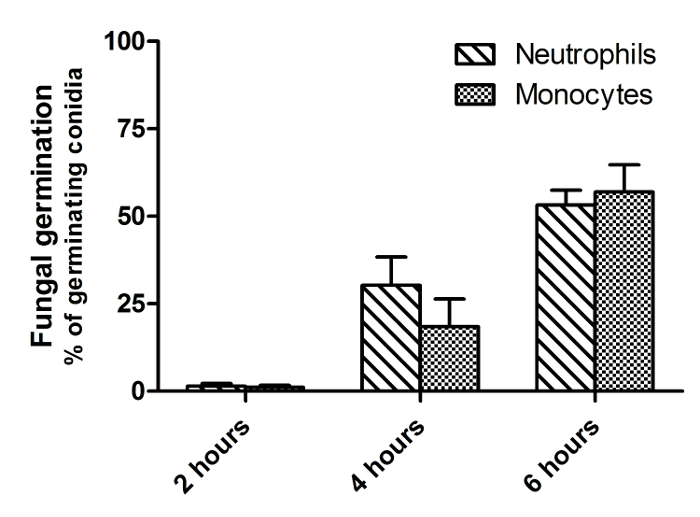
Rysunek 6: Hamowanie kiełkowania A. fumigatus konidia przez neutrofile i monocyty. Neutrofile i monocyty wyizolowano z ludzkiej krwi i wysiano wraz z konidiami FLARE w CO2 niezależnego medium w stosunku odpowiednio 1:3. Obrazowanie rozpoczęto bezpośrednio w 37 °C przy użyciu konfokalnego mikroskopu ze skanerem dyskowym. Obrazy rejestrowano w odstępach 1 min i 55 s w ciągu 6 godzin. Hamowanie kiełkowania grzybów badano poprzez pomiar procentowego udziału konidiów, które wykiełkowały po 2, 4 i 6 godzinach kokultury. Dane przedstawiono jako średnia ± SEM z 3 dawców i 3 klatek na dawcę z 2 niezależnych eksperymentów. Kliknij tutaj, aby wyświetlić powiększoną wersję tej figury.

Dyskusja
Metoda ta opisuje innowacyjną metodę in vitro do badania aktywności przeciwgrzybiczej ludzkich pierwotnych fagocytów przeciwko A. fumigatus przy użyciu konidiów FLuorescent Aspergillus REporter (FLARE), obrazowania żywych komórek i cytometrii przepływowej. Wcześniejsze badania wykazały wartość dodaną wynikającą ze stosowania konidiów FLARE zarówno in vivo w eksperymentalnym zakażeniu grzybiczym na myszach, jak i w ocenie odporności przeciwgrzybiczej in vitro 6,7. Połączenie konidiów FLARE z techniką obrazowania żywych komórek nowej generacji pozwala na ustawienie do pomiaru żywotności poszczególnych konidiów podczas dynamicznych interakcji in vitro.
Opisana metoda może potencjalnie zbadać specyficzne role i znaczenie niektórych procesów komórkowych komórek odpornościowych dla ich odpowiedzi przeciwgrzybiczych. Ponadto można bardziej szczegółowo ocenić odpowiedzi przeciwgrzybicze fagocytów od konkretnych pacjentów cierpiących na zdefiniowane jednoskładnikowe defekty w ich układzie odpornościowym. Bardzo wczesne i początkowe reakcje przeciwgrzybicze można bardzo szczegółowo badać przez 6 godzin ciągłego obrazowania. Pozwala to na wykrycie nawet subtelnych różnic, takich jak prędkość migracji fagocytów w kierunku grzyba, tempo internalizacji, dynamika zdarzeń grzybobójczych12, które byłyby nie do odróżnienia przy użyciu konwencjonalnych metod fagocytozy.
W tej metodzie można użyć dowolnego typu komórki; użyte tutaj typy komórek zostały wybrane, ponieważ te fagocyty stanowią pierwszą i drugą linię obrony w ludzkich drogach oddechowych przed A. fumigatus13. Co ciekawe, można zaobserwować bardzo wyraźne różnice między tym, jak monocyty i neutrofile angażują się w spoczynkowe i opuchnięte konidia i strzępki. Monocyty prawie nie migrują do konidiów, podczas gdy neutrofile wykazują znacznie większą aktywność migracyjną. Dodatkowe markery fluorescencyjne, takie jak żywe markery martwe na komórkach odpornościowych, mogą być włączone do testu, aby uzyskać wgląd w przeżycie fagocytów po interakcjach z Aspergillus. Interesujące potencjalne przyszłe zastosowania tej technologii obejmują wspólną hodowlę różnych typów komórek gospodarza, konsekwencje dla odpowiedzi przeciwgrzybiczych (np. makrofagi na monowarstwie nabłonka, komórki dendrytyczne pochodzące z monocytów wraz z neutrofilami) oraz pomiar w czasie rzeczywistym produkcji reaktywnych form tlenu lub tworzenia zewnątrzkomórkowych pułapek neutrofili po stymulacji Aspergillus.
Aby skorzystać z tego protokołu, należy zwrócić uwagę na kilka punktów, przede wszystkim na wymaganą konfigurację laboratoryjną: mikroskop z odwróconym stolikiem, komorę środowiskową stabilną w temperaturze 37 °C oraz filtry wzbudzenia/emisji dla dsRed (532/561 nm) i AF633 (633 nm). Zdolność mikroskopu do utrzymywania ostrości komórek i zatrzymywania zanurzenia w oleju (szczególnie istotna podczas akwizycji wielopunktowej) powinna być okresowo monitorowana ze względu na długi czas trwania obrazowania. Do ilościowego określenia aktywności grzybobójczej wymagane są urządzenia do cytometrii przepływowej. Ponadto konieczne jest uzyskanie odpowiednich zgód instytucjonalnych i etycznych do pracy ze zdrowymi próbkami krwi pobranymi od dawców i pacjentów oraz genetycznie zmodyfikowanymi grzybami. Zdecydowanie zaleca się stosowanie świeżych próbek krwi (należy je stosować tego samego dnia) w celu zwiększenia żywotności komórek i zachowania ich funkcjonalności. Idealnie byłoby, gdyby izolacja komórek była wykonywana natychmiast po pobraniu próbek krwi, a neutrofile są obrazowane natychmiast po izolacji.
Podsumowując, opisano technikę obrazowania żywych komórek nowej generacji w celu szczegółowej oceny aktywności przeciwgrzybiczej fagocytów wobec A. fumigatus . Technologia ta może zapewnić unikalny wgląd w indywidualne interakcje komórka-grzyb we wczesnej wrodzonej obronie immunologicznej przed Aspergillus.
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
Ta praca została wsparta przez MRC i University of Aberdeen (MRC Centre for Medical Mycology) oraz przez Wellcome Trust Strategic Award - Medical Mycology Fungal Immunology (SFB, JMB, JK, AW). Szczególne podziękowania należą się wsparciu z funduszu Chloe. TMH jest wspierany przez grant z National Institute of Health (NIH, kod RO1 093808), a Memorial Sloan Kettering Cancer Center jest wspierany przez grant NIH P30 CA008748. Ponadto TMH jest badaczem w dziedzinie patogenezy chorób zakaźnych wspieranej przez Burroughs Wellcome Fund. Pragniemy podziękować Aberdeen Microscopy and Histology Facility za ich pomoc i wsparcie.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Glicerol | Sigma | G6279 | http://www.sigmaaldrich.com |
| T75 kolba | Greiner Bio-One | 658 175 | http://www.greinerbioone.com/ |
| PBS | Gibco | 20012-019 | https://www.thermofisher.com/ |
| Tween-80 | Fisher Scientific | 10592955 | https://nl.fishersci.com/ |
| 40 µ m filtr | Thermo Fisher Scientific | 22363547 | https://www.thermofisher.com/ |
| 15 ml Rurka Falcon | Greiner Bio-One | 188 261 | |
| http://www.greinerbioone.com/ 50 mL Falcon Rurka | Greiner Bio-One | 227 261 | http://www.greinerbioone.com/ |
| MilliQ Millipore | QGARD00R1 | Nanopure woda działa podobnie. http://www.merckmillipore.com/ | |
| Sondy molekularne | biotyny | B-6352 | https://www.thermofisher.com/uk/en/home/brands/molecular-probes.html |
| DMSO | Sigma | D5879 | http://www.sigmaaldrich.com |
| Streptawidyna-AF633 | S-21375 | AF633 jest jedynym jak dotąd przebadanym fluoroforem, który pozostaje widoczny w fagosomach. https://www.thermofisher.com/uk/en/home/brands/molecular-probes.html | |
| probówki do krwi EDTA | Greiner Bio-One | 455036 | Wszelkie probówki z krwią ze środkiem przeciwzakrzepowym powinny działać. http://www.greinerbioone.com/en/start/ |
| Ficoll-Paque Plus | GE Healthcare | 17-1440-03 | http://www3.gehealthcare.com/ |
| Błękit trypanowy | Thermo Fisher Scientific | SV3008401 | https://www.thermofisher.com/ |
| HBSS | Gibco | 14170112 | https://www.thermofisher.com/uk/en/home/brands/gibco.html |
| Mikrogranulki CD14 | Myltenyi Biotec | 130-050-201 | Można również zastosować inne metody izolacji monocytów, preferujemy tę metodę, ponieważ zapewnia ona stałą, wysoką czystość monocytów bez pracochłonności. |
| http://www.miltenyibiotec.com/en/ Kolumny MS | Myltenyi Biotec | 130-042-201 | Zobacz komentarz do mikrokulek CD14. http://www.miltenyibiotec.com/en/ |
| RPMI + Glutamax | Gibco | 72400-021 | https://www.thermofisher.com/uk/en/home/brands/gibco.html |
| Niezależna pożywka CO2 | Thermo Fisher Scientific | 18045054 | Konieczne, jeśli podczas obrazowania nie ma wystarczającej wymiany CO2. https://www.thermofisher.com/uk/en/home |
| µ-slide 8-dołkowe szklane dno | Ibidi | 80827 | Jest to naczynie do obrazowania, którego używamy, jednak każda szklana miska do obrazowania o odpowiedniej wielkości powinna działać. http://ibidi.com/ |
| UltraVIEW System obrazowania żywych komórek VoX 3D | Perkin Elmer | L7267000 | Zawiera oprogramowanie do akwizycji i analizy objętości. http://www.perkinelmer.com/ |
| Calcofluor white | Sigma | 18909 | http://www.sigmaaldrich.com/ |
| Voriconazole | Sigma | PZ0005 | http://www.sigmaaldrich.com/ |
| BD LSRII | BD Biosciences | Zastosowany cytometr przepływowy. https://www.bdbiosciences.com/ |
Bibliografia
- Kosmidis, C., Denning, D. W. The clinical spectrum of pulmonary aspergillosis. Thorax. 70 (3), 270-277 (2015).
- Warris, A. The biology of pulmonary Aspergillus infections. J Infect. 69 (Suppl 1), S36-S41 (2014).
- Henriet, S. S., et al. Human leukocytes kill Aspergillus nidulans by reactive oxygen species-independent mechanisms. Infect Immun. 79 (2), 767-773 (2010).
- Sheppard, D. C., et al. Comparison of three methodologies for the determination of pulmonary fungal burden in experimental murine aspergillosis. Clin Microbiol Infect. 12 (4), 376-380 (2006).
- Lewis, L. E., Bain, J. M., Okai, B., Gow, N. A. R., Erwig, L. P. Live-cell video microscopy of fungal pathogen phagocytosis. J Vis Exp. (71), e50196(2013).
- Heung, L. J., Jhingran, A., Hohl, T. M. Deploying FLAREs to Visualize Functional Outcomes of Host-Pathogen Encounters. PLoS Pathog. 11 (7), e1004912(2015).
- Jhingran, A., et al. Tracing conidial fate and measuring host cell antifungal activity using a reporter of microbial viability in the lung. Cell Rep. 2 (6), 1762-1773 (2012).
- Espinosa, V., et al. Inflammatory monocytes orchestrate innate antifungal immunity in the lung. PLoS Pathog. 10 (2), e1003940(2014).
- English, D., Andersen, B. R. Single step separation of red blood cells, granulocytes and mononuclear leukocytes on discontinuous density gradient of ficoll hypaque. J Immunol Met. 5 (3), 249-252 (1974).
- Shimizu, K., Keller, N. P. Genetic involvement of a cAMP-dependent protein kinase in a G protein signaling pathway regulating morphological and chemical transitions in Aspergillus nidulans. Genetics. 157 (2), 591-600 (2001).
- Ohradanova-Repic, A., Machacek, C., Fischer, M. B., Stockinger, H. Differentiation of human monocytes and derived subsets of macrophages and dendritic cells by the HLDA10 monoclonal antibody panel. Clin Transl Immunology. 5 (1), e55(2016).
- Lewis, L. E., et al. Stage specific assessment of Candida albicans phagocytosis by macrophages identifies cell wall composition and morphogenesis as key determinants. PLoS Pathog. 8 (3), e1002578(2012).
- Schaffner, A., Douglas, H., Braude, A. Selective protection against conidia by mononuclear and against mycelia by polymorphonuclear phagocytes in resistance to Aspergillus. Observations on these two lines of defense in vivo and in vitro with human and mouse phagocytes. J Clin Invest. 69 (3), 617-631 (1982).
Przedruki i uprawnienia
