Tutaj, wielospektralna cytometria przepływowa z funkcją analityczną, która porównuje jasne obrazy szczegółów 3 markerów autofagii i określa ilościowo ich kolokalizację, wraz z liczeniem plamek LC3, została użyta do pomiaru autofagii w obiektywny, ilościowy i statystycznie solidny sposób.
Artykuł metodologiczny
Ocena strumienia autofagicznego poprzez pomiar kolokalizacji LC3, p62 i LAMP1 za pomocą cytometrii przepływowej obrazowania wielospektralnego
W tym artykule
Podsumowanie
Streszczenie
Autofagia to szlak kataboliczny, w którym normalne lub dysfunkcyjne składniki komórkowe, które gromadzą się podczas wzrostu i różnicowania, są degradowane przez lizosom i poddawane recyklingowi. Podczas autofagii cytoplazmatyczne białko LC3 jest lipidowane i rekrutowane do błon autofagosomalnych. Autofagosom następnie łączy się z lizosomem, tworząc autolizosom, w którym następuje rozpad pęcherzyka autofagosomu i jego zawartości. Białko p62 związane z ubikwityną, które wiąże się z LC3, jest również wykorzystywane do monitorowania strumienia autofagicznego. Komórki poddawane autofagii powinny wykazywać kolokalizację p62, LC3 i markerów lizosomalnych. Mikroskopia immunofluorescencyjna została wykorzystana do wizualnej identyfikacji LC3 puncta, p62 i / lub lizosomów w przeliczeniu na komórkę. Jednak uzyskanie obiektywnej i statystycznie rygorystycznej oceny może być trudne. Aby przezwyciężyć te problemy, zastosowano wielospektralną cytometrię przepływową wraz z funkcją analityczną, która porównuje jasne obrazy szczegółów z trzech markerów autofagii (LC3, p62 i lizosomalnej LAMP1) i określa ilościowo ich kolokalizację, w połączeniu z liczeniem plamek LC3 w celu pomiaru autofagii w obiektywny, ilościowy i statystycznie solidny sposób.
Wprowadzenie
Makroautofagia, zwana dalej autofagią, to szlak kataboliczny, w którym uszkodzone lub dysfunkcyjne składniki, długożyciowe białka i organelle są degradowane przez lizosom i poddawane recyklingowi1. Autofagia to dynamiczny, wieloetapowy proces, który polega na tworzeniu autofagosomu; fuzja autofagosomu z lizosomem, tworząc autolizosom; oraz degradacja zawartości autolizosomu2. Kluczowym markerem biologicznym używanym do identyfikacji autofagii w systemach ssaków jest białko związane z mikrotubulami 1A/1B-łańcuch lekki 3 (LC3), które tworzy błonę autofagosomalną. Podczas autofagii cytozolowy LC3-1 jest sprzężony z fosfatydyloetanoloaminą, tworząc LC3-II; LC3-II jest następnie włączany do błony autofagosomalnej3. Innym szeroko stosowanym markerem strumienia autofagicznego jest sekwestrosom receptora autofagii 1 (SQSTM1, p62), który fizycznie łączy ładunek autofagiczny z błoną autofagiczną4,5.
Metody, które tradycyjnie były używane do pomiaru autofagii, to Western blot i mikroskopia fluorescencyjna7. Jednak żadna z tych metod nie jest uważana za "złoty standard"2,6, ponieważ istnieją wyzwania związane z obiema tymi technikami. Western blot daje tylko średnią, ponieważ używa jednorodnej próbki, więc obserwatorzy nie mogą zobaczyć, co dzieje się w poszczególnych komórkach. Z drugiej strony, mikroskopia fluorescencyjna dostarcza obserwatorowi informacji na poziomie pojedynczej komórki, ale brakuje jej możliwości przepustowych, co utrudnia uzyskanie obiektywnych i statystycznie rygorystycznych ocen. W ostatnich latach pomiar LC3 i p62 za pomocą obrazowania wielospektralnego cytometrii przepływowej (MIFC, patrz tabela materiałów) zyskuje na popularności ze względu na jego moc ilościową, wysokie możliwości przepustowe, potencjał multipleksowania i możliwość obrazowania każdej komórki. Jedną z najczęściej stosowanych metod pomiaru autofagii za pomocą MIFC, wraz z towarzyszącym mu oprogramowaniem do analizy (patrz Tabela materiałów), jest punktowe zliczanie LC3 puncta lub autofagosomów8,9,10,11,12,13,14,15,16,17. Jednak wzrost autofagosomów nie musi oznaczać, że następuje wzrost autofagii, ponieważ może to również stanowić blokadę w procesie2. Obrót LC3-II jest użytecznym parametrem do pomiaru strumienia autofagicznego poprzez analizę komórek w obecności i bez lizosomowego inhibitora degradacji, takiego jak chlorochina. Chlorochina hamuje fuzję autofagosomu z lizosomem, umożliwiając w ten sposób ilościowe określenie powstawania autofagosomu jako miary stopnia autofagii poprzez zatrzymanie strumienia autofagicznego, zanim dojdzie do degradacji lizosomalnej18. Ponadto p62 jest degradowany głównie przez autofagię, a jeśli lizosomalna degradacja autofagosomu i jego zawartości jest zablokowana, oczekuje się akumulacji p62 17,19.
Autofagia jest procesem wieloetapowym, a sam pomiar LC3 lub p62 nie daje pełnego obrazu tego, co dzieje się w komórkach. Ostatnie publikacje podkreśliły potrzebę zbadania jednoczesnego powstawania autolizosomu2,17,20,21. MIFC jest wyjątkowo zdolny do pomiaru powstawania autolizosomu poprzez obrazowanie kolokalizacji autofagosomu do lizosomu 15-17,20,21,22,23,24,25,26. Ponadto zbadano kolokalizację p62 i LC3 za pomocą MIFC w celu pomiaru strumienia autofagicznego5. W oprogramowaniu do analizy, do którego się odwołujemy, "cecha" mierząca kolokalizację nazywa się "Bright Detail Similarity R3" (BDS) i została specjalnie zaprojektowana do porównywania małych, jasnych szczegółów obrazu na dwóch obrazach. BDS jest przekształconym logarytmicznie współczynnikiem korelacji Pearsona zlokalizowanych jasnych punktów o promieniu 3 pikseli lub mniejszym; innymi słowy, BDS oblicza stopień nakładania się pikseli z dwóch różnych kanałów fluorescencyjnych. Jasne plamy są albo skorelowane (tj. ta sama lokalizacja przestrzenna), albo nieskorelowane (tj. różne lokalizacje przestrzenne). W związku z tym współczynnik korelacji waha się od 0 (nieskorelowany) do 1 (korelacja doskonała). Współczynnik jest przekształcany logarytmicznie w celu zwiększenia zakresu od zera do nieskończoności26,27. Sam BDS może nie wystarczyć; Rajan i in. stwierdzili, że używanie tylko BDS może prowadzić do wyników fałszywie dodatnich lub fałszywie ujemnych21. BDS ocenia kolokalizację dwóch markerów autofagii, ale nie bierze pod uwagę liczby autofagosomów. Aby uwzględnić liczbę autofagosomów, Rajan i in. uwzględnili zliczanie punktowe LC3 puncta21. Rajan i in. zaproponowali użycie dwuwymiarowego wykresu punktowego liczby plamek LC3 w porównaniu z BDS. Korzystając z tego wykresu dwuwymiarowego, najpierw zidentyfikowano dwie populacje: jedną z komórkami, które mają wysoki poziom plamek LC3, a drugą z komórkami, które mają niski poziom plamek LC3. Populacja plamkowa o wysokiej LC3 została następnie sklasyfikowana na dwie populacje: komórki o niskiej kolokalizacji (tj. akumulacji autofagosomów) i komórki o wysokiej kolokalizacji (tj. akumulacji autolizosomów). Ten wykres dwuwymiarowy pozwala odróżnić komórki z bardzo małą ilością autofagosomów od komórek z nagromadzeniem autofagosomów i/lub autolizosomów21.
Do tej pory jednoczesna kolokalizacja LC3, p62 i LAMP1 (marker lizosomalny) nie była możliwa przy użyciu pojedynczego "Typu Cechy" w oprogramowaniu do analizy towarzyszącej MIFC (patrz Tabela Materiałów). Jednak nowa funkcja, wprowadzona niedawno w wersji 6.1, nazywa się Bright Detail Colocalization 3 (BDC3). BDC3 porównuje jasne obrazy szczegółów z każdego z trzech obrazów (w tym przypadku LC3, p62 i LAMP1) i określa ilościowo kolokalizację trzech sond (tj. LC3, p62 i LAMP1). Funkcja BDC3 oblicza współczynnik korelacji Pearsona zmodyfikowany w celu rozszerzenia na trzy obrazy. Ponieważ jasne punkty na trzech obrazach są albo skorelowane, albo nieskorelowane, współczynnik korelacji waha się od 0 (nieskorelowany) do 1 (korelacja doskonała). Współczynnik jest przekształcany logarytmicznie w celu zwiększenia zakresu dynamicznego od 0 do nieskończoności. Poprzez zamianę funkcji BDS na funkcję BDC3, metoda analizy przedstawiona przez Rajana i wsp. może teraz obejmować trzy najczęściej używane markery do pomiaru autofagii w jednym systemie w tym samym czasie. Zdolność do kolokalizacji tych trzech markerów autofagii w jednym teście może prowadzić do nowych spostrzeżeń na temat indukcji i regulacji autofagii. Poniższy protokół przedstawia kroki indukcji autofagii w komórkach Jurkat; znakować komórki przeciwciałami LC3, p62 i LAMP1; pozyskać dane za pomocą cytometru przepływowego do obrazowania wielospektralnego; i przeanalizuj dane, aby ocenić strumień autofagiczny.
Protokół
1. Przygotowanie pożywki hodowlanej i inhibitora degradacji lizosomalnej
- 1.1. Przygotuj ~ 500 ml pożywki hodowlanej 1x RPMI. Dodaj 5 ml aminokwasów endogennych MEM (100x), 5 ml pirogronianu sodu (100 mM), 5 ml penicyliny-streptomycyny-glutaminy (100x) i 25 ml płodowej surowicy bydlęcej (FBS) do 500 ml butelki RPMI – 1640 1x pożywka. Pożywka powinna być przygotowana w komorze bezpieczeństwa biologicznego. Przechowywać pożywkę hodowlaną RPMI w temperaturze 2-8 °C. Podgrzej pożywkę hodowlaną RPMI do 37 °C przed dodaniem jej do komórek Jurkat.
- Zrób 100 mM chlorochiny, inhibitora degradacji lizosomalnej. Odważyć 0,05 g soli difosforanu chlorochiny i dodać ją do 1 ml wody klasy do hodowli komórkowych w 15 ml probówce wirówkowej. Wirować, aż chlorochina się rozpuści.
2. Hodowla komórek
- Hodowla 80 ml komórek Jurkat klonu E6-1 w pożywce RPMI w temperaturze 37 °C i 5% CO2,
UWAGA: Podczas hodowli komórek lub pracy z komórkami Jurkat przed utrwaleniem, wszystkie prace należy wykonywać w komorze bezpieczeństwa biologicznego. - Przed wywołaniem autofagii należy policzyć komórki Jurkata za pomocą hemocytometru lub innego urządzenia do liczenia komórek, aby określić komórki/ml.
3. Wywoływanie autofagii w komórkach
- Weź komórki Jurkata w fazie wzrostu wykładniczego i podziel je na cztery próbki po 20 ml każda w probówkach wirówkowych o pojemności 50 ml. Oznacz probówki jako "Kontrola", "Kontrola + Chlorochina", "Głodzona" i "Głodna + Chlorochina".
UWAGA: Komórki Jurkata powinny mieć stężenie 2,5-5 x 10⁵ komórek/ml. - Umyj komórki, dodając 30 ml zbilansowanego roztworu soli Hanka bez Ca2+ lub Mg2+ (HBSS) do każdej próbki. Wirować przy 250 x g przez 10 min. Odlać sklarowany osad do zlewki na odpady.
- Zawiesić próbki kontrolne w 20 ml pożywki hodowlanej RPMI, pipetując w górę i w dół za pomocą sterylnej jednorazowej pipety o pojemności 25 ml, a następnie wykonując lekkie wirowanie. Podobnie, ponownie zanurz wygłodzone próbki w 20 ml zbilansowanego roztworu soli Earle'a bez Ca2+ lub Mg2+ (EBSS).
- Za pomocą sterylnej jednorazowej pipety o pojemności 25 ml przenieś próbki kontrolne i głodzone do kolb T75, które zostały oznaczone jako "Kontrola", "Kontrola + chlorochina", "Głodzona" i "Głodzona + chlorochina".
- Dodać 20 μl 100 mM chlorochiny do 20 ml pożywki do hodowli komórkowych w kolbach "Control + Chlorochina" i "Głód + Chlorochina". Wymieszać z chlorochiną, delikatnie obracając kolbą. Umieścić wszystkie kolby w inkubatorze o temperaturze 37 °C i 5% CO2 na 2 godziny.
4. Przygotowanie do mocowania i etykietowania LC3, LAMP1 i p62
- Przygotować 10 ml 4% roztworu utrwalającego formalinę w PBS. Dodaj 4 ml 10% bulionu formalinowego do 1 ml 10x buforowanego fosforanem roztworu soli fizjologicznej Dulbecco bez Ca2+ lub Mg2+ (PBS) i 5 ml ultraczystej wody w 15 ml probówce wirówkowej.
UWAGA: UWAGA. Formalina/formaldehyd jest toksyczny w przypadku wdychania lub połknięcia; działa drażniąco na oczy, drogi oddechowe i skórę; i może powodować uczulenie przez wdychanie lub kontakt ze skórą. Istnieje ryzyko poważnego uszkodzenia oczu. Jest to potencjalny czynnik rakotwórczy. - Przygotować 10 ml 1% roztworu do końcowej zawiesiny formaliny w PBS. Dodaj 1 ml 10% bulionu formalinowego do 9 ml 1x PBS w 15 ml probówce wirówkowej.
- Przygotuj 500 ml buforu do mycia, dodając 10 ml FBS do 500 ml butelki 1x PBS.
- Przygotować 50 ml buforu permeabilizacyjnego w probówce wirówkowej o pojemności 50 ml, dodając 0,5 ml 10% trytonu X-100 do 49,5 ml buforu do przemywania przygotowanego w kroku 4.3.
- Przygotować roztwór roboczy przeciwciała/buforu permeabilizacji anty-SQSTM1/p62-Alexa 488 (AF488), dodając 5 μl anty-SQSTM1/p62-AF488 do 495 μl buforu permeabilizacji wykonanego w kroku 4.4. Upewnij się, że końcowe stężenie przeciwciał wynosi 5 μg/ml.
UWAGA: Przygotuj roztwór roboczy buforu do permeabilizacji przeciwciał tuż przed dodaniem go do próbki. Chronić roztwór przed światłem. - Przygotować mysi roztwór roboczy buforu anty-LC3/permeabilizacji, dodając 5 μl mysiego anty-LC3 do 495 μl buforu permeabilizacji wykonanego w kroku 4.4. Upewnij się, że końcowe stężenie przeciwciał wynosi 20 μg/ml.
UWAGA: Przygotuj roztwory robocze buforu do permeabilizacji przeciwciał tuż przed dodaniem go do próbki. Chronić roztwór przed światłem. - Przygotuj roztwór roboczy buforu anty-mysiego Alexa 647 (AF647)/permeabilizacji, dodając 5 μl znakowanego AF647 osła anty-mysiego – IgG do 495 μl buforu permeabilizacji wykonanego w kroku 4.4. Upewnij się, że końcowe stężenie przeciwciał wynosi 20 μg/ml.
UWAGA: Przygotuj roztwór roboczy buforu permeabilizacji przeciwciał tuż przed dodaniem go do próbki. Chronić roztwór przed światłem. - Przygotować roztwór roboczy przeciwciała anty-ludzkiego CD107a (LAMP1)-PE/buforu permeabilizacyjnego, dodając 25 μl anty-CD107a (LAMP1)-PE do 475 μl buforu permeabilizacyjnego wykonanego w kroku 4.4. Upewnij się, że końcowe stężenie przeciwciał wynosi 21 μg/mL.
UWAGA: Przygotuj roztwór roboczy buforu permeabilizacji przeciwciał tuż przed dodaniem go do próbki. Chronić roztwór przed światłem. - Przygotuj 10x barwnik jądrowy DAPI, dodając 4 μL 5 mg/ml DAPI i 100 μL 10% trytonu X-100 do 896 μL 1x PBS.
5. Oznaczanie komórek Jurkat za pomocą LC3, LAMP1 i p62
- Usuń 2 x 10⁶ komórek z próbki (policz komórki jak w kroku 2.2). Umieść każdą próbkę w probówce wirówkowej o pojemności 15 ml, która została oznaczona odpowiednią nazwą próbki (tj. Kontrola, Kontrola + Chlorochina, Zagłodzenie lub Zagłodzenie + Chlorochina).
- Dodać bufor do płukania tak, aby w każdej 15-mililitrowej probówce wirówkowej znajdowała się całkowita objętość 15 ml. Odwirować próbki o masie 250 x g przez 10 minut. Odessać supernatant.
- Dodać 100 μl 4% roztworu utrwalającego formalinę do każdego z granulek komórkowych. Zawiesić pipetowanie w górę i w dół za pomocą pipety P200. Inkubować przez 10 minut w temperaturze pokojowej. Na etapie utrwalania należy przenieść próbki do oznakowanych, silikonowanych probówek wirówkowych z polipropylenu.
UWAGA: Nie przesadzaj z mocowaniem komórek; Może to spowodować słabe wyniki etykietowania. - Po 10-minutowym etapie utrwalania dodać 1 ml buforu do przemywania do każdej próbki. Pipetować w górę i w dół za pomocą pipety P1000, aby wymieszać próbkę. Wirować przy 250 x g przez 5 min. Odessać supernatant.
- Do każdej próbki dodać 100 μl roztworu roboczego przeciwciała anty-SQSTM1/p62 - AF488 / buforu permeabilizacyjnego. Zawiesić pipetowanie w górę i w dół za pomocą pipety P200. Inkubować przez 30 minut w ciemności w temperaturze pokojowej.
- Przemyć komórki, dodając 1 ml buforu do przepuszczalności do każdej próbki. Pipetować w górę i w dół za pomocą pipety P1000, aby wymieszać próbkę. Wirować przy 250 x g przez 5 min. Odessać supernatant.
- Powtórzyć kroki 5.4-5.5 dla każdego z roztworów roboczych przeciwciała.
UWAGA: Roztwory robocze przeciwciał to mysi roztwór roboczy buforu anty-LC3 / permeabilizacji, roztwór roboczy buforu anty-mysiego osła - AF647 / permeabilization oraz anty-ludzki CD107a (LAMP1) - roztwór roboczy przeciwciała PE / buforu permeabilizacyjnego. Każde przeciwciało powinno być wykonane osobno i w podanej kolejności. Kolejność została wybrana w celu zminimalizowania niepożądanej reaktywności krzyżowej między przeciwciałami. - Dodać 100 μl 1% roztworu formaliny. Zawiesić pipetowanie w górę i w dół za pomocą pipety P200. Do każdej próbki dodać 10 μl 10-krotnego barwnika jądrowego DAPI. Lekko zmieszaj każdą próbkę, aby ją wymieszać. Inkubować przez 10 minut w ciemności w temperaturze pokojowej przed uruchomieniem którejkolwiek z próbek na urządzeniu.
UWAGA: W tym momencie próbka może być poddana działaniu MIFC lub przechowywana w bezpiecznym miejscu przed światłem w temperaturze 2-8 °C przez okres do tygodnia.
6. Etykietowanie jednokolorowych kontrolek
- Dla każdej jednokolorowej kontroli (tj. AF488, PE, AF647 i DAPI) weź 1 x 10⁶ komórek Jurkat, które mogą pochodzić z dowolnej populacji próbki. Umieść 1 x 10⁶ komórek w probówkach wirówkowych o pojemności 15 ml oznaczonych jako AF488, PE, AF647 lub DAPI.
- Dodać bufor do płukania tak, aby w każdej probówce wirówkowej o pojemności 15 ml znajdowała się całkowita objętość 15 ml. Odwirować próbki o masie 250 x g przez 10 minut. Odessać supernatant.
- Dodaj 100 μl buforu do płukania do probówek AF488, PE i AF647.
UWAGA: W przypadku rurki DAPI przejdź do kroku 6.8.- Zawiesić pipetowanie w górę i w dół za pomocą pipety P200. Przenieść do probówek o pojemności 1,5 ml.
- Dodaj 5 μl anty-CD45-AF488, anty-CD45-PE lub anty-CD45-AF647 odpowiednio do probówek AF488, PE lub AF647. Wymieszaj, lekko wirując.
- Inkubować probówki AF488, PE i AF647 przez 30 minut w ciemności w temperaturze pokojowej.
UWAGA: Zamiast przeciwciał anty-CD45 można stosować inne markery, takie jak przeciwciała LC3, p62 i LAMP-1. Jednak CD45 jest niezawodnym markerem do jednokolorowych elementów sterujących. - Przemyć komórki AF488, PE i AF647, dodając 1 ml buforu płuczącego do każdej próbki.
- Pipetować w górę i w dół za pomocą pipety P1000, aby wymieszać próbkę. Wirować przy 250 x g przez 5 min. Odessać supernatant.
- Dodać 100 μl 1% roztworu formaliny. Zawiesić pipetując w górę i w dół za pomocą pipety P200.
UWAGA: W tym momencie próbka może być poddana działaniu MIFC lub przechowywana w bezpiecznym miejscu przed światłem w temperaturze 2-8 °C przez okres do tygodnia. - Dodać 100 μl 1% roztworu utrwalającego formalinę do probówki DAPI.
- Zawiesić pipetowanie w górę i w dół za pomocą pipety P200. Inkubować przez 30 minut w temperaturze pokojowej.
- Dodać 10 μl 10x barwnika jądrowego DAPI do próbki DAPI. Lekko zmieszaj, aby wymieszać. Inkubować przez 10 minut w ciemności w temperaturze pokojowej przed uruchomieniem na instrumencie.
UWAGA: W tym momencie próbka może być poddana działaniu MIFC lub przechowywana w bezpiecznym miejscu przed światłem w temperaturze 2-8 °C przez okres do tygodnia.
7. Uruchamianie i kalibracja MIFC
- Sprawdź, czy osłona, odczynnik do kalibracji systemu (patrz tabela materiałów), pojemniki z bąbelkowcem, środkiem czyszczącym i sterylizatorem są pełne, a zbiornik na odpady jest pusty. Jeśli nie, napełnij pojemniki i opróżnij zbiornik na odpady.
- Włącz system i kliknij dwukrotnie ikonę oprogramowania (patrz Spis materiałów), aby uruchomić aplikację; spowoduje to uruchomienie oprogramowania MIFC.
- Kliknij przycisk Uruchamianie i upewnij się, że jest zaznaczona opcja Rozpocznij wszystkie kalibracje i testy. Spowoduje to przepłukanie systemu, załadowanie osłony, odczynnika do kalibracji systemu i skalibrowanie systemu.
8. Uruchamianie próbek i jednokolorowych kontrolek na MIFC
- Załaduj szablon domyślny, przechodząc do zakładki Plik i wybierając opcję Załaduj szablon domyślny.
UWAGA: Domyślny szablon zawiera nieprzetworzone wykresy maksymalnej liczby punktów pikseli. - Włącz lasery 488 nm, 405 nm, 642 nm i SSC, klikając odpowiednie przyciski. Ustaw moc lasera, wprowadzając żądaną moc obok każdego przycisku lasera. Zobacz Rysunek 1.
UWAGA: W tym eksperymencie moce lasera wynoszą 200 mW, 20 mW, 150 mW i 5 mW (Ch06) odpowiednio dla 488 nm, 405 nm, 642 nm i SSC. Domyślne powiększenie szablonu MIFC jest ustawione na 40X, domyślna czułość to Hi, a wszystkie kanały są włączone. - Upewnij się, że suwak powiększenia jest ustawiony na 40X, wybrany jest tryb wysokiej czułości, a wszystkie kanały są wyświetlane w galerii obrazów; Rysunek 1 pokazuje ustawienia instrumentów użyte w tym eksperymencie.
- Załaduj próbkę "Głodzone + chlorochina", klikając przycisk Załaduj i ładując probówkę 1,5 ml na urządzenie.
UWAGA: Ta próbka eksperymentalna powinna mieć najwyższy sygnał ze wszystkich próbek dla AF488, PE i AF647 (sygnał DAPI powinien mieć w przybliżeniu taką samą siłę sygnału dla wszystkich próbek eksperymentalnych, w tym próbki "Starved + Chlorochina"). - Użyj próbki "Starved + Chlorochina", aby potwierdzić, że ustawione są odpowiednie moce lasera dla laserów 488 nm, 405 nm, 642 nm i SSC. Użyj surowych wykresów maksymalnej liczby pikseli z domyślnego szablonu, aby dostosować moce lasera tak, aby sygnały były silne, ale nie osiągały surowej maksymalnej wartości piksela 4,096, co spowodowałoby nasycenie kamery CCD w instrumencie. Użyj tego ustawienia lasera dla wszystkich próbek eksperymentalnych.
- Kliknij ikonę Utwórz wykresy punktowe, aby utworzyć nowy wykres punktowy. Wybierz "Area_M01" na osi X i "Aspekt Ratio_M01" na osi Y dla populacji "cały". Kliknij ikonę Utwórz region wielokąta. Narysuj region wokół komórek. Nazwij ten region "Komórka"
UWAGA: Użytkownicy mogą dodawać dodatkowe wykresy i regiony, aby zawęzić zbierane komórki. Typowym dodatkowym wykresem do dodania jest Gradient RMS w celu zidentyfikowania komórek, które są aktywne. - Ustaw parametry akwizycji. Określ nazwę pliku i folder docelowy, zmień liczbę zdarzeń na "5 000" i wybierz populację kolekcji "Komórka". Kliknij przycisk Pobierz, aby pobrać plik. Po pobraniu pliku zwróć próbkę, klikając przycisk Zwróć. Wyjmij probówkę z próbką z przyrządu.
- Dla następnych trzech próbek ("Zagłodzona", "Kontrola" i "Kontrola + Chlorochina") załaduj próbkę, wprowadź nazwę próbki, pobierz próbkę i zwróć próbkę przy użyciu tych samych ustawień, co dla próbki "Głodzona + chlorochina" powyżej.
- Po pobraniu próbek uruchom jednokolorowe próbki kontrolne i uzyskaj dane, aby można było wykonać matrycę kompensacji. Wyłącz laser SSC, klikając przycisk SSC. Wyłącz kanały jasnego pola, klikając przycisk Brightfield i wybierając OFF.
UWAGA: Jeśli kanały zostały usunięte z galerii obrazów w celu eksperymentalnego pobrania próbki, ponownie włącz wszystkie kanały. Alternatywnie, jednokolorowe elementy sterujące można uzyskać, klikając kartę Kompensacja i wybierając Utwórz matrycę; Spowoduje to otwarcie kreatora wynagrodzeń, który przeprowadzi go przez etap zbierania plików i tworzenia macierzy wynagrodzeń. - Załaduj jednokolorową kontrolkę DAPI, klikając przycisk Załaduj i ładując probówkę o pojemności 1.5 ml do urządzenia. Wprowadź nazwę próbki (tylko DAPI), ustaw populację kolekcji na "Wszystkie" i zmień liczbę zdarzeń na "500".
- Kliknij przycisk Pobierz, aby pobrać jednokolorowy plik kontrolny.
- Po zakończeniu zbierania plików zwróć próbkę, klikając przycisk Zwróć. Wyjmij probówkę z próbką z przyrządu.
- Po próbce DAPI załaduj 10% wybielacza, tak jak próbkę, klikając przycisk Załaduj i ładując 100 μl 10% wybielacza do probówki o pojemności 1.5 ml. Pozwól próbce działać przez ~15 s. Spowoduje to usunięcie wszelkich pozostałości DAPI z probówki.
- Uruchom 100 μl 1x PBS, jak to zrobiono w 8.10.3, aby usunąć resztki 10% wybielacza. Przyrząd jest teraz gotowy do obsługi jednokolorowych elementów sterujących AF488, PE i AF647.
- Powtórz kroki 8.10-8.10.2 dla każdego z jednokolorowych elementów sterujących (tj. AF488, PE i AF647).
UWAGA: Nie ma potrzeby przeprowadzania 10% wybielacza lub PBS między tymi próbkami, tylko po kontroli jednego koloru DAPI.
9. Analiza danych w oprogramowaniu do analizy MIFC
- Uruchom oprogramowanie do analizy MIFC (patrz tabela materiałów).
- Kliknij przycisk Rozpocznij analizę, aby uruchomić Kreatora otwierania plików. Wybierz plik danych, który chcesz otworzyć, przechodząc do surowego pliku obrazu "Starved + Chlorochina" (.rif). Wybierz plik i kliknij przycisk Otwórz. Kliknij Dalej.
- Złóż wniosek o odszkodowanie. Wybierz wcześniej utworzoną macierz wynagrodzeń i kliknij przycisk Dalej. Alternatywnie utwórz nową macierz wynagrodzeń, klikając przycisk Nowa matryca.
UWAGA: Kroki 9.2.1.1-9.2.1.2 to kroki tworzenia nowej matrycy.- Dodaj jednokolorowe pliki kontrolne (tj. tylko DAPI, tylko AF488, tylko PE i tylko AF647) do listy Pliki kontrolne, klikając Dodaj pliki, wybierając pliki i klikając przycisk Otwórz. Kliknij Dalej.
- Dla tego eksperymentu zostanie wyświetlone okno Utwórz macierz wynagrodzeń. Upewnij się, że kanały Ch02, Ch03, Ch07 i Ch11 są zaznaczone, a następnie kliknij przycisk Dalej. Zostanie utworzona matryca wynagrodzeń. Kliknij przycisk Zakończ, aby zapisać macierz wynagrodzeń. Dodaj plik kompensacji do Kreatora otwierania pliku i kliknij przycisk Dalej.
- Zastosuj szablon analizy. Na tym etapie nie ma szablonu analizy do zastosowania, więc kliknij przycisk Dalej.
UWAGA: W przypadku innych plików eksperymentalnych ten plik "Starved + Chloroquine.daf" może być używany jako szablon. - Nazwij plik (nazwy plików, które odpowiadają nazwom "rif", są generowane automatycznie) i kliknij przycisk Dalej. Ustaw właściwości wyświetlania obrazu, wybierając kanały "02", "03", "07" i "11"; Kanały 01, 06 i 09 są wstępnie wybrane. Kliknij Dalej.
- Złóż wniosek o odszkodowanie. Wybierz wcześniej utworzoną macierz wynagrodzeń i kliknij przycisk Dalej. Alternatywnie utwórz nową macierz wynagrodzeń, klikając przycisk Nowa matryca.
- Na końcu Kreatora otwierania pliku wybierz Kreatora apoptozy. Kliknij ikonę Kreatora apoptozy, a następnie przycisk Wybierz Kreatora, aby otworzyć Kreatora apoptozy.
- Wybierz kanał obrazu jądrowego (Ch07) i kliknij przycisk Dalej. Bramkuj komórki w najlepszej ostrości. Kliknij ikonę Utwórz region linii i narysuj region na RMS_M01_Ch01 gradientu od 60 do 90. Nazwij ten region "Fokus", kliknij przycisk OK i kliknij przycisk Dalej.
- Bramka pojedynczych komórek. Kliknij ikonę Utwórz region wielokąta. Narysuj region wokół pojedynczych komórek, nazwij go "Pojedynczy", kliknij przycisk OK i kliknij przycisk Dalej. Kliknij Nie dla opcji "Czy chcesz analizować subpopulacje?"
- Bramka komórek jądrzastych. Kliknij ikonę Utwórz region linii i narysuj region zawierający wszystkie komórki jądrzaste. Nazwij region "Jądrzasty". Kliknij przycisk OK i kliknij przycisk Dalej.
- Bramka komórek apoptotycznych. Kliknij ikonę Utwórz region wielokąta. Narysuj region wokół komórek apoptotycznych; Są to ogniwa o niskiej Area_T50% jądrowej i wysokim kontraście jasnego pola. Kliknij przycisk Zakończ. Dodaj drugi region, klikając ikonę Utwórz region wielokąta i rysując region wokół komórek nieapoptotycznych; nazwij ten region "Komórki".
- Zaznacz komórki, które są dodatnie dla LAMP1, p62 i PO3. Kliknij ikonę bloków konstrukcyjnych, wybierz Fluorescencyjne pozytywy — jeden kolor, a następnie wybierz populację i Intensity_MC_Ch03 "Komórki". Oznacz oś X jako "Intensywność LAMP1". Narysuj region zawierający komórki o intensywności większej niż 10 000, klikając ikonę Utwórz region linii i rysując region. Oznacz ten region jako "LAMP1+". Wykonaj te same czynności, co w 9.4, aby wybrać komórki dodatnie dla p62 i LC3.
- Dla p62+ wybierz populację "LAMP1+" i Intensity_MC_Ch02. Oznacz oś X jako "Intensywność p62", a obszar komórek p62+ jako "LAMP1+/p62+". Dla LC3+ wybierz populację i Intensity_MC_Ch11 "LAMP1+/p62+". Oznacz oś X jako "Intensywność LC3", a region komórek PO3+ jako "LAMP1+/p62+/LC3+". Użyj tej populacji "LAMP1+/p62+/LC3+" dla reszty analizy.
- Utwórz funkcję zliczania punktów, aby policzyć plamki PO3.
UWAGA: Należy to utworzyć przy użyciu próbki "Starved + Chlorochina".- Kliknij kartę Analiza i wybierz opcję Maska. Kliknij przycisk Nowy, a następnie przycisk Funkcja. W obszarze Funkcja wybierz pozycję Szczyt; Maska, wybierz M11; i Kanał, wybierz Ch11. Ustaw stosunek miejsca do tła komórki na 4. Kliknij przycisk OK, aby zamknąć okno Definiuj funkcję maski i kliknij przycisk OK, aby dodać ją do listy Maska. Kliknij przycisk Zamknij, aby zamknąć Menedżera masek.
- Kliknij kartę Analiza i wybierz opcję Obiekty. Kliknij przycisk Nowy. W obszarze Typ elementu wybierz opcję Liczba punktów, a w obszarze Maska wybierz pozycję Szczyt (M11, Ch11, Jasny, 4). Wpisz "Spot Count LC3" w polu Nazwa i kliknij OK i Zamknij, aby wyjść z Menedżera funkcji.
UWAGA: Kreator punktów może być również używany do tworzenia funkcji zliczania punktów. Funkcja zliczania punktowego zastosowana w tym eksperymencie może nie być odpowiednia dla innych eksperymentów i/lub linii komórkowych. Użytkownik powinien przetestować kilka masek/cech zliczania punktowego przy podejmowaniu decyzji o masce/funkcji dla określonego zestawu danych. Pugsley 2017 zawiera więcej szczegółów na temat liczenia wyrywkowego za pomocą oprogramowania do analizy MIFC26. - Kliknij ikonę Nowy histogram. Wybierz populację "LAMP1+/p62+/LC3+". Wybierz funkcję Spot Count LC3 i kliknij przycisk OK.
- Utwórz funkcję BDC3.
- Kliknij kartę Analiza i wybierz opcję Obiekty. Kliknij przycisk Nowy. W obszarze Feature Type (Typ funkcji) wybierz opcję Bright Detail Colocation (Kolokalizacja jasnych szczegółów) 3; Maska, wybierz MC; Rysunek 1, wybierz Ch02 (p62); Rysunek 2, wybierz Ch03 (LAMP1); i maguję3, wybieram Ch11 (PO3). Wpisz "BDC3 p62/LAMP1/LC3" jako nazwę i kliknij OK i Zamknij, aby wyjść z Menedżera funkcji.
- Kliknij ikonę Nowy histogram. Wybierz populację "LAMP1+/p62+/LC3+". Wybierz funkcję BDC3 p62/LAMP1/LC3 i kliknij przycisk OK.
- Kliknij ikonę Nowy wykres rozrzutu. Wybierz populację "LAMP1+/p62+/LC3+". Wybierz BDC3 p62/LAMP1/LC3 dla osi X. Wybierz funkcję Zliczanie punktowe PO3 dla osi Y. Kliknij przycisk OK.
- Zapisz plik "Starved + Chlorochina". Kliknij Plik i wybierz Zapisz plik analizy danych (.daf). Kliknij Zapisz i tak, aby zastąpić poprzednią wersję pliku; Ten plik może być teraz używany jako szablon.
- Otwórz plik "Control". Kliknij Plik, a następnie Otwórz. Wybierz plik "Control.rif" i kliknij przycisk Otwórz. Wybierz macierz kompensacji z kroku 9.2.1 i plik "Starved + Chloroquine.daf" jako szablon. Kliknij przycisk OK.
- Utwórz regiony do akumulacji autofagosomów i akumulacji autolizosomów za pomocą próbki "Kontrola", aby ustawić regiony.
- Kliknij ikonę Utwórz region prostokąta. Narysuj region od współrzędnych X od -0,1 do 3 i współrzędnych Y od 1,5 do -0,3. Nazwij ten region "Low Spots". Kliknij ikonę Utwórz region prostokąta . Narysuj region od współrzędnych X od -0,1 do 1 i współrzędnych Y od 17,5 do 1,5. Nazwij ten region "High Spot/Low BDC3".
- Kliknij ikonę Utwórz region prostokąta. Narysuj region od współrzędnych X od 1 do 3 i współrzędnych Y od 17,5 do 1,5. Nazwij ten region "High Spots/High BDC3".
- Zapisz plik "Control". Kliknij Plik i wybierz Zapisz plik analizy danych (.daf). Kliknij Zapisz i tak, aby zastąpić poprzednią wersję pliku; Ten plik może być teraz używany jako szablon.
- Otwórz plik "Control + Chlorochina", klikając Plik, a następnie Otwórz. Wybierz plik "Control + Chloroquine.rif" i kliknij Otwórz. Wybierz macierz wynagrodzeń z kroku 9.2.1 i plik "Control.daf" jako szablon. Kliknij przycisk OK. Powtórz to dla plików "Głodny" i "Głodny + Chlorochina".
UWAGA: Funkcja wsadowa w oprogramowaniu analitycznym może być również używana do stosowania macierzy i/lub szablonu kompensacji do innych plików. Ostateczna strategia bramkowania jest pokazana w Rysunek 2.
Wyniki
Ta metoda analizy wykorzystuje wiele cech do oceny strumienia autofagii. Aby w pełni zrozumieć końcowy wykres dwuzmienny, należy najpierw zbadać poszczególne cechy analizy. Zliczanie autofagosomów jest logicznym sposobem pomiaru autofagii; jednak wielkość, kształt i jasność punktów LC3 mogą się drastycznie różnić między komórkami. Ta zmienność może utrudnić ręczne zliczanie autofagosomów lub korzystanie z funkcji zliczania punktów w oprogramowaniu analitycznym. W związku z tym żadna funkcja zliczania punktów nie będzie idealna ze względu na tę dużą zmienność autofagosomów. Niemniej jednak, dobra funkcja zliczania punktów będzie działać w większości komórek26. Rysunek 3 przedstawia przykłady maskowania punktów LC3 w komórkach Jurkat przy użyciu różnych masek punktowych. Funkcja zliczania punktów wybrana dla tego zestawu danych to Spot Count_Peak(M11, Ch11-LC3-AF647, Bright, 4)_4, co oznacza, że funkcja ta zliczyła punkty zidentyfikowane przez maskę szczytową (peak mask) w domyślnej masce kanału 11 (M11) w kanale 11 (Ch11-LC3-AF647) przy stosunku jasności punktu do tła komórki wynoszącym 4 (Bright, 4). Rysunek 4 przedstawia histogramy zliczania punktów oraz reprezentatywne obrazy dla średniej liczby punktów w komórkach Jurkat w grupach: Kontrolnej, Kontrolnej + Chloroquina, Głodzonych oraz Głodzonych + Chloroquina, znakowanych przeciwciałem anti-LC3-AF647. Średnie liczby punktów w grupie Kontrolnej i Głodzonej nie różnią się znacząco; po dodaniu chloroquiny występuje duża różnica w średniej grupy Kontrolna + Chloroquina w porównaniu do grupy Głodzone + Chloroquina.
Kolejną cechą do zbadania jest BDC3. BDC3 jest pomiarem kolokalizacji trzech markerów/sond, w tym przypadku LC3, p62 i LAMP1. Rycina 5A-5D przedstawia histogramy BDC3 dla komórek Jurkat w grupach: kontrolnej, kontrolnej + chlorochina, głodzonej oraz głodzonej + chlorochina, znakowanych przeciwciałami anti-p62-AF488, anti-LAMP1-PE i anti-LC3-AF647. Widoczne jest przesunięcie między średnią dla grupy kontrolnej a średnią dla grupy głodzonej, a także między średnią dla grupy kontrolnej + chlorochina a średnią dla grupy głodzonej + chlorochina. Jednak analiza obrazów komórek o średnich wynikach BDC3 na Rycini 5E-5H wykazuje większe różnice między próbkami, niż mogłyby sugerować histogramy. Wynika to z faktu, że BDC3 nie uwzględnia liczby kolokalizujących organelli autofagii, co prowadzi do znacznej zmienności liczby autofagosomów przy tym samym wyniku BDC3. W większości przypadków występuje nakładanie się wszystkich trzech sond, ponieważ nawet na poziomach podstawowych p62, LAMP1 i LC3 powinny w pewnym stopniu kolokalizować lub znajdować się w podobnych regionach komórek. Dla kontrastu, przykładem trzech sond, które nie powinny kolokalizować, są anti-p62-AF488, anti-LC3-AF647 oraz barwnik jądrowy DAPI dla próbki głodzonej + chlorochina, przedstawiony na Rycini 6.
Po połączeniu funkcji liczenia punktów (spot-count) i funkcji BDC3, widoczne staje się istnienie różnych subpopulacji, co poprawia zdolność do rozróżniania poszczególnych próbek/warunków. Rysunek 7 przedstawia wykres dwuwymiarowy liczby punktów LC3 w stosunku do BDC3 p62/LAMP1/LC3 dla czterech próbek: Kontrolnej, Kontrolnej + Chloroquina, Głodzonej oraz Głodzonej + Chloroquina. Próbka Kontrolna została wykorzystana do ustalenia strategii bramkowania dla trzech populacji: Low Spots, High Spots/Low BDC3 oraz High Spots/High BDC3. Próbki Kontrolne wykazały, że ponad 98% komórek posiadało 1 lub mniej punktów. Granica między populacjami High Spots/Low BDC3 a High Spots/High BDC3 została ustalona na poziomie wyniku BDC3 równym 1, ponieważ ponad 91% próbki Kontrolnej miało wynik BDC3 mniejszy niż 1. Podsumowanie wyników dla wykresów dwuwymiarowych przedstawiono w Tabeli 1.
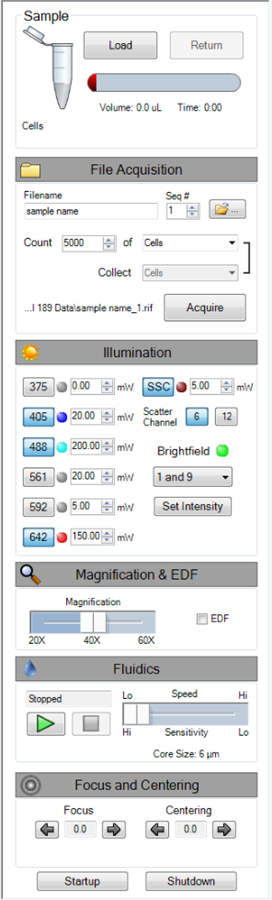
Rycina 1: Ustawienia instrumentu MIFC. Zrzut ekranu ustawień instrumentu MIFC wykorzystanych w tym eksperymencie, opisanych w kroku 8 protokołu. Proszę kliknąć tutaj, aby wyświetlić powiększoną wersję tej ryciny.
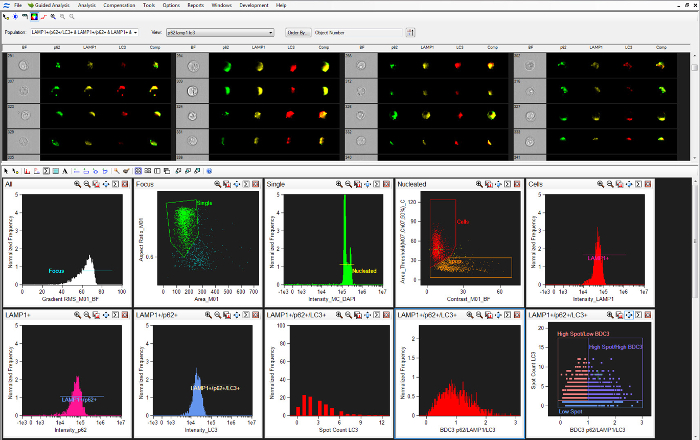
Rycina 2: Strategia bramkowania w oprogramowaniu analitycznym. Zrzut ekranu schematu bramkowania w oprogramowaniu analitycznym, opisany w kroku 9 protokołu. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
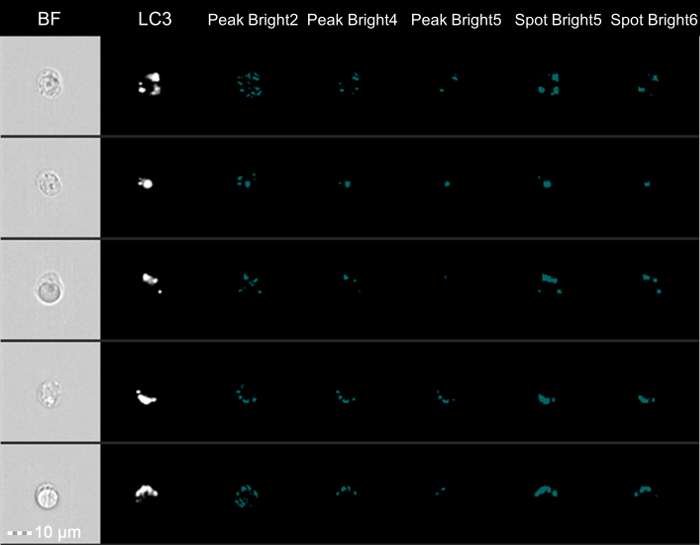
Rysunek 3: Maskowanie punktów LC3. Obrazy komórek Jurkat i maski użyte do stworzenia cechy liczby punktów. Przedstawiono obrazy BrightField (BF), LC3-AF647, Peak(M11, Ch11-LC3-AF647, Bright,2), Peak(M11, Ch11-LC3-AF647, Bright,4), Peak(M11, Ch11-LC3-AF647, Bright,5), Spot(M11, Ch11-LC3-AF647, Bright,5,3,1) oraz Spot(M11, Ch11-LC3-AF647, Bright,6,2,1). Maską, która zadziałała najlepiej dla wszystkich pokazanych komórek, była Peak(M11, Ch11-LC3-AF647, Bright,4). Prosimy kliknąć tutaj, aby wyświetlić powiększoną wersję tego rysunku.

Rysunek 4: Histogramy liczby punktów LC3. Zastosowanie funkcji zliczania punktów Spot Count_Peak(M11, Ch11-LC3-AF647, Bright, 4)_4 i histogramy liczby punktów LC3-AF647 dla grupy kontrolnej (A, jasnoniebieski), kontrolnej + chlorochina (B, niebieski), głodzonej (C, różowy) oraz głodzonej + chlorochina (D, czerwony). Średnia liczba punktów dla grupy kontrolnej, kontrolnej + chlorochina, głodzonej oraz głodzonej + chlorochina wynosi odpowiednio 0,07, 1,13, 0,10 i 2,77. Przedstawiono obrazy BF, LC3-AF647 (czerwony), barwnik jądrowy DAPI (niebieski) oraz obraz kompozytowy LC3-AF647 i DAPI reprezentatywnych komórek dla średniej liczby punktów dla grupy kontrolnej (E, 0 punktów), kontrolnej + chlorochina (F, 1 punkt), głodzonej (G, 0 punktów) oraz głodzonej + chlorochina (H, 3 punkty). Kliknij tutaj, aby wyświetlić większą wersję tego rysunku.

Rycina 5: Histogramy BDC3 dla p62/LAMP1/LC3. Histogramy BDC3 p62/LAMP1/LC3 dla grupy kontrolnej (A, jasnoniebieski), kontrolnej + chlorochina (B, niebieski), głodzonej (C, różowy) oraz głodzonej + chlorochina (D, czerwony). Średnie wyniki BDC3 dla grupy kontrolnej, kontrolnej + chlorochina, głodzonej i głodzonej + chlorochina wynoszą odpowiednio 0,57, 0,82, 0,74 i 0,98. Przedstawiono obrazy BF; p62-AF488 (zielony); LAMP1-PE (żółty); LC3-AF647 (czerwony) oraz obraz złożony z p62-AF488, LAMP1-PE i LC3-AF647 dla reprezentatywnych komórek odpowiadających średniej BDC3 dla grupy kontrolnej (E), kontrolnej + chlorochina (F), głodzonej (G) oraz głodzonej + chlorochina (H). Aby zobaczyć powiększoną wersję tej ryciny, kliknij tutaj.
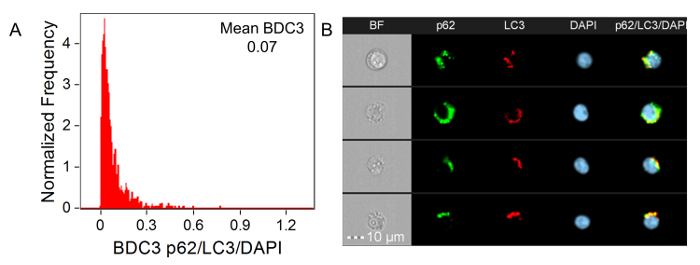
Rysunek 6: Histogramy BDC3 dla p62/LC3/DAPI dla próbki głodzonej z dodatkiem chlorochiny. (A) Przedstawiono histogram BDC3 p62/LC3/DAPI dla próbki głodzonej z dodatkiem chlorochiny. Średni wynik BDC3 wynosi 0,07. (B) Przedstawiono BF; p62-AF488 (zielony); LC3-AF647 (czerwony); DAPI (niebieski) oraz obraz kompozytowy p62-AF488, LC3-AF647 i DAPI reprezentatywnych komórek dla średniej wartości BDC3 dla próbki głodzonej z dodatkiem chlorochiny. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
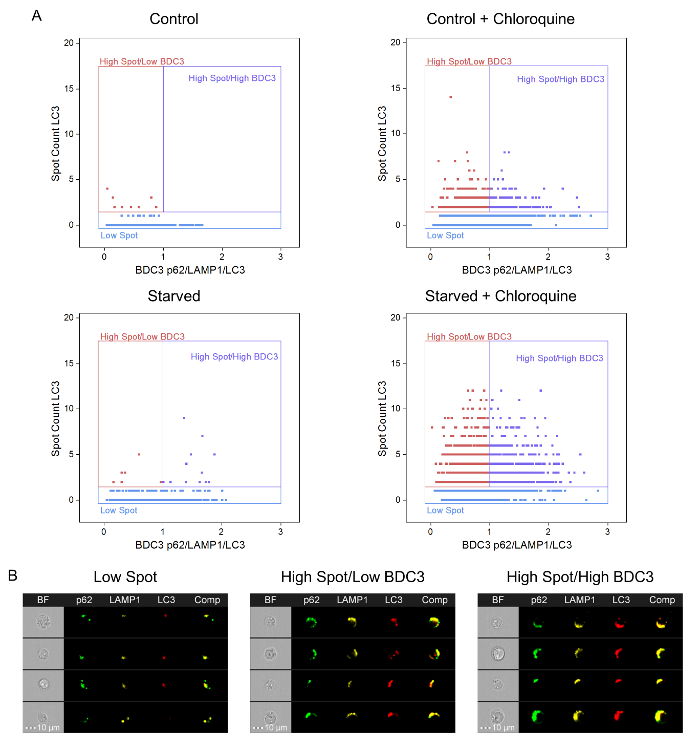
Rysunek 7: Wykresy dwumianowe liczby punktów LC3 w stosunku do BDC3 p62/LAMP1/LC3. (A) Wykresy dwumianowe liczby punktów LC3 w stosunku do BDC3 p62/LAMP1/LC3 dla komórek Jurkat w grupach: Kontrola, Kontrola + chlorochina, Głodzone i Głodzone + chlorochina. (B) Przedstawiono obrazy BF; p62-AF488 (zielony); LAMP1-PE (żółty); LC3-AF647 (czerwony) oraz obraz kompozytowy p62-AF488, LAMP1-PE i LC3-AF647 z trzech regionów (tj. mała liczba punktów, duża liczba punktów/niski BDC3 oraz duża liczba punktów/wysoki BDC3) dla próbki Głodzone + chlorochina. Prosimy kliknąć tutaj, aby wyświetlić powiększoną wersję tego rysunku.
| Liczba komórek | Średnia kolokalizacji Bright Detail Colocalization 3 | Średnia liczba punktów LC3 | % niskich punktów | % wysokich punktów/niskiego BDC3 | % wysokich punktów/wysokiego BDC3 | |
| Kontrola | 439 | 0.57 | 0.07 | 98.2 | 1.8 | 0.0 |
| Kontrola + chlorochina | 1432 | 0.82 | 1.13 | 68.9 | 19.5 | 11.7 |
| Głodzone | 1204 | 0.74 | 0.10 | 98.4 | 0.6 | 1.0 |
| Głodzone + chlorochina | 1811 | 0.98 | 2.77 | 32.1 | 36.9 | 31.0 |
Tabela 1: Podsumowanie liczby plamek LC3 w komórkach Jurkat w stosunku do dwumianowego wykresu BDC3 p62/LAMP1/LC3
Dyskusja
Podczas wykonywania tej analizy należy wziąć pod uwagę kilka rzeczy. Ważne jest, aby mieć odpowiednie próbki kontrolne. W tym eksperymencie użyto dwóch różnych grup kontrolnych: Kontrola i Kontrola + Chlorochina. Próba kontrolna została wykorzystana do wyznaczenia progu dla regionów. Reprezentuje podstawowy poziom autofagii bez zatrzymywania degradacji lizosomalnej i jest kontrolą dla próbki głodzonej. Jednak próbka kontrolna nie jest odpowiednią kontrolą do porównania z wynikami próbki głodowej + chlorochiny, ponieważ sama chlorochina wpływa na próbkę kontrolną. W związku z tym konieczne było posiadanie próbki Control + Chlorochina.
Przed wykonaniem jakiejkolwiek analizy autofagii ważne jest, aby analizować/bramkować tylko pojedyncze komórki, które są ostre (tj. gradient RMS większy niż 60), ponieważ wyniki mogą ulec pogorszeniu, jeśli jest więcej niż jedna komórka lub obrazy są nieostre. Bardzo ważne jest, aby autofagosomy i lizosomy były w centrum uwagi dla prawidłowego zliczania plamek i analizy BDC3. Komórki apoptotyczne muszą zostać usunięte przed analizą autofagii, ponieważ mogą zniekształcić wyniki i nie powinny być uwzględniane. Powinno być odpowiednie barwienie dla wszystkich trzech markerów (tj. LC3, p62 i LAMP1). Na przykład wszystkie trzy markery są wewnątrzkomórkowe i powinny mieć sygnał punktowy; Jeśli sygnał nie jest punktowy lub jeśli znajduje się na powierzchni komórki, barwienie nie byłoby odpowiednie i eksperyment/barwienie powinno zostać powtórzone. Ponadto, aby BDC3 był dokładny, konieczne jest skupienie się na komórkach, które są jasne dla wszystkich trzech interesujących markerów fluorescencyjnych. Bramkowanie w przypadku pozytywnych zdarzeń jest konieczne, aby zapobiec pomiarowi BDC3 na niespecyficznym wiązaniu, artefaktach obrazowania i/lub szumie. Ma to kluczowe znaczenie, ponieważ BDC3 może potencjalnie wzmacniać artefakty, które nie są prawdziwymi sygnałami. Ponieważ BDC3 można wykonać tylko w przypadku jasnych dodatnich zdarzeń, wiele komórek może nie zostać uwzględnionych w końcowej analizie; jest to szczególnie prawdziwe w przypadku komórek kontrolnych, które nie mają żadnej akumulacji LC3, p62 i / lub LAMP1. Tak więc ograniczeniem tego testu jest to, że BDC3 bada tylko komórki, które są dodatnie dla wszystkich trzech markerów, co może nie być odpowiednie dla wszystkich eksperymentów z autofagią.
Podobnie jak BDS, który został wcześniej opisany 15,16,17,20,21,22,23,24,25,26, sam BDC3 nie bierze pod uwagę liczby organelli autofagii, które kolokalizują, co powoduje dużą zmienność liczby autofagosomów. W związku z tym zastosowano podejście dwuwymiarowe zaprezentowane przez Rajana i wsp. Patrząc na wykresy dwuwymiarowe, można zapytać, czy komórki muszą być dodatnie dla LC3, p62 i LAMP1; Dlaczego jest tak wiele komórek, które mają plamki 0? Dzieje się tak dlatego, że sygnał LC3 może być wystarczająco jasny do kolokalizacji, ale może nie spełniać progu ustawionego przez maskę piku (Szczyt (M11, Ch11-LC3-AF647, Jasny, 4)) niezbędnego do uznania go za plamkę.
Przedstawiony tutaj protokół wykorzystywał MIFC do liczenia LC3 puncta i kolokalizacji trzech markerów autofagii do pomiaru strumienia autofagicznego. W warunkach podstawowych (próbka kontrolna) liczba autofagosomów była niska, a w niewielu komórkach znaleziono "wysokie punkty". Po dodaniu chlorochiny, która hamuje fuzję autofagosomu / lizosomów, nastąpił wzrost liczby plamek LC3. Ponieważ lizosom nie jest w stanie rozbić autofagosomu i p62, który znajduje się w autofagosomie, prowadzi to do wzrostu kolokalizacji akumulacji autolizosomów LC3, p62 i LAMP1. Efekt ten został wzmocniony pod wpływem głodu składników odżywczych, co indukuje autofagię. Jednak bez dodatku chlorochiny nie nastąpił znaczący wzrost liczby autofagosomów, najprawdopodobniej ze względu na wzrost tempa obrotu autofagicznego. Kiedy komórki były głodzone w obecności chlorochiny, nastąpił wzrost kolokalizacji i liczby autofagosomów, co potwierdza wniosek, że głód zwiększa przepływ autofagiczny. EBSS jest znany jako silny induktor autofagii. W związku z tym oczekuje się, że wzrost będzie duży. Jeśli do indukcji autofagii stosuje się inną metodę, taką jak indukcja leku, różnica między próbkami kontrolnymi a leczonymi może być subtelniejsza.
Ten konkretny protokół został zaprojektowany do pomiaru autofagii w ludzkich liniach komórkowych, ale test można dostosować do innych gatunków, przełączając się na przeciwciała dla tego konkretnego gatunku. Ponadto metoda analizy może być stosowana do każdego zastosowania wewnątrzkomórkowego, które wymaga kolokalizacji trzech sond/markerów.
Oświadczenia
Jestem zatrudniony przez firmę MilliporeSigma, producenta marki Amnis ImageStream, która została wykorzystana w tym badaniu.
Podziękowania
Chciałbym podziękować moim współpracownikom z MilliporeSigma, Philipowi J. Morrisseyowi i Sherree L. Friend, za ich wsparcie i wskazówki przez te wszystkie lata. Chciałbym również podziękować Vidyi Venkatachalam i Bryanowi R. Davidsonowi za ich pomoc w tworzeniu funkcji BDC3 w oprogramowaniu IDEAS, Ryanowi P. Jessupowi za pomoc w edycji tego rękopisu, Raymondowi Kongowi za pomoc w dniu zdjęć oraz specjalne podziękowania dla wizażystki Cynthii Xamonthiene.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Probówka wirówkowa 15 ml | Falcon | 352096 | |
| Probówka wirówkowa 50 ml | Falcon | 352070 | |
| AF647 z oznaczeniem Donkey anti-Mouse - IgG | Invitrogen | A-31571 | Przeciwciało drugorzędowe przeciwko mysim IgG (H+L) osła, Alexa Fluor 647. Stężenie 2 mg/ml. https://www.thermofisher.com/antibody/product/Donkey-anti-Mouse-IgG-H-L-Secondary-Antibody-Polyclonal/A-31571 |
| anty-ludzki CD107a-PE (LAMP1) | BioLegend | 328607 | klon H4A3. Koncentracja 400 &mikro; g/ml. http://www.biolegend.com/pe-anti-human-cd107a-lamp-1-antibody-4967.html |
| anty-ludzki CD45- AF488 | BioLegend | 304017 | klon HI30. http://www.biolegend.com/alexa-fluor-488-anti-human-cd45-antibody-2738.html |
| anty-ludzki CD45- PE | BioLegend | 304008 | Clone HI30. http://www.biolegend.com/pe-anti-human-cd45-antibody-708.html |
| anty-ludzki CD45-AF647 | BioLegend | 304018 | Klon HI30. http://www.biolegend.com/alexa-fluor-647-anti-human-cd45-antibody-2739.html |
| Anty-LC3 (Ludzki) klon mAb 4E12 | MBL International Corporation | M152-3 | Klon 4E+12. Stężenie 2 mg/ml. https://www.mblintl.com/products/m152-3 |
| Przeciwciało anty-SQSTM1 / p62 [EPR4844] - Marker autofagosomów (Alexa Fluor 488) | abcam | ab185015 | Klon EPR4844. Stężenie 0,5 mg/ml. http://www.abcam.com/sqstm1-p62-antibody-epr4844-autophagosome-marker-alexa-fluor-488-ab185015.html |
| Sól difosforanu chlorochiny | Sigma-Aldrich | C6628-25G | |
| Środek czyszczący - Coulter Clenz | Beckman Coulter | 8546931 | Napełnij pojemnik 200 ml środka czyszczącego. https://www.beckmancoulter.com/wsrportal/page/itemDetails?itemNumber=8546931#2/10//0/25/1/0/asc/2/8546931///0/1//0/ |
| DAPI Stain 5 mg/mL | MilliporeSigma | 508741 | http://www.emdmillipore.com/US/en/product/DAPI-Stain---CAS-28718-90-3---Calbiochem,EMD_BIO-508741 |
| Debubbler - 70% Isopropanol | MilliporeSigma | 1.3704 | Napełnij pojemnik 200 ml Debubbler. http://www.emdmillipore.com/US/en/product/2-Propanol-70%25-%28V%2FV%29-0.1-%C2%B5m-filtred,MDA_CHEM-137040?ReferrerURL=https%3A%2F%2Fwww.google.com%2F |
| Sól fizjologiczna buforowana fosforanem Dulbecco 10x | MilliporeSigma | BSS-2010-B | Ca++Mg++ Wolny |
| Sól fizjologiczna buforowana fosforanem Dulbecco 1x | MiliporeSigma | BSS-1006-B | PBS Ca++Mg++ Wolne |
| Earle's Balanced Roztwór soli 1x | Gibco | 14155 | |
| Hyklon surowicy bydlęcej płodu | SH30071.03 | ||
| Formaldehyd, 10%, bez metanolu, Ultra Pure | Polysciences, Inc. | 04018 | To jest to, co jest używane do 4% i 1% formaliny. UWAGA: Formalina/formaldehyd toksyczny przez drogi oddechowe i po połknięciu. Działa drażniąco na oczy, drogi oddechowe i skórę. Może powodować uczulenie przez drogi oddechowe lub kontakt ze skórą. Ryzyko poważnego uszkodzenia oczu. Potencjalne zagrożenie rakiem. http://www.polysciences.com/default/catalog-products/life-sciences/histology-microscopy/fixatives/formaldehydes/formaldehyde-10-methanol-free-pure/ |
| Zbilansowany roztwór soli Hanksa 1x | Gibco | 14175 | |
| Jurkat, klon E6-1 (ATCC TIB-152) | ATCC | TIB-152 | https://www.atcc.org/products/all/TIB-152.aspx |
| MEM Aminokwasy endogenne 100x | Hyklon | SH30238.01 | |
| MIFC - ImageStreamX Mark II | MilliporeSigma | 100220 | Zastosowano 2 kamery ImageStreamX Mark II wyposażone w lasery 405nm, 488nm i 642nm. http://www.emdmillipore.com/US/en/life-science-research/cell-analysis/amnis-imaging-flow-cytometers/imagestreamx-Mark-ii-imaging-flow-cytometer/VaSb.qB.QokAAAFLzRop.zHe,nav?cid=BI-XX-BDS-P-GOOG-FLOW-B325-0006 |
| Oprogramowanie do analizy MIFC - IDEAS 6.2 | MilliporeSigma | 100220 | Oprogramowanie towarzyszące MIFC (ImageStreamX MKII). IDEAS wersja 6.2 |
| Oprogramowanie MIFC - INSPIRE | MilliporeSigma | 100220 | Jest to oprogramowanie, które uruchamia MIFC (ImageStreamX MKII). INSPIRE wersja 200.1.388.0 |
| PE anty-ludzki CD107a (LAMP-1) Klon przeciwciała H4A3 | BioLegend | 328608 | http://www.biolegend.com/pe-anti-human-cd107a-lamp-1-antibody-4967.html |
| Roztwór Penicllin/Streptomycyny/Glutaminy 100x | HyClone | SV30082.1 | |
| Płukanie - Woda ultraczysta lub woda dejonizowana | NA | NA | Możesz użyć dowolnej wody ultraczystej lub wody dejonizowanej. Napełnij pojemnik 900 ml płukania. |
| RPMI-1640 Medium 1x | HyClone | SH30027.01 | |
| Osłona - PBS | MilliporeSigma | BSS-1006-B | To jest to samo, co sól fizjologiczna buforowana fosforanem Dulbecco 1X Ca++MG++ za darmo. Napełnij pojemnik 900 ml pochwy. |
| Silikonowane probówki do mikrowirówek polipropylenowych | Fisherbrand | 02-681-320 | Fisherbran Silikonowane mikrowirówki o niskiej retencji Fisherbran 1,5 mL. |
| https://www.fishersci.com/shop/products/fisherbrand-siliconized-low-retention-microcentrifuge-tubes-8/p-193936 Roztwór pirogronianu sodu (100 mM) | Sterylizator HyClone | SH30239.01 | |
| - 0,4 - 0,7% Podchloryn | VWR | JT9416-1 | Jest to zdecydowanie 10% wybielacz Clorox, który można uzyskać, rozcieńczając wybielacz Clorox wodą. Napełnij pojemnik 200 ml sterylizatora. |
| Odczynnik do kalibracji systemu - SpeedBead | MilliporeSigma | 400041 | Każda probówka mieści ~10 ml. https://www.emdmillipore.com/US/en/life-science-research/cell-analysis/amnis-imaging-flow-cytometers/support-training/XDqb.qB.wQMAAAFLBDUp.zHu,nav |
| Kolba T75 | Falcon | 353136 | |
| TRITON X-100, detergent PROTEIN GRADE, 10% roztwór, sterylnie filtrowany | MilliporeSigma | 648463-50ML | http://www.emdmillipore.com/US/en/product/TRITON-X-100,-PROTEIN-GRADE-Detergent,-10%25-Solution,-Sterile-Filtered---CAS-9002-93-1---Calbiochem,EMD_BIO-648463 |
| woda, klasa hodowli komórkowych | HyClone | SH30529.03 |
Bibliografia
- Levine, B., Klionsky, D. J. Development by self-digestion: molecular mechanisms and biological functions of autophagy. Developmental Cell. 6, 463-477 (2004).
- Zhang, X. J., Chen, S., Huang, K. X., Le, W. D. Why should autophagic flux be assessed? Acta Pharmacologica Sinica. 34, 595-599 (2013).
- Tanida, I., Takashi, U., Kominami, E. LC3 and Autophagy. Methods Mol Biol. 445, 77-88 (2008).
- Larsen, K. B., Lamark, T., Øvervatn, A., Harneshaug, I., Johansen, T., Bjørkøy, G. A reporter cell system to monitor autophagy based on p62/SQSTM1. Autophagy. 6 (6), 784-793 (2010).
- Demishtein, A., Porat, Z., Elazar, Z., Shvets, E. Applications of flow cytometry for measurement of autophagy. Methods. 75, 87-95 (2015).
- Mizushima, N., Yoshimori, T., Levine, B. Methods in mammalian autophagy research. Cell. 140 (3), 313-326 (2010).
- Klionsky, D. J., et al. Guidelines for the use and interpretation of assays for monitoring autophagy. Autophagy. 8 (4), 445-544 (2012).
- Arsov, I., et al. BAC-mediated transgenic expression of fluorescent autophagic protein Beclin 1 reveals a role for Beclin 1 in lymphocyte development. Cell Death Differ. 15 (9), 1385-1395 (2008).
- Maloyan, A., Sayegh, J., Osinska, H., Chua, B. H., Robbins, J. Manipulation of death pathways in desmin-related cardiomyopathy. Circ Res. 106 (9), 1524-1532 (2010).
- Altman, B. J., et al. Autophagy is essential to suppress cell stress and to allow BCR-Abl-mediated leukemogenesis. Oncogene. 30 (16), 1855-1867 (2011).
- Suarez, A. L., Kong, R., George, T., He, L., Yue, Z., van Dyk, L. F. Gammaherpesvirus 68 infection of endothelial cells requires both host autophagy genes and viral oncogenes for optimal survival and persistence. J Virol. 85 (13), 6293-6308 (2011).
- Tra, T., et al. Autophagy in human embryonic stem cells. PLoS One. 6 (11), (2011).
- Yuan, N., et al. Bafilomycin A1 targets both autophagy and apoptosis pathways in pediatric B-cell acute lymphoblastic leukemia. Haematologica. 100 (3), 345-356 (2015).
- Leveque-El Mouttie, L., et al. Autophagy is required for stem cell mobilization by G-CSF. Blood. 125 (19), 2933-2936 (2015).
- Watson, A. S., et al. Autophagy limits proliferation and glycolytic metabolism in acute myeloid leukemia. Cell Death Discov. 1, 15008(2015).
- Stranks, A. J., et al. Autophagy Controls Acquisition of Aging Features in Macrophages. J Innate Immun. 7 (4), 375-391 (2015).
- Clarke, A. J., et al. Autophagy is activated in systemic lupus erythematosus and required for plasmablast development. Ann Rheum Dis. 74 (5), 912-920 (2015).
- Warnes, G. Flow cytometric assays for the study of autophagy. Methods. 82, 21-28 (2015).
- Bjørkøy, G., et al. p62/SQSTM1 forms protein aggregates degraded by autophagy and has a protective effect on huntingtin-induced cell death. J Cell Biol. 171 (4), 603-614 (2005).
- Phadwal, K., et al. A novel method for autophagy detection in primary cells: Impaired levels of macroautophagy in immunosenescent T cells. Autophagy. 8 (4), 677-689 (2012).
- Rajan, R., Karbowniczek, M., Pugsley, H. R., Sabnani, M. K., Astrinidis, A., La-Beck, N. M. Quantifying autophagosomes and autolysosomes in cells using imaging flow cytometry. Cytometry A. 87 (5), 451-458 (2015).
- Kwok, A. S., et al. HspB8 mutation causing hereditary distal motor neuropathy impairs lysosomal delivery of autophagosomes. J Neurochem. 119 (6), 1155-1161 (2011).
- Lopez-Herrera, G., et al. Deleterious Mutations in LRBA Are Associated with a Syndrome of Immune Deficiency and Autoimmunity. Am J Hum Genet. 90 (6), 986-1001 (2012).
- Pike, L. R., Phadwal, K., Simon, A. K., Harris, A. L. ATF4 orchestrates a program of BH3-only protein expression in severe hypoxia. Mol Biol Rep. 39 (12), 10811-10822 (2012).
- Pike, L. R., et al. Transcriptional up-regulation of ULK1 by ATF4 contributes to cancer cell survival. Biochem J. 449 (2), 389-400 (2013).
- Pugsley, H. R. Quantifying autophagy: Measuring LC3 puncta and autolysosome formation in cells using multispectral imaging flow cytometry. Methods. 112, 147-156 (2017).
- IDEAS. Image Data Exploration and Analysis Software User's Manual Version 6.2. , (2015).
Przedruki i uprawnienia
